-

 国家认可委 CNAS L23010 认可项目:微生物宏基因组 | 16S rRNA扩增子
 二级病原微生物安全实验室
 国家高新企业 | ISO9001认证 | 肠道健康精准检测高新技术研发中心 | 专精特新企业
- 联系电话:+13336028502
- +400-161-1580
- service@guheinfo.com
国家认可委 CNAS L23010 认可项目:微生物宏基因组 | 16S rRNA扩增子
二级病原微生物安全实验室 国家高新企业 | ISO9001认证 | 肠道健康精准检测高新技术研发中心 | 专精特新企业
谷禾健康

看过往期文章的小伙伴都知道,人体微生物群维持体内的共生关系,促进新陈代谢功能,抵御病原体,训练和发展免疫系统,直接或间接影响我们的大部分生理功能。
每个人都拥有属于自己的独特的微生物组,人与人之间这种显著的个体差异性是疾病易感性差异的潜在来源。
基因是从出生开始确定了,很大程度上伴随着人的一生,微生物组是否也是遗传决定的呢?
2018年的研究显示,家庭中的遗传血统或单个多态性变体在肠道微生物组组成中的作用很小(<2%),而微生物组多样性中超过20%的变异可以从共享的环境因素中推断出来,例如与饮食和生活方式。可见环境是影响微生物组的重要因素。
那么:
影响微生物组环境因素包括哪些?
环境如何对人类微生物组产生影响?
环境如何通过微生物组影响人的健康?
环境对人类微生物组的影响研究会有哪些挑战?
这对理解非传染性疾病的微生物基础带来哪些启示?
本文我们来详细阐述以上问题。
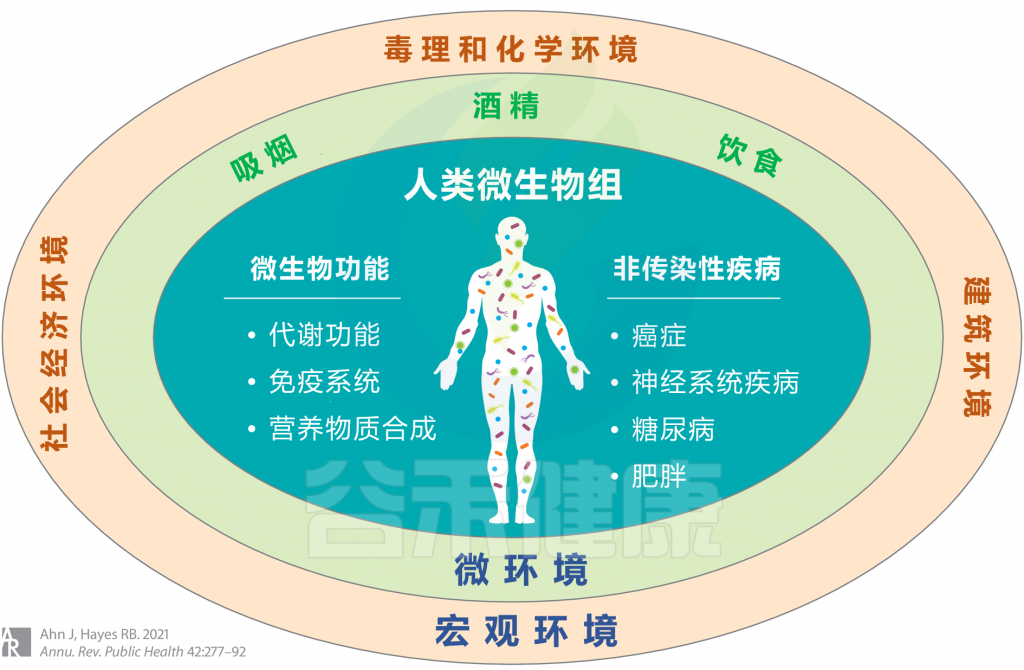
<从广义上考虑环境,涉及宏观环境和微环境,并考虑个人行为,包括吸烟,饮酒和饮食摄入等>

口腔消化道癌症
微生物诱发了至少60%的人类口腔消化道癌症,这表明控制微生物相关过程在预防和治疗口腔消化道癌症方面具有巨大的潜力。
流行病学研究一致报告口腔疾病与口腔消化道癌症(包括头颈部、食道癌、胃癌和胰腺癌)风险之间的联系。由于口腔疾病具有重要的微生物基础,这些观察导致了口腔微生物组与口消化癌的发生有关的假设。
基于大量人群的队列研究中的病例对照研究发现,用漱口水样本评估的诊断前口腔微生物组与随后发生的头颈部、食道和胰腺消化道癌症的相关。一些研究也明确指出了肠道微生物组梭菌属Fusobacterium和其他菌群与结肠癌之间的联系,以及肠道微生物组与炎症性肠病和结直肠腺瘤之间的联系。
微生物来源的信号通过不同的机制调节癌症的许多特征。一般来说,细菌不能直接诱发癌症;这一过程通常伴随着慢性炎症,并需要致癌信号通路的独立突变。
进一步的研究表明,微生物组与宿主之间的交互作用通过调节肿瘤微环境中的先天和适应性免疫功能,对口腔消化道肿瘤发生至关重要。
细菌-癌症模型提出,革兰氏阴性细菌促进致癌作用,因为脂多糖细菌外膜通过Toll样模式识别受体为先天免疫系统反应提供免疫原性刺激,导致由核转录因子NF-κB原瘤细胞因子释放、免疫细胞募集和活性氧释放引起的基因突变。
因此,微生物在形成肿瘤免疫微环境中的作用在癌症的发病机制中具有重要的潜在意义,特别是在口腔消化道。
神经系统疾病
肠道和中枢神经系统通过肠-脑轴相互作用,调节中枢神经系统功能,包括情感行为、认知表现、疲劳和睡眠。
研究表明,肠道微生物组通过影响肠-脑轴,可能在某些神经精神和神经发育障碍中发挥作用,改变行为,并可能影响神经系统障碍的发作和/或严重程度。
无菌小鼠和用抗生素治疗的小鼠表现出大量的神经免疫功能障碍和行为缺陷。主要在临床前模型中,肠道微生物组与大脑障碍有关,包括焦虑、抑郁、癫痫以及自闭症谱系障碍。
在人类中,胃肠道病理和神经精神疾病之间相互作用的证据已经在焦虑、抑郁和自闭症等情况中报告;然而,因果关系仍未得到证实。
揭示微生物组介导肠-脑连接的机制可能为靶向治疗肠道提供新的机会,以预防和治疗神经疾病。
糖尿病
大量的文献已经为肠道菌群在糖尿病前期和2型糖尿病病因学中的作用提供了证据。一份2020年的综述总结了40多项已发表的人类研究。
例如,在糖尿病前期研究中发现,基于肠道微生物群、炎症和免疫标志物的分子特征预测了2型糖尿病的发病。
两项开创性研究发现,2型糖尿病患者和非糖尿病对照组的肠道微生物组不同。
随后一项研究表明,2型糖尿病患者的肠道微生物群介导了用于控制糖尿病的二甲双胍的治疗效果。
还有研究人员开发了个性化饮食以优化2型糖尿病患者的血糖水平,同时考虑了个性化饮食习惯、体育活动和肠道微生物群。研究人员随后在一项盲法随机对照饮食干预试验中表明,应用这种算法可以改善餐后血糖反应。
目前面临的挑战是搞清楚,具体精确到哪些肠道微生物组组成部分,能驱动异质性、多因素、多器官疾病。
肥 胖
肥胖在全球范围内日益流行,导致过早死亡和许多慢性非传染性疾病。虽然肥胖的根本原因是能量摄入和输出之间的不平衡,但肠道微生物组成是导致体重增加的公认因素,当然还有其他机制,如遗传变异和表观遗传调节。

从野生型小鼠、肥胖小鼠或肥胖人类转移到无菌小鼠的肠道菌群实验表明,在该试验系统中,肠道菌群在体重增加和肥胖中起着关键作用,与肥胖表型的建立有关。这些实验结果引出了这样一个问题:
肠道的微生物组成是否会影响人类体重增加(无论是基因决定的还是饮食诱导的)?
一份早期的小规模人类样本报告与小鼠的研究结果一致,即肥胖状态与厚壁菌门(Firmicutes)的相对丰度增加和拟杆菌门(Bacteroidetes)的相对丰度减少有关。
然而,对人类的研究并没有证实这一特定模式:一些研究发现拟杆菌门(Bacteroidetes)的减少(但没有发现厚壁菌门(Firmicutes)的增加)与肥胖有关,而另一些研究则发现相反或未发现这两种门水平与体重指数(BMI)有关。
此外,研究已经确定了与BMI或肥胖相关的不同属和种水平的分类群。
点击此处查看 体重增长:目前为止我们所知道的一切
未来在动物模型和人类中的下游实验可以确定这些候选菌群是否在肥胖的病因学中起作用,如果是,建议干预肥胖的预防和治疗。
目前也有通过各种治疗方法(如益生菌、益生元、抗生素)改变菌群的潜力,微生物组是预防和治疗肥胖的一个不错的方式。

宏观环境
——毒理和化学环境
在人体中,消化道和呼吸系统是环境毒物进入和加工的主要途径。在这些器官系统中,人类微生物组丰富的代谢系统具有强大的转化外来生物化学物质的能力,有时与宿主的生物转化模式相反。
宿主代谢酶的典型特征是氧化和结合排泄,而微生物的酶反应主要是还原、水解和去甲基化,生成碳源进一步生长和分裂。
环境砷形态与心血管疾病和其他健康影响有关;证据表明,口腔消化道微生物组的甲基化能力可能会影响这些毒性。
肠道乳酸菌Lactobacillus对金属(如镉和铅)的固定化可能会影响金属毒性,降低重金属积累。
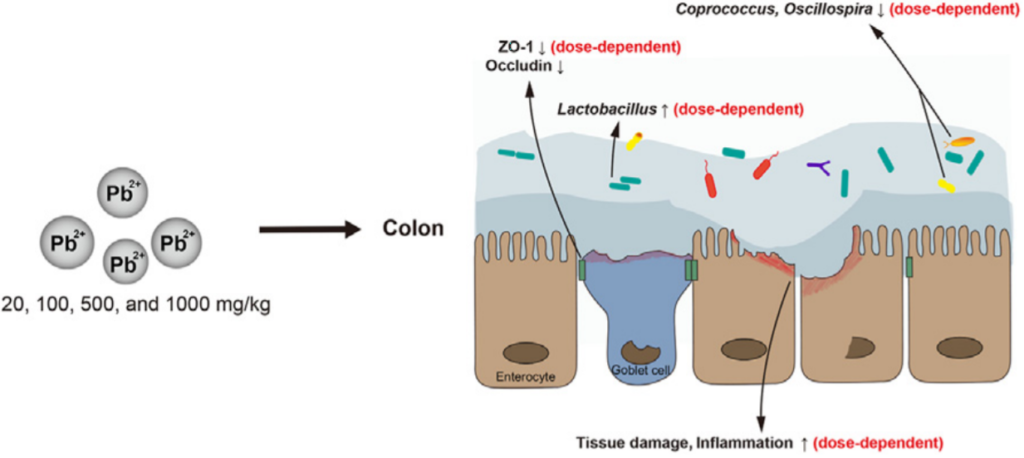
Yu.Let al., chemosphere2020
某些肠道细菌表达偶氮还原酶来代谢潜在致突变的偶氮化合物。个人护理产品中对环境具有持久性的化学物质,如三氯卡班(TCC)和三氯生(TCS)普遍存在,并与啮齿类动物微生物群的潜在变化有关。
肠道微生物群对化学物质(包括内分泌干扰物)的代谢会伴随微生物的失调:改变微生物群落结构,诱导特定细菌基因,改变微生物分子转化。此外,内分泌干扰物可以被吸收并运输到肝脏,然后被结合并通过胆汁分泌排泄回肠道,进一步进行微生物代谢。
酶如偶氮还原酶、酯酶、甲基酶、硫代还原酶、脂肪酶、硝基还原酶、β-葡萄糖醛酸苷酶、硫酸盐酶和β-裂解酶也参与环境化学物质的微生物代谢。
——建筑环境与新兴假说
建筑环境包括人类建造的所有建筑,包括家、工作场所、学校、车辆等。研究人员认识到许多微生物病原体可能存在于建筑环境中。
例如,细菌病原体,如结核分枝杆菌;真菌病原体,如烟曲霉菌Aspergillus fumigatus;致病性病毒,如鼻病毒和流感病毒,以及SARS-CoV-2冠状病毒等,均可通过在建筑环境中直接吸入传播。其他病原体,如艰难梭菌和粪肠球菌,以及诺如病毒和流感病毒,可通过皮肤或黏液接触传播给人,原因是病菌从表面传播。
除了直接的微生物传播,建筑环境中的微生物代谢产物也可能涉及人类健康,包括细菌和真菌毒素、细胞壁的致敏成分和微生物衍生的挥发性有机化合物。
室内空气和表面与灰尘和微生物化学产物有关。环境中相对湿度的增加导致灰尘和表面微生物代谢物的增加。室内潮湿和发霉条件(例如,可见的霉菌和霉菌气味)与许多不同的疾病状态有关,但建筑环境中微生物及其代谢产物的组成和浓度与疾病之间的联系仍然难以捉摸。
通过靶向细菌16S rRNA测序和宏基因组测序的应用,研究人员对建筑环境微生物生态的复杂性有了更全面的认识,包括可培养和非培养因子的多样性。认识到环境样品中微生物DNA序列的组成可能是由大量的不可活残留物组成的,环境微生物相关DNA表现出丰富的复杂性,反映了人类微生物来源,室内建造环境和人类来源的微生物来源之间的关系特别强。
卫生假说认为,卫生条件的改善可能与自身免疫性疾病的增多有关,这一概念也适用于有益菌暴露的概念。
研究人员研究了人类微生物组和建筑环境微生物组之间的相关关系,重点关注家庭环境,并绘制居住者和他们的家庭之间的细菌共享。这项调查表明,与表面有关的大多数细菌有很大的可能来自该住宅的居住者。暴露于室内灰尘中的复杂微生物群与患哮喘的可能性呈负相关。在另一项研究中,与没有接触到农业环境的儿童相比,接触到农场附近家庭灰尘并在农场积极参与工作的儿童患哮喘的风险有统计学上显著降低。
总之,越来越多的证据表明,建筑环境、微生物群和健康之间存在相互关系,但要了解建筑环境中微生物的生态和进化与人类健康之间的关系,还需要做大量的工作。
其他与建筑环境有关的著名假说也出现了。其中一个在文献中越来越流行的假说是野化假说,该假说认为,改变城市绿地使其恢复到更自然的状态,有可能改变环境中的微生物群,进而改变人类微生物群。对人和动物的研究表明,野化可能会影响微生物组和宿主的免疫反应。
除其他环境因素外,2018年的研究表明,吸入颗粒物空气污染会改变肠道微生物组的组成。
此外,日光暴露可以调节家庭灰尘细菌群落,这也可能表明阳光和紫外线辐射影响人体微生物群落组成,例如皮肤上的细菌群落。
微生物在皮肤老化中的作用模式
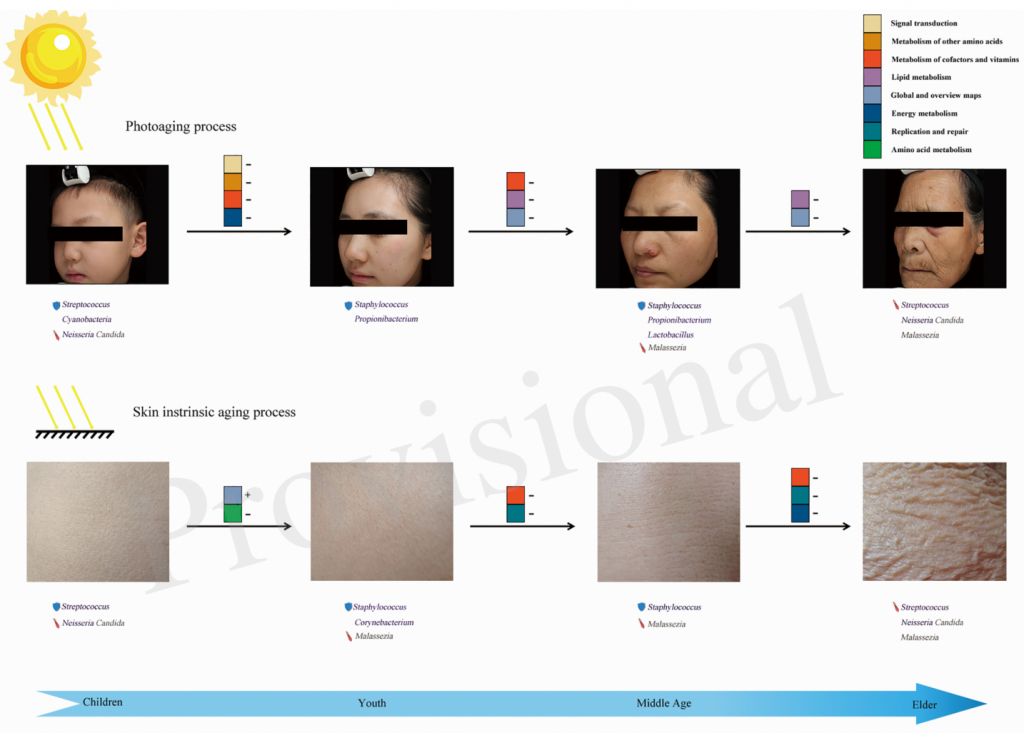

Li Zichao,et al., Front Microbiol, 2020
气候变化和极端高温也可能引发生理变化,可能有利于周围环境、食物或体内的某些微生物群。
此外,在应对将大量微生物菌群与无数已建立和新出现的暴露物结合起来的挑战时,将细菌宏基因组与环境暴露物结合起来的无针对性评估和发现可能是前瞻性研究议程的一部分。
——社会经济环境
较低的社会经济地位与多种与健康有关的行为有关,如获得医疗和牙科护理的机会减少,增加参与不健康行为(如吸烟和酒精依赖),减少对积极健康行为(如健康饮食和锻炼)的参与。低社会经济地位与较高的发病率和死亡率以及其他一些健康状况如肥胖、糖尿病和癌症的高发病率相关。
微生物群在调节社会经济地位和健康之间关系中的作用正在研究中。许多与低社会经济地位社区和生活方式相关的特征(例如,加工食品、久坐的生活方式、社会心理压力、暴露于污染物和内分泌干扰物)也与肠道微生物多样性减少有关。

研究已经检验了高社会经济地位和低社会经济地位群体之间微生物组成的差异。在美国,较高的社会经济地位与肠道微生物群中特定微生物的α多样性和种群丰度相关。
更好地理解微生物组在社会经济地位相关疾病易感性中的中介关系需要综合研究,包括调查社区和个人水平的暴露。建筑环境是考虑的一个部分。
微环境
——吸烟
香烟烟雾是大量有毒物质的来源,直接接触口腔和上呼吸道的细菌;这些毒物可以通过抗生素作用、缺氧或其他潜在机制扰乱微生物生态。由于吸烟而失去有益的口腔菌群可导致病原体定植并最终导致疾病;吸烟在微生物依赖性牙周炎的发病和发展过程中所起的既定作用有力地支持了这一论点。
实验室调查发现,与从不吸烟的人(变形菌门11.7%)相比,吸烟人群口腔微生物组的总体多样性降低,变形菌门的相对丰度降低(4.6%) (FDR q = 5.2×10⁻⁷)。
当前吸烟者体内三羧酸(TCA)循环和氧化磷酸化等微生物有氧代谢途径相关基因的丰度降低,糖酵解等非氧碳水化合物代谢途径的丰度增加。
当前吸烟者所消耗的其他途径包括与甲苯、一硝基甲苯、苯乙烯、氯环己烷和氯苯降解有关的某些外来生物降解途径以及细胞色素P450的外来生物代谢。相反,多环芳烃(PAH)和二甲苯降解在当前吸烟者中富集。这些化学物质是香烟烟雾的组成部分,因此口腔菌群降解这些物质的能力的改变可能会对宿主产生毒性后果。
除了创造一个厌氧、酸性和/或选择性有毒的环境,吸烟还被认为对人体免疫有显著的影响,这反过来可以影响宿主阻止病原体殖民的能力。
总之,越来越多的证据表明:
吸烟影响口腔微生物群的整体组成和许多种群丰度;吸烟可促进厌氧口腔环境和具有减少的异种生物降解能力的菌群。
观察性和介入性研究也提示吸烟者肠道微生物组的多样性降低,总的来说,变形菌门、拟杆菌门和梭菌属、拟杆菌属、普雷沃氏菌属呈上升趋势,放线菌门、厚壁菌门和双歧杆菌属、乳球菌属呈下降趋势。
可能解释吸烟对肠道微生物组影响的机制包括氧化应激增强、肠道紧密连接和肠道粘蛋白组成的改变以及酸碱平衡的改变。一些吸烟引起的肠道微生物组改变类似于炎症性肠病和肥胖等情况下的改变。应该进行进一步的研究来研究这种联系。吸烟会影响肠道微生物群,建议改变其组成。吸烟和肠道微生物组之间的相互作用可能有助于肠道和全身疾病的发展。
——酒精
酒精摄入可能通过几种方式影响人体口腔微生物群:
首先,口腔细菌和真菌将酒精和膳食糖代谢成致癌的乙醛,与香烟烟雾冷凝液相互作用,产生致癌的亚硝胺,并在实验上促进口腔癌变。无论是在体内还是体外,在吸烟者中,口腔微生物群有更强大的能力从乙醇中产生乙醛。
体外和动物实验也指出了口腔微生物群参与口腔癌变的可能机制,包括抑制细胞凋亡,激活细胞增殖,促进细胞侵袭,诱导慢性炎症,以及口腔多菌群中细菌和真菌的合作。
第二,酒精可能对细菌产生直接的细胞毒性作用。动物研究表明,摄入20%的酒精会增加变形链球菌Streptococcus mutans的定植,并显著减少大鼠口腔生物膜中可检测到的细菌种类。
在人类研究,饮用红酒与物种丰度降低以及龈下和龈上菌斑中某些厌氧菌的减少有关,而过量同时使用烟草和酒精与物种丰富度降低以及口腔粘膜生物膜中奈瑟菌Neisseria、Aggregatibacter和梭杆菌Fusobacteria丰度降低有关。
酒精除了直接作用外,还可能通过干扰宿主防御系统间接影响口腔微生物群,从而导致宿主介导的牙周炎。
大量以人群为基础的研究表明,每天至少喝一杯标准饮料会增加牙周炎15-27%的风险,并与糟糕的口腔健康有关。有证据表明,口腔微生物群与口腔健康状况密切相关。
酒精和肠道微生物组的研究主要是在大量饮酒的背景下进行的,酒精可能改变肠道屏障功能,导致肠道渗漏,产生促炎病原微生物产物,并扰乱肝脏代谢途径。
大量饮酒和肝硬化患者的研究表明,拟杆菌门细菌的相对丰度随着变形菌门的增加而降低,肝硬化患者中梭杆菌门的独特增加。
大量饮酒与肠道失调有关,而红酒作为膳食多酚的丰富来源,如果适量饮用,可能有利于改变胃肠道微生物群的组成。红酒多酚能显著增加变形菌门(Proteobacteria)、梭杆菌门(Fusobacteria)、厚壁菌门(Firmicutes)和拟杆菌门(Bacteroidetes)的丰度,而杜松子酒则能显著减少这些细菌门。
——饮食
西方饮食的特点是高脂肪,高糖,大量食用红肉和加工肉类,大量食用精制谷物,而纤维摄入量较低。
许多研究表明,西方饮食与炎症、糖尿病、心血管疾病、肥胖、代谢综合征和癌症有关。而西方饮食有着广泛的生理影响,影响许多不同的细胞类型,如脂肪细胞,免疫细胞和内分泌细胞。
这个饮食习惯也与肠道菌群的变化密切相关,其特征是微生物多样性和物种丰富度降低,厚壁菌门增加,拟杆菌门减少。在属水平上,西方饮食显示双歧杆菌和乳酸菌减少,而肠杆菌增加。
纤维摄入量,是一个诱人的可改变的饮食因素,因为其假定有益的生物效应。一些研究表明,纤维可以预防2型糖尿病、心血管疾病、结肠癌和肥胖等疾病。纤维加速结肠运输,并可能减少结肠上皮细胞暴露于摄入的致癌物质。

此外,纤维经过微生物群发酵,产生短链脂肪酸如丁酸,对结肠能量代谢和上皮细胞增殖至关重要,在小鼠模型中,通过抑制组蛋白去乙酰化酶,显示出肿瘤抑制活性。因此,人们越来越关注膳食纤维对肠道微生物组成的影响,这可能最终影响一个人患癌症和其他疾病的风险。
高纤维饮食与更高的胃肠道微生物丰富度和多样性有关,特别是与普氏菌Prevotella和密螺旋体Treponema的丰富度有关,还与炎症信号的减少有关,对肥胖的保护,以及可能减少结肠直肠癌的存在。尽管短期饮食干预试验已经证明,不同数量的纤维摄入量可以在几周内显著改变肠道微生物群的组成,但很少有研究在人类中评估长期摄入纤维的饮食习惯对肠道微生物群的影响。
点此查看 你吃的膳食纤维对你有帮助吗
人类微生物组、健康、环境科学的这三个要素每一个都是复杂的,整合具有挑战。环境因素往往是复杂的;要考虑的环境因素众多,更不用说对微生物组的不断深入了解,难以全面把握外部环境如何在疾病发生率和死亡率中起因果作用。在现实生活中,这些因素通常相互影响,随着时间的推移是动态变化的。
化学毒物经常在混合物中出现,例如,与化妆品和内分泌干扰物的混合物。此外,在整个生命过程中暴露的风险可能随年龄而变化,即易感性窗口。由于这种复杂性,确定直接或间接影响人类健康和疾病的微生物特征仍然具有极大的挑战性。
需要新的方法来充分评价可能影响微生物组和人类健康的现有和尚未确定的因素。前瞻性队列研究是环境和人类健康研究的支柱,特别是因为这项研究设计在建立因果关系的自然时间序列方面很重要,而这在横断面或回顾性研究中往往很难理清。
对粪便样本和人体其他部位样本进行前瞻性收集,以及连续的纵向样本收集也只是在最近才达到一定规模。需要以大量人群为基础的队列,包括不同社会经济地位和地理群体等。
此外,环境和微生物组对健康状况的多维影响,加强了整合其他组学的需要,包括代谢组学、转录组学、基因组学和免疫组学。需要开发相关的数据集成工具和流程。
结语
以上强调了环境中通过影响人类微生物群与非传染性疾病相关的许多因素。必须考虑复杂的相互作用、上游因果因素和多种因果路径。以大数据驱动的技术正为微生物组研究和临床运用带来许多便捷。
随着深入研究,不久的将来我们会对环境,微生物组,健康三者之间的关系有进一步认识,结合公共政策领域,有效地从多方面去实现健康的改善。
相关阅读:
主要参考文献:
Li Zichao,Bai Xiaozhi,Peng Tingwei et al. New Insights Into the Skin Microbial Communities and Skin Aging [J]. Front Microbiol, 2020, 11: 565-549.
Ahn Jiyoung,Hayes Richard B,Environmental Influences on the Human Microbiome and Implications for Noncommunicable Disease [J] .Annu Rev Public Health, 2021, 42: 277-292.
Yu L, Yu Y, Yin R, Duan H, Qu D, Tian F, Narbad A, Chen W, Zhai Q. Dose-dependent effects of lead induced gut injuries: An in vitro and in vivo study. Chemosphere. 2021 Mar, 266: 129-130.
Hayes RB, Ahn J, Fan X, Peters BA, Ma Y, et al. 2018. Association of oral microbiome with risk for incident head and neck squamous cell cancer. JAMA Oncol. 4:358–65
Sampson TR, Mazmanian SK. 2015. Control of brain development, function, and behavior by the microbiome. Cell Host Microbe 17:565–76
Daisley BA, Monachese M, Trinder M, Bisanz JE, Chmiel JA, et al. 2019. Immobilization of cadmium and lead by Lactobacillus rhamnosus GR-1 mitigates apical-to-basolateral heavy metal translocation in a Caco-2 model of the intestinal epithelium. Gut Microbes 10:321–33
Gilbert JA, Stephens B. 2018. Microbiology of the built environment. Nat. Rev. Microbiol. 16:661–70
Rook GAW, Raison CL, Lowry CA. 2014. Microbial ‘old friends’, immunoregulation and socioeconomic status. Clin. Exp. Immunol. 177:1–12
谷禾健康
ResistoXplorer基于Web的耐药基因组数据可视化,统计和探索性新分析工具。
对宏基因组测序后的数据进行抗生素耐药性基因组的注释与分析,逐渐成为一条必经之路。过去,人们需要自己下载相关数据库再用比对工具进行比对,然后去冗余,再进行下游分析。这通常需要学习编程并熟练应用,对于一些临床医生或科研人员是一个很大的挑战。
最近有一款新的工具,用于对耐药基因组数据的成分分析,功能分析和比较分析。
ResistoXplorer,一款Web程序,地址:http://www.resistoxplorer.no
ResistoXplorer的主要功能包括:
1.支持多种常用和先进的方法,用于成分分析、可视化和探索性数据分析
2.全面支持各种数据归一化方法,包括标准的和最新的统计和机器学习算法
3.支持对配对数据集进行垂直数据综合分析的多种方法
4. ARG功能注释及其微生物和表型关联,基于10多个参考数据库的对比结果
5.功能强大且齐全的网络可视化,直观展现ARG于微生物的关联
打开网址后的界面:

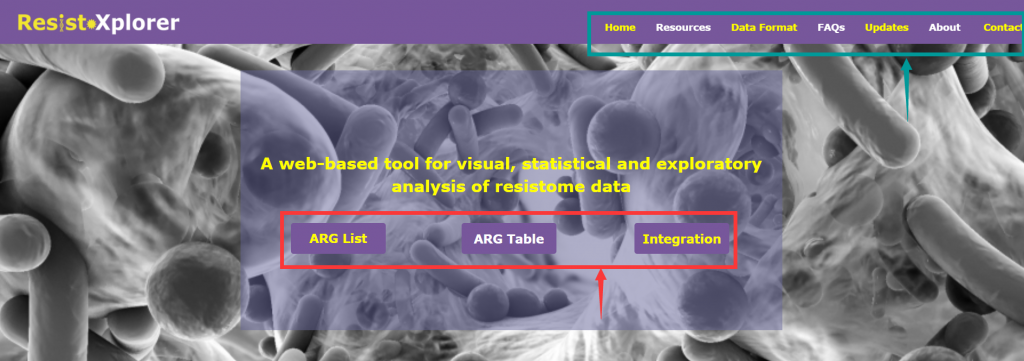
由三个主要分析模块组成(上图红色箭头所指框内):
“ARG List”:探索给定的ARG信息的功能和微生物宿主的关联,可视化网络。
“ARG Table”:对从宏基因组组学研究中获得的耐药基因组丰度文件进行功能分析,α多样性分析,排序分析,差异丰度分析等。
“Intergration”:综合分析,进一步探索潜在的联系,并结合新的生物学见解和假说,相似性分析,成对微生物-ARG相关分析等
上图绿色箭头所指框内:
“DataFormat”和“About”: 提供了关于注释表的格式、结构和数据库统计信息的详细描述
“FAQs”:提供了一些问题的答疑
“Resources”:分为“Manuals”和“Downloads”两个模块
Manuals是使用手册,对用户进行操作指导,建议仔细阅读。
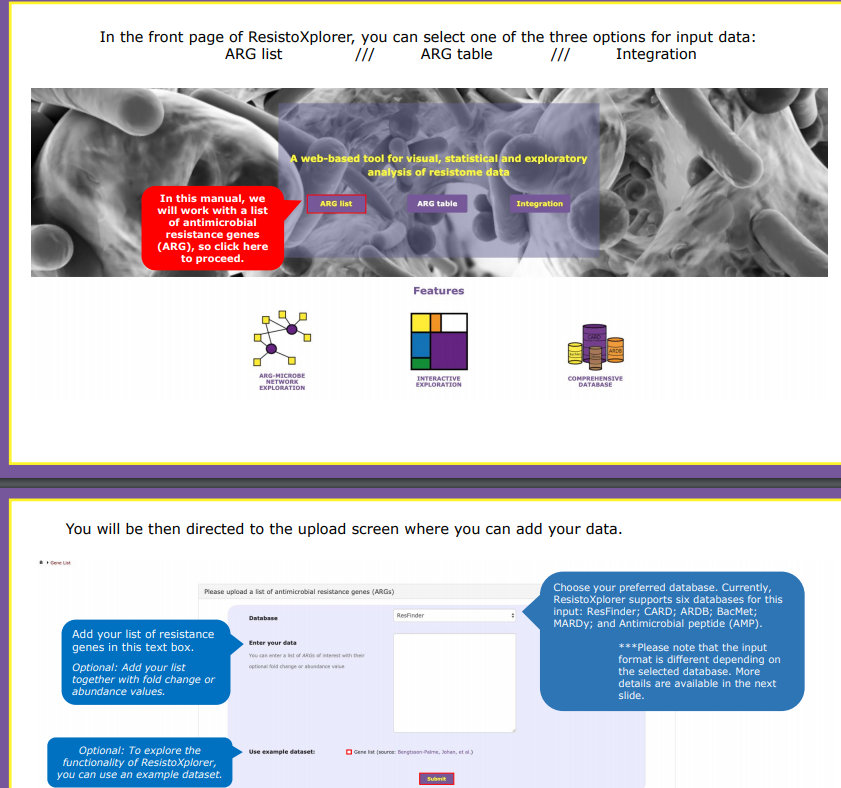
Downloads,提供了示例上传文件和单个数据库的下载
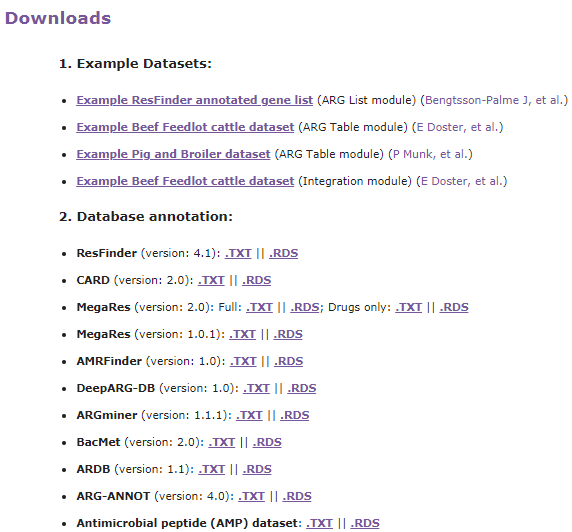
分析流程
ResistoXplorer接受抗性基因列表和ARG/taxa丰度表作为输入数据。然后是数据处理、数据分析和结果输出三个步骤。数据处理包括数据过滤和标准化,数据分析包括成分分析,比较分析和综合分析。结果输出以可视化图形,表格或html格式输出。
ResistoXplorer的功能注释使用的参考数据库来自9个通用的AMR数据库,CARD、ResFinder、MEGARes、AMRFinder、SARG、DeepARG-DB、ARGminer、ARDB和ARG-ANNOT。
此外,研究人员还从BacMet数据库和抗菌肽(AMP)耐药基因数据集中手动构建了功能注释信息,使用户能够对抗菌药物/金属和AMP抗性基因进行功能分析和下游分析。
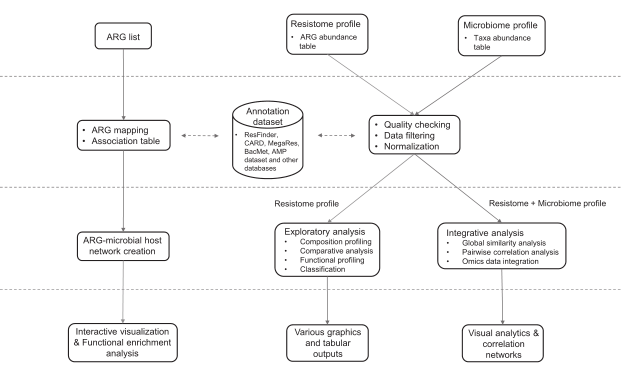
数据处理、分析及结果
数据过滤和标准化
默认情况下,低质量的特征会根据样本流行度及其丰度水平进行过滤。默认值是其他工具所使用的值,大多数在文献中可以找到。用户可以根据分位数间范围、标准差或变异系数排除这些低变异特征。
除alpha多样性和稀疏性分析外,过滤后的数据大多数用于下游分析。在综合分析的情况下,用户还可以对分类注释和耐药基因组丰度数据选择不同的数据筛选标准。
过滤后的数据还需要normalization(归一化)。ResistoXplorer提供了三种数据归一化方法,rarefying, scaling和transformation(稀疏、缩放和转换)。此外还支持其他归一化方法,如中心对数(CLR)和加性对数比(ALR)变换,以便于成分数据分析。方法的选择取决于要执行的分析类型。归一化后的数据用于探索性数据分析,包括排序、聚类和综合分析。用户可以自行探索适合的参数。
成分分析
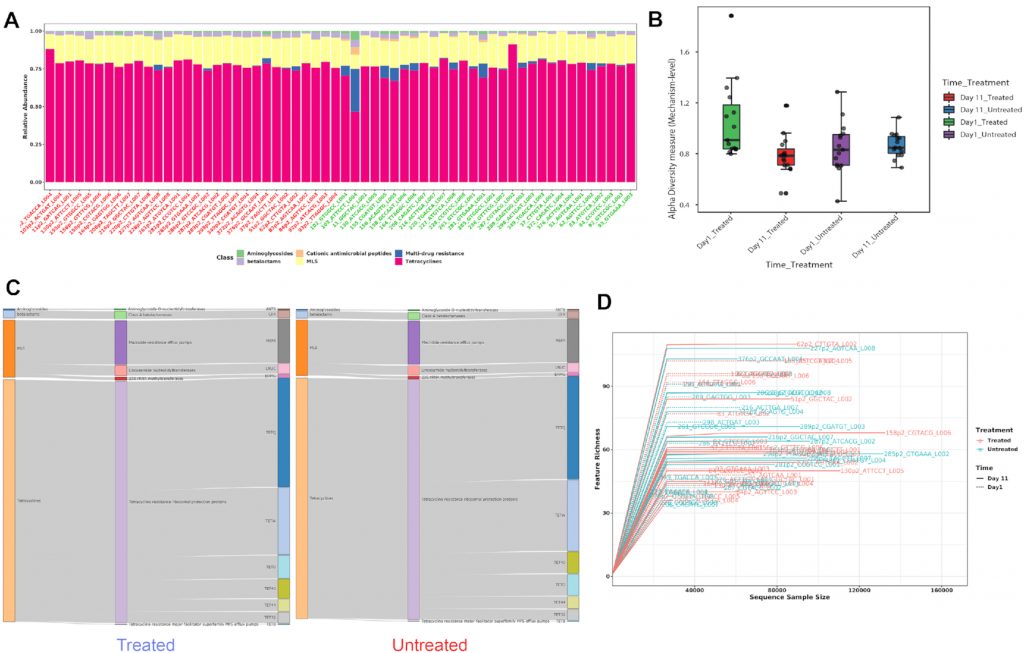


A) 显示各样本在不同分类水平下的ARG丰度。
B) Shannon多样性指数
C) 桑基图。显示了各组内的包括类别,机制和分组的ARG丰度分布。
D) 稀疏曲线。评估样本中估计的多样性的可靠性,在稀疏曲线中,识别的唯一特征(ARG)的数量与序列样本大小相对应。
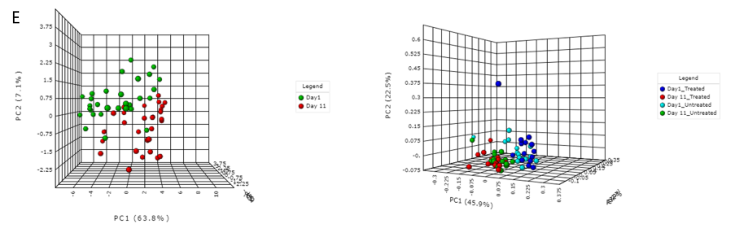
E) 排序分析。左边是基于时间点的带有样本颜色的3D PCA图。右边是根据不同的治疗组和时间点绘制3D PCoA图。目前,支持三种通用的排序方法, PCoA、NMDS和 PCA。结果表示为2D和3D样本图。
比较分析
差异丰度分析
使用DESeq2、Edger、metagenomeSeq、Lefse,以及单变量分析方法,比如ALDEx2和ANCOM。DESeq2和Edger说明计数数据的特征,相比之下metagenomeSeq使用推荐的CSS规范化,在更大的分组规模下具有更高的性能。
Lefse使用标准的非参数检验统计显著性,结合线性判别分析来评估差异丰富特征的效应大小。
ALDEx2对来自数据的模型化概率分布的对数比值执行参数或非参数统计测试,并返回统计测试的期望值以及效应大小估计。
ANCOM使用非参数统计检验来检验所有特征对的对数比丰度,以找出均值差异。结果以表格样式展现。
基于机器学习的分类
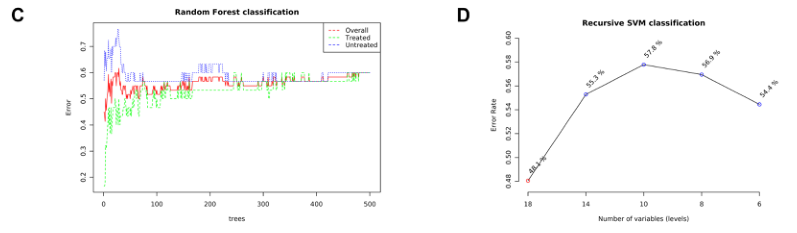
提供了两种功能强大的监督分类方法–随机森林和支持向量机(SVM),以识别潜在的生物标志物。
C)随机森林
D)展示了SVM在特征(变量)数量减少的情况下的分类性能
其他的一些可视化分析

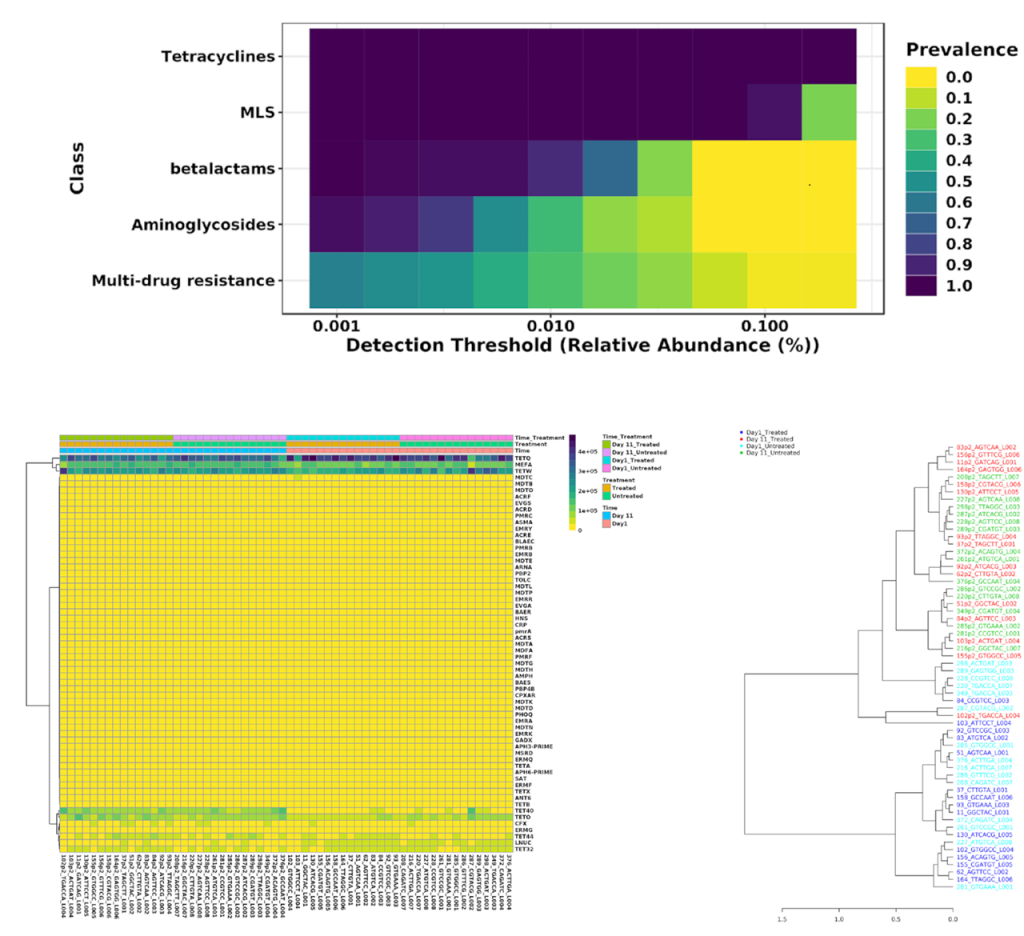
用户可以根据样本的丰度和流行程度,执行核心抗性分析来检测样本或样本组中存在的核心特征集,以热图的形式展现;以及关联分析和层次聚类,使用热图或者树状图可视化。
综合分析
使用各种综合数据分析方法来探索和揭示微生物群和抗性群之间潜在的潜在关联,这种分析大多用于探索不同环境中细菌和ARGs之间的联系。目前,为数据集成和相关分析提供了几种领先的、常用的单变量和多变量统计方法。所有这些分析都是在过滤和归一化数据集上执行的。
全局相似性分析
用两种基于多变量相关性的方法来确定微生物组和AMR数据集之间的总体相似性,分别为普鲁克分析(PA)和协惯量分析(CIA),在各种功能和分类级别上执行分析。相似系数和P值用于评估两个数据集之间的关联的强度和显著性,相似性系数在0到1之间,0表示两个数据集之间的完全相似,而1表示两个数据集之间的完全不相似。可视化结果用2D和3D排序图表示,如下图
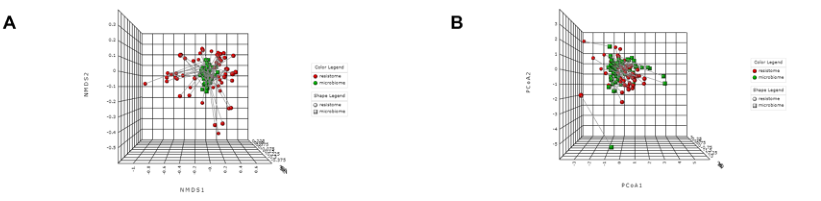
A) 来自普鲁克分析的3D NMDS图,包含与数据集相关的样本、形状和颜色。
B) 来自协惯量分析的3D PCoA图,其中连接两点的线的长度表示两个数据集之间的样本的相似性。
组学数据集成方法
基于多变量投影的探索性方法,如正则化典型相关分析(RCCA)和稀疏偏最小二乘法(SPLS),用于微生物组和AMR数据的集成。这些方法旨在突出高维“组学”数据集之间的相关性。
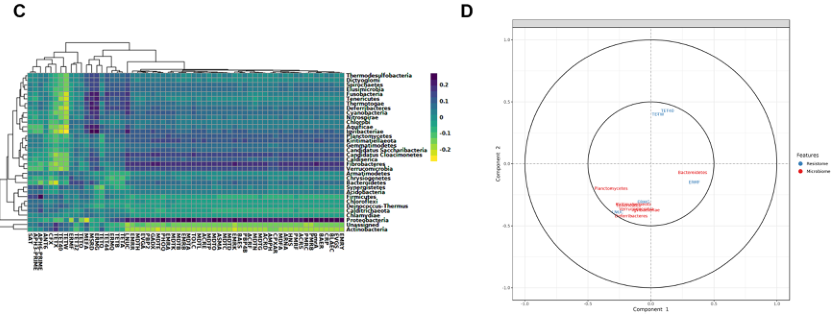
A 门水平微生物群落与ARGs(组水平)之间的聚类图像热图
B 显示存在于两个数据集中的特征(分类群/参数)的相关结构的相关圆图
成对微生物-ARG相关分析
使用单变量相关分析来确定单个菌群和ARGs(耐药基因组)之间是否存在强相关。使用Spearman、Pearson、CCLasso和最大信息系数(Maximal Information Coefficient)四种方法。用户可以使用绝对相关系数和调整p值的组合来选择强且显著的成对相关性。结果如下图,每个节点表示一个菌或ARG。用户可以双击一个节点,以突出显示网络中相应的相关节点。边缘的宽度和颜色表示两个节点之间相关性的强度和方向。
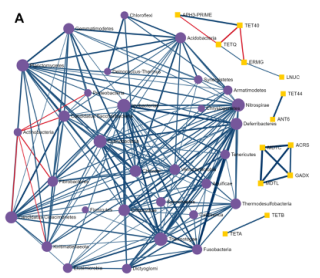
探索ARGs-微生物宿主网络
基于网络的可视化分析系统,提供了解ARGs和微生物宿主之间复杂的“多对多”关系的可能性。例如,通过查找在多个微生物中发现的ARGs或通过识别同时包含多个感兴趣的ARGs的微生物,可以直接从网络的角度找到承上启下的关键点。
从ResistoXplorer程序中涵盖的数据库中搜集ARGs-微生物宿主信息,构建的关联表用于网络可视化和功能分析。如下图,它由三个主要组件组成:中央网络可视化区、左侧的网络定制和功能分析面板,包含节点表的右侧面板。
用户可以使用带滚轮的鼠标直观地查看和操作中心区域的网络。例如,可以滚动滚轮来放大和缩小网络,将鼠标悬停在任何节点上以查看其名称,单击节点以在右下角显示其详细信息,或双击节点以将其选中。
顶部的水平工具栏显示了操纵网络的基本功能。第一个是颜色选择器,能够为下一次选择选择高亮颜色。还可以使用工具栏中的虚线方形图标选择并拖动多个节点。对当前网络中存在的ARGs进行功能富集分析,使用超几何测试方法,这种方法与网络可视化系统相结合,在解释AMR耐药机制和提供ARGs的可能传播路径信息可能会有更好的效果。
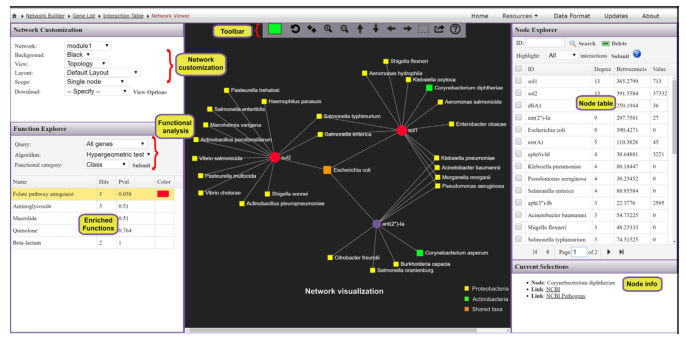
文章中为了展示该工具的可用性,在已发表的一些研究中,选择了1个研究进行抗性分析,“利用商业饲养牛检验图拉霉素(抗菌药物)对肠道微生物组和耐药性的影响”,分析的内容就如同上面展示的那样,这里就不多加赘述。
与其他工具的比较,文章中也列举了一个表格,分别与AMR++Shiny、resistomeAnalusis、WHAM!在分析模块上进行了比较。实际上大同小异,主要的分析模块以及使用的数据库都是相似的,只是谁的数据库更强大,搭载的分析模块更多的区别。
哪款软件的算法和统计分析匹配你的实验数据,或者它能为你提供更多的数据信息,就是适合你的。
这款在线分析抗生素耐药性基因组的程序值得探索一下,统计分析方法和数据库内容都挺强大的,交互式的使用也免去了对编程语言的探索,并且开发人员也表示会持续更新和精选数据库以达到更准确的下游分析。
参考文献
Dhariwal A, Junges R, Chen T, Petersen FC. ResistoXplorer: a web-based tool for visual, statistical and exploratory data analysis of resistome data. NAR Genom Bioinform. 2021 Mar 24;3(1): lqab018.
Interagency Coordination Group on Antimicrobial Resistance No time to wait–securing the future from drug-resistant infections. Rep. Secret. Gen. Nations. 2019.
Simonsen G.S., Tapsall J.W., Allegranzi B., Talbot E.A., Lazzari S. The antimicrobial resistance containment and surveillance approach-a public health tool. Bull. World Health Organ. 2004; 82:928–934.
Cecchini M., Langer J., Slawomirski L. Antimicrobial Resistance in G7 Countries and Beyond: Economic Issues, Policies and Options for Action. Paris: Organization for Economic Co-operation and Development. 2015; 1–75.
Xia Y., Zhu Y., Li Q., Lu J. Human gut resistome can be country-specific. PeerJ. 2019; 7:e6389.
Forslund K., Sunagawa S., Kultima J.R., Mende D.R., Arumugam M., Typas A., Bork P. Country-specific antibiotic use practices impact the human gut resistome. Genome Res. 2013; 23:1163–1169.
谷禾健康
肠道的内部环境作为外部环境和宿主之间的接口,不断受到宿主的消费习惯的挑战。在管腔一侧,微生物能够附着并定植于该空间,而在宿主一侧,胃肠道充当体内免疫细胞的最大隔室。
从解剖学上讲,肠道由不同的部分组成。十二指肠,空肠和回肠代表小肠(SI),它比由结肠和直肠组成的大肠(LI)占据更多的物理空间。与人类相比,啮齿动物的盲肠增大,盲肠囊是连接小肠和大肠的盲端囊。在小鼠中,盲肠充当了共生微生物的大贮藏库,这些微生物参与了无法通过其他方式裂解的纤维的发酵。 盲肠在小鼠中的作用很重要,因为它是短链脂肪酸(SCFA)产生的主要途径,去除盲肠会导致胃肠道远端部位炎症的增加 。在人类中,该部位微生物的体积远小于小鼠,但该隔室在兼性厌氧发酵中仍起着重要作用。
值得注意的是,共生微生物的组成和丰度在不同的胃肠道区域是不同的,例如,成年小肠中的微生物丰度低(<105个微生物/ mL),在结肠中则增加到1012。小肠和大肠具有独特的生理功能。 虽然十二指肠和空肠参与消化,营养吸收和运动过程,但大肠具有三个主要功能:吸收水和电解质,产生和吸收维生素以及形成和运输排泄的粪便。肠道不断暴露在食物颗粒和食物抗原,生理或机会性微生物群衍生的代谢产物以及其他免疫调节刺激。 胃肠道内的免疫细胞不仅对肠道内的抗原刺激作出反应,而且还显示出扩散到全身的远端器官,表明它们在全系统炎症稳态中的重要性。
微生物无处不在。 他们自我组织,在原本无法居住的生态环境中创建了复杂的生态系统,迅速适应了他们的环境。宿主依赖微生物组实现几种基本的共生功能,例如启动免疫系统和生产必需的维生素,以及从食物中获取能量。 肠道微生物群(定义为人类体内的微生物分类群)现在被认为是内分泌器官,可产生可在宿主中充当效应子的代谢产物,从而触发局部微环境或远端的靶器官系统(如心脏,肾脏,脉管系统)的反应和大脑。
肠腔内壁衬里是抵抗细菌感染的生理屏障,可以与毒素结合。此外,粘液是细菌的营养来源,因此会影响具有在粘液层中生存和扩展能力的微生物的定殖。Akkermansia muciniphila(AKK菌) 和Citrobacter rodentium (柠檬酸杆菌)能够降解粘蛋白,而后者在纤维缺乏期间会增殖。结肠粘液层完整性的丧失会增加宿主对病原体的敏感性。 在健康条件下,紧密的上皮层可防止病原微生物的入侵,而某些刺激物(如炎症性疾病或西餐)可导致肠道通透性和所谓的肠道渗漏综合征的发展。
随着高通量测序技术和代谢组学的建立以及高性能计算和人工智能的发展,人们逐渐破译生活方式,饮食,药物治疗和肠道微生物组之间的相互关系。每个人肠道微生物组随时间推移相对稳定,并与周围环境平衡共存。但是诸如抗生素,肠道感染以及饮食或生活方式变化等扰动都会引起短暂或持续的变化。
在过去的几十年中,实验和临床研究表明,先天性和适应性免疫系统的细胞在高血压,靶器官损害和心血管疾病(CVD)的发病机理中起着关键作用。促炎性效应记忆T细胞和 T辅助细胞亚型T辅助细胞17(Th17;产生IL-17)和1型辅助细胞(产生IFN-γ)促进高血压和心血管靶器官损伤,而调节性T细胞(Tregs)通常产生大量的抗炎性IL-10可以减轻血管,心脏和肾脏的损害。
此外,γδT细胞和髓样来源的抑制细胞在高血压的发病机理中也起着重要作用。 已经证明可以改变几种T细胞亚型激活状态的树突状细胞会增加盐反应性高血压,并提示其在菌群失调与血压(BP)之间的相互作用中发挥作用。
细菌可以直接或通过其产生的代谢产物与参与心血管的不同免疫细胞发生反应。例如,分段丝状细菌或Bifidobacterium adolescentis(青春双歧杆菌)可诱导Th17细胞,而Lactobacillus murinus(鼠乳杆菌)及其色氨酸代谢产物吲哚3乳酸则可抑制Th17细胞。 和SCFA丁酸盐是结肠中Treg的杰出诱导剂。
图 肠道微生物与宿主免疫相互作用

在宿主和微生物组方面均可发现肠道空间变异性。内腔和组织相关内容的相对水平在此处进行了说明,表明这两种功能的区域专业化。 已知肠道中的内腔含量在微生物负荷,微生物种群以及所产生的微生物产生的代谢产物方面有显着差异。尽管在整个胃肠道中的种群和区域规格都受到微生物的影响, 根据管腔内物质含量的变化,宿主免疫系统同样具有区域特异性。
这里显示的是免疫细胞,这些细胞在免疫稳态过程中表现出空间动态。
高血压的发病机制涉及多种因素,包括遗传、环境、激素、血液动力学和炎症等。越来越多的证据表明,肠道微生物群在高血压的发生和发病机制中起着重要作用。胃肠道是人体内最大的免疫细胞库,代表着环境和宿主的交汇点。因此,生活方式因素的形成和调节的微生物组,影响着高血压疾病形成和发生的风险。一个被广泛研究的例子是膳食纤维的消耗,能导致短链脂肪酸的产生,并有助于抗炎免疫细胞的扩张,从而防止高血压的进展。饮食干预如禁食也被证明通过微生物群影响高血压。
图 血压与肠道菌群的关系
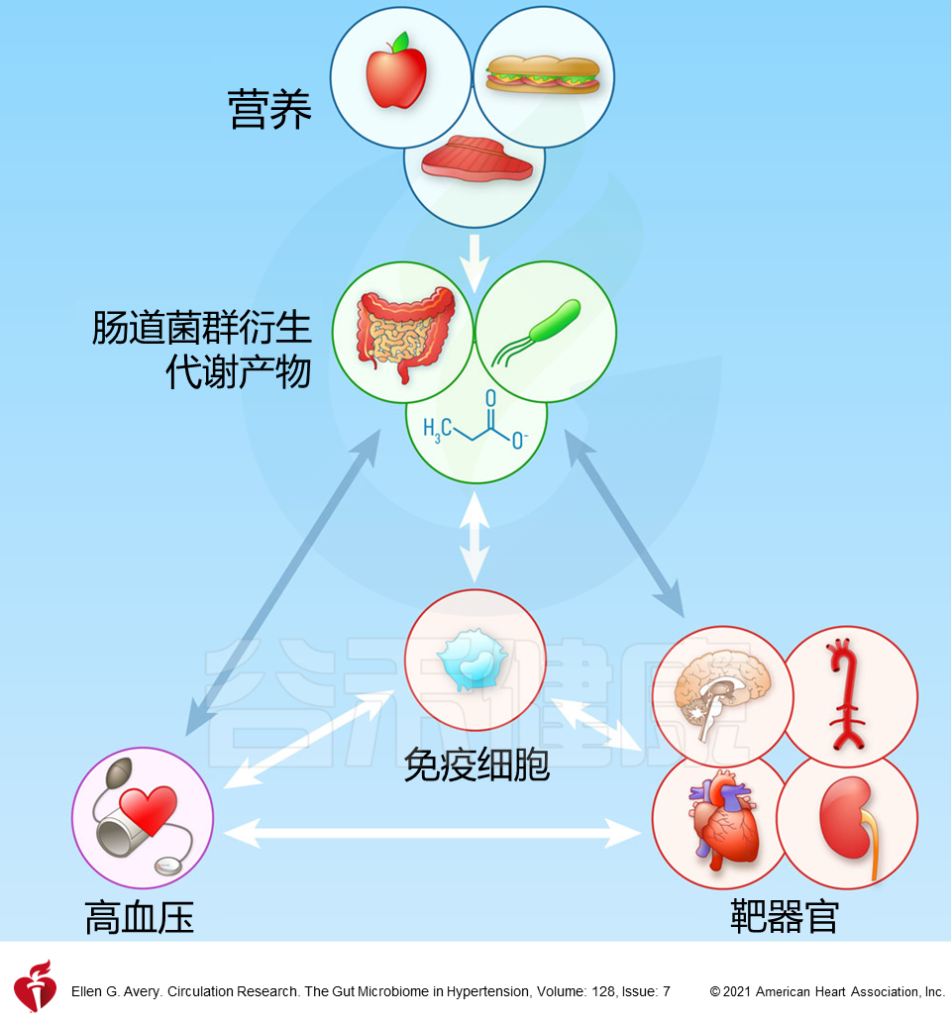
摄入的食物被肠道微生物群转化为小的代谢物。食物抗原、微生物产生的代谢物以及微生物本身都有助于免疫稳态。干扰宿主和微生物群之间的共生关系可通过免疫系统直接或间接导致血压变化和相关的心脏、血管或肾脏损害。
在过去的十年中,许多关于肠道微生物组和高血压的作用的证据已积累起来。多项针对人体的横断面研究表明,肠道微生物组与血压或高血压之间存在关联。高血压患者或血压较高的患者,α多样性降低,肥胖,高胰岛素血症和血脂异常也已观察到。 许多人类肠道微生物组研究报告了革兰氏阴性菌群较高的菌群之间的相关性,包括克雷伯菌,副细菌,脱硫弧菌和普氏菌,尽管并非所有研究都能确定这种模式。
来自HELIUS队列研究(城市环境中的健康生活)的研究表明,克雷伯菌属和链球菌属与血压呈正相关。此外,与高血压小鼠相比,从高血压人类供体接受粪菌移植的GF小鼠出现了与其供体相似的肠道菌群,以及8周后收缩压和舒张压升高。它从2个血压正常的供体那里接受了粪菌移植。
此外,还有几种有价值的啮齿动物高血压模型分析了肠道微生物组和血压的作用。自发性高血压大鼠存在失调,与正常血压WKY(Wistar-Kyoto)对照大鼠的微生物群存在显著差异。自发性高血压大鼠的肠道通透性和菌群失调也可能可通过使用降压药治疗大鼠来补救。
肠道微生物组与高血压之间的联系不是物种特异性的。 例如,在小鼠和人类中高盐处理都会减少乳酸杆菌属。 值得注意的是,未治疗的高血压患者中盐的适度降低能够降低血压并改善动脉顺应性。改善的临床结果伴随着8种循环SCFA的增加(包括2-甲基丁酸、丁酸、己酸、异戊酸和戊酸 )。此外,已证明益生菌乳酸菌处理可通过恢复吲哚3乳酸水平(抑制微生物色氨酸代谢)抑制Th17细胞并减轻盐敏感性高血压。
已显示,Lactobacillus coryniformis可以改善血管功能和胰岛素敏感性。Lactobacillus(乳杆菌)治疗不仅可以改善心血管疾病,还可以改善实验性自身免疫性疾病的结局。 对益生菌对高血压的作用进行调查的随机对照试验的系统评价表明,如果以足够高的剂量使用至少8周,含乳酸杆菌的益生菌是有效的。
在人类中,肠道中的核心微生物群落是稳定的,并且仅在响应诸如肠道感染,整体旅行或药物治疗等主要扰动时才发生变化,从而导致肠道微生物组发生短暂或持续的变化。 肠道菌群不仅对某些饮食刺激的比例具有反应性,而且还可能在时空环境中做出反应。
目前,我们对特定饮食变化影响炎症,自身免疫和心血管疾病易感性的确切机制的理解还很模糊。 使用经过微生物组组成和功能训练的机器学习算法可提供令人兴奋的机会,以促进更好地预测对营养刺激的反应。
新兴的研究表明,饮食因素(高盐或高纤维)和生活方式干预(盐分限制或热量限制)会影响微生物群落的结构和功能,这对免疫细胞活化和血压具有重要意义。西方人的生活方式通常涉及每天进食几顿主餐,并导致细菌多样性下降,某些食物喂养细菌的过度生长,以及随之而来的其他食物为底物的细菌的抑制。因此,菌群产生的代谢产物发生了转移,从而促进了炎症,最终可能导致肥胖症和动脉粥样硬化等疾病的发展。
从历史上看,餐食通常是新鲜烹制的,但如今,人们更经常食用通常含盐量更高的加工食品。这种生活方式通常会导致较高的盐摄入量 而不是医学指南或专家的建议。为减少心脏代谢疾病的风险,通常应节食健康的饮食和运动。 大多数建议的重点是将富含饱和脂肪,糖,盐和卡路里但纤维含量低的西方饮食改变为更健康的地中海式阻止高血压饮食方法,以实现最佳营养,平衡和降低盐摄入量,尽管合规性是一个重大挑战。
SCFA是最典型的微生物群代谢产物之一,它是在不易消化的纤维发酵过程中产生的。 乙酸,丙酸和丁酸是3种高丰度的SCFA。 膳食纤维是由≥3种单体组成的膳食碳水化合物的统称,如非淀粉多糖,抗性淀粉,菊粉,果胶,β-葡聚糖和低聚糖。 这些纤维状化合物中的大多数都被拟杆菌、厚壁菌和放线菌门微生物消化。Bifidobacterium adolescentis, Eubacterium rectale, Eubacterium hallii, Faecalibacterium prausnitzii ,Ruminococcus bromii 通常在大肠中定居,并具有消化纤维以生产SCFA的酶。
大肠的丙酸和丁酸水平比小肠高约4倍。SCFA在结肠中迅速吸收,而丁酸在很大程度上被用作向结肠上皮细胞提供能量的燃料。肠道SCFAs与门静脉血相比要高得多,而门静脉SCFAs较高,其次是肝脏血液,外周血最少,这表明SCFAs基本上被肝脏吸收。肝中丙酸的摄取是糖异生,脂肪生成的前体,以及蛋白质合成,而乙酸盐进入循环系统并被多个组织代谢,并且是胆固醇合成的底物。
SCFA可以与G蛋白偶联受体Gpr41(G蛋白偶联受体41),Gpr43( 小鼠中的G蛋白偶联受体43),Gpr109a(G蛋白偶联受体109 A),Olfr558(嗅觉受体558)和Olfr78(嗅觉受体78),也称为FFARs(游离脂肪酸受体)。FFARs存在于各种组织中,包括血管和肾脏,并参与调节丙酸、乙酸和丁酸的血管反应性。
Gpr41和Olfr78似乎都参与了血压的调节,尽管它们似乎促进了相反的作用。Olfr78激活后会诱导肾素分泌。与此相符的是,Gpr41敲除小鼠为高血压,有趣的是,醋酸盐以前曾用于血液透析缓冲液,但由于其降压作用而被大量废弃,这与SCFA在大多数情况下降低血压的观点一致。
纤维本身已被建议在一定程度上塑造微生物组成。
关于血压,纤维的刺激作用增加了SCFA生产者Faecalibacterium prausnitzii和Eubacterium rectale以及乳杆菌属的丰度。一项具有里程碑意义的研究表明,与传统上纤维含量高的未加工饮食的非洲儿童相比,食用西方饮食的欧洲儿童SCFA水平显着降低,Firmicutes与Bacteroidetes(F/B)比率高。自该研究以来,高F/B比率通常被用作肠道生态失调的替代指标,虽然也已知一些Firmicutes细菌产生有助于健康微生物组的微生物代谢物。
同样,实验工作通常依赖于F/B比作为疾病标志物。自发性高血压大鼠和易中风的自发性高血压大鼠显示F/B比率增加,这支持了这可以作为肠道生态失调的标志物的概念。
各种实验或临床研究已证明益生元高级纤维或后生SCFA治疗对血压的影响。研究报道丙酸在麻醉小鼠中诱导了急性的剂量依赖性降血压反应,这是由Gpr41介导的。益生元纤维不仅可以预防心血管疾病,而且这些营养素的缺乏可能是导致高血压和心血管疾病的危险因素。 还发现在低纤维饮食中添加益生元乙酸盐,丙酸盐或丁酸盐可改善血压并减少靶器官损害。
此外,GF小鼠的粪菌移植表明,与抗性淀粉相比,饮食中的肠道微生物组缺乏抗性淀粉。高纤维情况不仅在血管紧张素II攻击后导致较高的血压,而且还导致了心脏和肾脏损害的发病机制。
德国一项研究测试了在有和没有动脉粥样硬化的高血压小鼠中口服丙酸治疗的特性。在这两种模型中,丙酸治疗均能降低全身和局部炎症反应,血压以及心脏损害。丙酸的治疗作用是由Treg细胞介导的。但是该研究指出丙酸的降血压作用不是急性的,而是随着时间的推移而发生,提示SCFA的抗炎特性间接促进了血管表型的改善。Th17细胞和Th17与Treg的平衡介导SCFA在血压调节中的作用。
关于SCFA在血压中的作用的人类研究非常少见。对微生物群组成和高血压的一些研究表明,SCFA的生产者为Ruminococcaceae spp,Rothia或Roseburia spp. 与较低的血压相关。
在一项小型干预试验中,生物素丁酸酯(600 mg / d),益生素菊粉(10 g / d)以及这两者的组合均降低了代谢综合征患者的舒张压。在HELIUS队列中,将机器学习算法应用于微生物组数据可确定Roseburia spp解释对血压的最大绝对影响,甚至在调整混杂因素(包括使用药物)后,丰度也使收缩压降低4.1 mmHg。
相反,血压较高的患者的粪便SCFA水平较高。这种正相关与以前的研究一致,但似乎与血压与胃肠道内微生物SCFA生产者之间的负相关性相矛盾。 但是,粪便中的SCFA含量不一定反映肠道内的SCFA含量,而是反映肠道中产生的SCFA含量而宿主无法吸收的。
自发性高血压大鼠的实验工作支持了这一观点,表明实验性高血压会减少结肠丁酸对宿主的吸收。此外,AT1(血管紧张素II型1型)受体阻滞剂坎地沙坦(一种经常用于治疗高血压的药物) 已发现自发性高血压大鼠可以增加乳杆菌的丰度和粪便SCFA水平,改善肠道完整性并降低血压。
坎地沙坦治疗改善了重度肥胖受试者肠道中丁酸生成基因的缺失。总之,在HELIUS队列中,基于肠道微生物群组成的机器学习模型分别解释了收缩压和舒张压变异性的4.4%和4.3%。
纤维来源的SCFAs不仅影响血压,而且在其他心血管疾病和自身免疫中也起着关键作用。例如,用醋酸盐,丙酸盐或丁酸盐进行生物后处理可改善急性肾损伤。肾脏保护与局部和全身炎症反应减少,氧化性细胞应激和细胞凋亡。在多发性硬化症动物模型中,T细胞介导的中枢神经系统炎症性疾病丙酸盐增加了肠道和脾脏中抗炎Tregs的频率,这伴随着临床症状的改善。
高纤维摄入量和增加的SCFA浓度也被证明可以保护中枢神经系统。值得注意的是,多发性硬化症患者可以从丙酸盐治疗中获益。短期丙酸盐治疗导致显着和持续的富集功能正常的Tregs,同时1型辅助细胞和Th17细胞同时消耗。此外,补充SCFA或高纤维摄入对类风湿性关节炎(一种关节慢性炎症性疾病)的预后有积极影响。丙酸酯可增加骨量,并且发现SCFA通过增加Treg的数量刺激骨形成。
从机制上讲,SCFA可以影响不同的免疫细胞群。 例如,发现丙酸和丁酸处理后中性粒细胞产生的炎性细胞因子较少。丁酸还可以减少氧化应激和吞噬能力。
SCFA通过减少树突状细胞成熟并抑制CD4和CD8T细胞增殖来调节炎症过程。与乙酸盐相反,丁酸盐或丙酸盐通过HDAC(组蛋白脱乙酰基酶)抑制作用影响骨髓前体细胞的树突状细胞成熟。此外,丁酸可促使M1巨噬细胞分泌更少的炎性细胞因子,增加抗炎细胞因子IL-10的分泌。
SCFAs还引起人单核细胞和T细胞中抗炎标记的表达。 例如,丁酸抑制金黄色葡萄球菌刺激的人单核细胞中IL-12的产生并增强IL-10的分泌。
最近,研究证明了丙酸会降低Th17细胞分化的速率。还发现丁酸盐还通过Gpr43增加1型辅助细胞分化细胞中IL-10的分泌,由SCFA驱动的IL-10诱导激活STAT3(信号转导子和转录激活子3)和mTOR(雷帕霉素的机械靶标),从而上调转录因子B淋巴细胞诱导的表达成熟蛋白。
此外,SCFA最深入研究的特性之一是它们在诱导抗炎Treg中的作用。丁酸和丙酸可增加鼠和人Treg的分化并增强其抑制能力。除丁酸外,丙酸(而非乙酸)通过HDAC诱导外周新生Treg细胞形成。值得注意的是,Clostridia(梭菌)是共生微生物的主要类别,它介导了诱导性结肠Tregs,这与Clostridium butyricum(酪酸梭状芽胞杆菌)诱导Tregs并减少Th17细胞从而减轻实验性自身免疫的症状的发现是一致的。
越来越多的证据表明,禁食是控制代谢性疾病和炎性疾病的有效工具。热量限制会影响微生物组的基本原理令人兴奋。 然而,仍然缺乏关于人类的可靠数据。
一项研究关于10天定期禁食对15名健康男性的粪便微生物群的影响。禁食导致Lachnospiraceae和Ruminococcaceae菌减少。一项小型的人体试验研究表明,斋月禁食影响了健康受试者的微生物组,丰富了一些SCFA生产者。
在一项临床研究中,35名代谢综合征患者接受了5天的禁食,然后进行了3周的DASH饮食,也被译为「得舒饮食」,字面意思是防止高血压的饮食方法饮食。
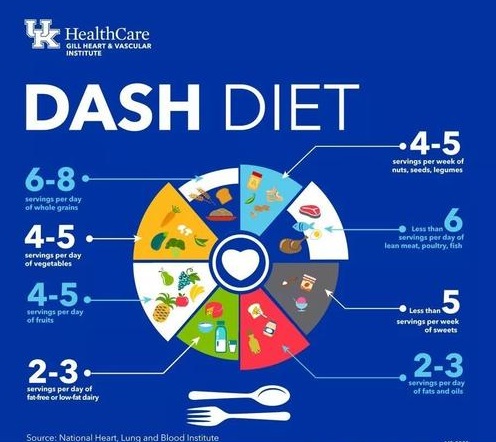
对照组仅接受DASH饮食。禁食后接着DASH饮食降低血压,需要抗高血压药物和干预后3个月的体重,并改变影响SCFA生产者的肠道微生物群。队列对血压反应性的分层显示,空腹组中存在的免疫细胞变化在血压反应者中比在无反应者中更明显。
此外,禁食组的免疫移位与DASH组观察到的变化根本不同。观察到干预后禁食组中血压响应者特异性微生物组的变化(F.prausnitzii,拟杆菌和厚壁菌的富集;放线菌的消耗)。值得注意的是,丁酸盐生产者F.prausnitzii的富集甚至在禁食后3个月仍然存在。血压反应者和无反应者不仅对禁食反应不同,而且在基线时的丙酸合成能力不同。
将机器学习算法应用于基线免疫组或16S微生物组数据,预测模型通过重新分析调查禁食和血压影响队列(Mesnage数据集)证实,队列中显着的长期血压下降预计准确率约为70%,进一步支持这些发现可能是普遍化的想法。重要的是要强调,上述研究建立了微生物组和血压之间的关联,以应对禁食。禁食对许多患者来说是一项艰巨的挑战。能够操纵负责响应禁食的血压变化的机制将具有高临床效用。
禁食是热量限制的一种极端形式,在不同的文化和宗教习俗中起着重要的作用。 大量的热量限制不仅影响宿主的健康和生理,还降低了血压。生活方式和饮食引起的微生物群及其代谢产物的扰动可直接影响上皮细胞和免疫细胞的稳态。但是我们对营养,微生物群和微生物产物,免疫系统与宿主健康或疾病之间的联系仍处于‘婴儿期’。
宿主-微生物组相互作用对人类健康和疾病显然有影响。模型系统经常用于基础和临床前高血压研究,以研究疾病的发病机制和进展。小鼠和大鼠模型非常有用,可以提供人类队列研究无法获得的信息。然而,在模型系统中研究人-宿主-微生物组相互作用存在许多障碍。
差 异
01 胃肠生理学和形态学有许多方面,这在人类和啮齿动物物种之间是截然不同的。盲肠可能是人类和啮齿动物不同物种形成的最明显的例子,以及小鼠结肠粘液层的薄度。
02 小鼠和人类对炎症应激物的基因组反应是明显不同的,这可能与宿主特异性或微生物组特异性特征或两者的组合有关。
03 居住在胃肠道的微生物在小鼠和人类之间通常也是不同的。人和小鼠只有约15%的细菌谱系。虽然它们在属或门的水平上可能具有可比性,但物种特异性变化通常在高血压中具有临床重要性。
04 已知在每个微生物进化枝内,成员物种之间共享功能特性的程度例如,厚壁菌作为进化枝特别代谢不一致,当考虑到普遍使用F/B比率作为生态失调的标志物时,这再次提出了一个问题。
05 由于人类微生物组随时间的相对稳定性,实验室小鼠在这方面与人类不同。
06 小鼠和人体免疫组成和建立不同,人类免疫系统的强劲发展,需要接触各种真菌,病毒,微生物等,而GF小鼠与人或大鼠微生物的定殖不会诱导免疫成熟,只有小鼠特异性微生物能够诱导完全的免疫能力。
07 啮齿动物模型的嗜食性已被认为对微生物组具有独特的影响,这可以通过使用单一住房策略来避免,尽管这会诱发小鼠的应激反应,增加一个额外的混杂因素。
许多研究人员试图通过使用人类微生物定殖小鼠或野外捕获的小鼠来规避物种比较问题。这提出了两个重要的挑战,应该加以考虑。
一,存在宿主与其微生物之间相互作用的相互排斥的问题。事实上,这种相互作用的重要性在最近的一项研究中得到了证实,该研究表明GF小鼠与人或大鼠微生物的定殖不会诱导免疫成熟,只有小鼠特异性微生物能够诱导完全的免疫能力。有几点差异在小鼠和人体免疫组成之间注意到,这可能与免疫微生物组轴有关,例如,与小鼠(10%–25%)相比,外周血中性粒细胞的比例约为人类的两倍(50%–70%)。此外,CD8+T细胞在成年人非淋巴组织中的分布远高于无特定病原体的小鼠,这可能对细胞内感染或癌症的进展有影响。
二,尽管野外捕获的小鼠比实验室培养的无特定病原体的小鼠更准确地概括人体生理,可能与临床试验结果的一致性更高,对疾病的抵抗力更强。但是在科研研究和临床上应用大规模野外捕获老鼠的可能性会受到限制。
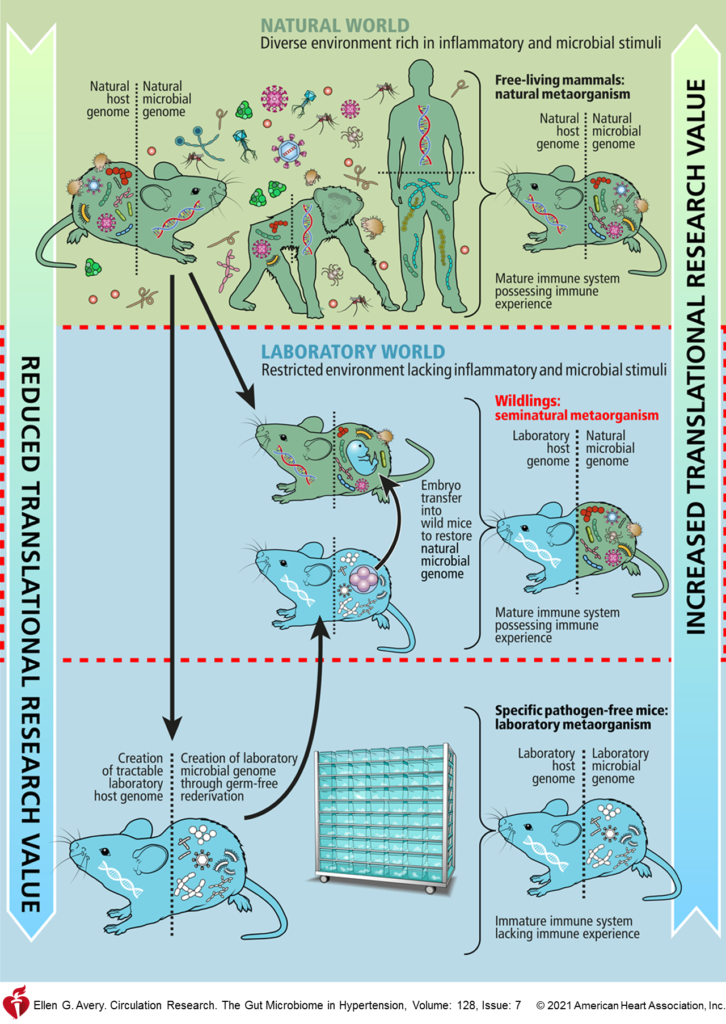
因此,在未来动物研究中,整个领域的程序标准化,例如使用同窝对照和可能影响微生物组的条件的稳健记录是必不可少的。要注意笼养,用品和饮食等因素可能会对结果产生重大影响。此外,采样时间,地点也尽量一致。
值得注意的是除了不同胃肠道区域的空间动态外,从粘膜和管腔空间取样的微生物组在小鼠和人类中是独特的。由于胃肠道是免疫细胞极化和微生物产生的代谢物吸收的作用部位,许多人质疑粪便取样是否正确研究宿主-微生物组界面的途径。粪便代表该系统的排泄产物。
然而,粪便取样是检查微生物组的最常见和实际适用的方法,特别是对于需要非侵入性方法的纵向研究。粪便的收集无疑有助于我们理解宿主-微生物组的相互作用。尽管怀疑局部产生的微生物副产物的相关性是重要的,特别是影响代谢物对循环的摄取并影响胃肠免疫细胞的活性,但是该隔室的测量是不发达的。在间质液中的作用部位鉴定微生物产生的化合物的能力可能提供对宿主-微生物组动力学的不同观点。
总之,尽管在解释微生物组数据时需要谨慎,但是,高血压中微生物组-宿主界面的研究是一个有前途且正在迅猛加速的研究领域。随着各种技术的进一步发展,针对微生物组领域的以药理学和辅助诊断方式为中心的方案可能会在不久的将来出现。
相关阅读:
参考文献:
Schluter J, Peled JU, Taylor BP, Markey KA, Smith M, Taur Y, Niehus R, Staffas A, Dai A, Fontana E, et al.. The gut microbiota is associated with immune cell dynamics in humans.Nature. 2020; 588:303–307.
Evangelou E, Warren HR, Mosen-Ansorena D, Mifsud B, Pazoki R, Gao H, Ntritsos G, Dimou N, Cabrera CP, Karaman I, et al.; Million Veteran Program. Genetic analysis of over 1 million people identifies 535 new loci associated with blood pressure traits.Nat Genet. 2018; 50:1412–1425.
Ellen G. Avery. CirculationResearch. The Gut Microbiome in Hypertension, Volume: 128, Issue: 7, Pages:934-950
Tierney BT, Yang Z, Luber JM, Beaudin M, Wibowo MC, Baek C, Mehlenbacher E, Patel CJ, Kostic AD. The landscape of genetic content in the gut and oral human microbiome.Cell Host Microbe. 2019; 26:283–295
Forslund K, Hildebrand F, Nielsen T, Falony G, Le Chatelier E, Sunagawa S, Prifti E, Vieira-Silva S, Gudmundsdottir V, Pedersen HK, et al.; MetaHIT Consortium. Disentangling type 2 diabetes and metformin treatment signatures in the human gut microbiota.Nature. 2015; 528:262–266.
Verger EO, Armstrong P, Nielsen T, Chakaroun R, Aron-Wisnewsky J, Gøbel RJ, Schütz T, Delaere F, Gausseres N, Clément K, et al.; MetaCardis Consortium. Dietary assessment in the metacardis study: development and relative validity of an online food frequency questionnaire.J Acad Nutr Diet. 2017; 117:878–888.
谷禾健康
每个人身上都有“独特的味道”。有些人身上的味道几乎感受不到,而有些人身上却会出现令人尴尬的“体臭”。
慢性体臭可能带来许多不便,焦虑,自尊降低和生活质量下降,社交困难,甚至导致严重的心理问题。
人体会通过呼吸,唾液,汗水(皮肤),尿液或生殖器官液体释放出有气味的物质,主要的气味物质是小的挥发性化合物。
越来越多的证据表明,微生物群在人类的生理过程中起着至关重要的作用。它可能通过产生大量有气味的分子(例如氨,挥发性硫化合物或三甲胺)来加剧人体臭味。
本文我们来讨论下关于体臭最常见的原因,以及潜在的治疗选择。
化合物的过度积累会产生难闻的气味。与体液中细菌代谢物积聚相关的体臭可能由以下一种或多种原因引起:
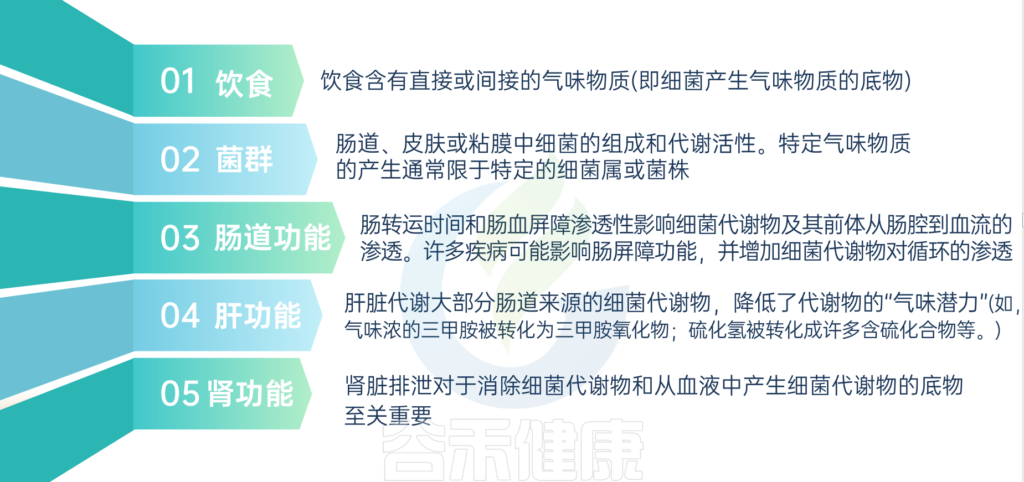
主要的细菌气味物质及其散发部位
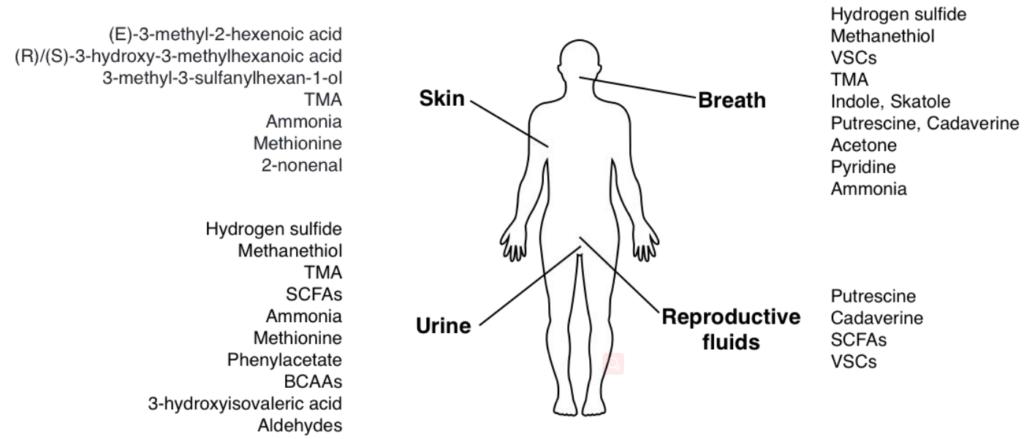
Mogilnickaet al., Int J Mol Sci, 2020
接下来,我们针对身体各个部位气味及其原因逐一解读。
口臭(口腔之味或呼吸之味)是一种以口腔内或口腔外的口臭为特征的疾病。全世界约有20-50%的成人或青少年患有口臭。[更精确的数字,为31.8%(95%可信区间24.6–39.0%)]
在绝大多数(80-90%)持续口臭的患者中,口臭的原因是口腔原因,其中舌苔和牙周病最为普遍。
在口臭的口外(非口)原因中,还包括糖尿病酮症酸中毒,先天性代谢性疾病,胃肠道或呼吸疾病等。
当然,尽管口臭可能是一些严重疾病的征兆,但食用洋葱或大蒜等几种食物以及吸烟也可能导致口臭。
口臭患者呼吸中存在的主要物质是挥发性硫化合物,如硫化氢(H2S)、乙硫醇、硫代乙酸乙酯、二乙基二硫化物、二甲基硫化物((CH3)2S) 和甲硫醇(CH3SH或甲硫醇)。
一些革兰氏阴性菌与食物或唾液中含硫底物产生挥发性硫化合物有关,如:
福赛拟杆菌Bacteroides forsythus、牙龈卟啉单胞菌Porphyromonas gingivalis、放线共生放线杆菌Actinobacillus actinomycetemcomitans 、中间普雷沃氏菌Prevotella intermedia.
最常见的细菌气味
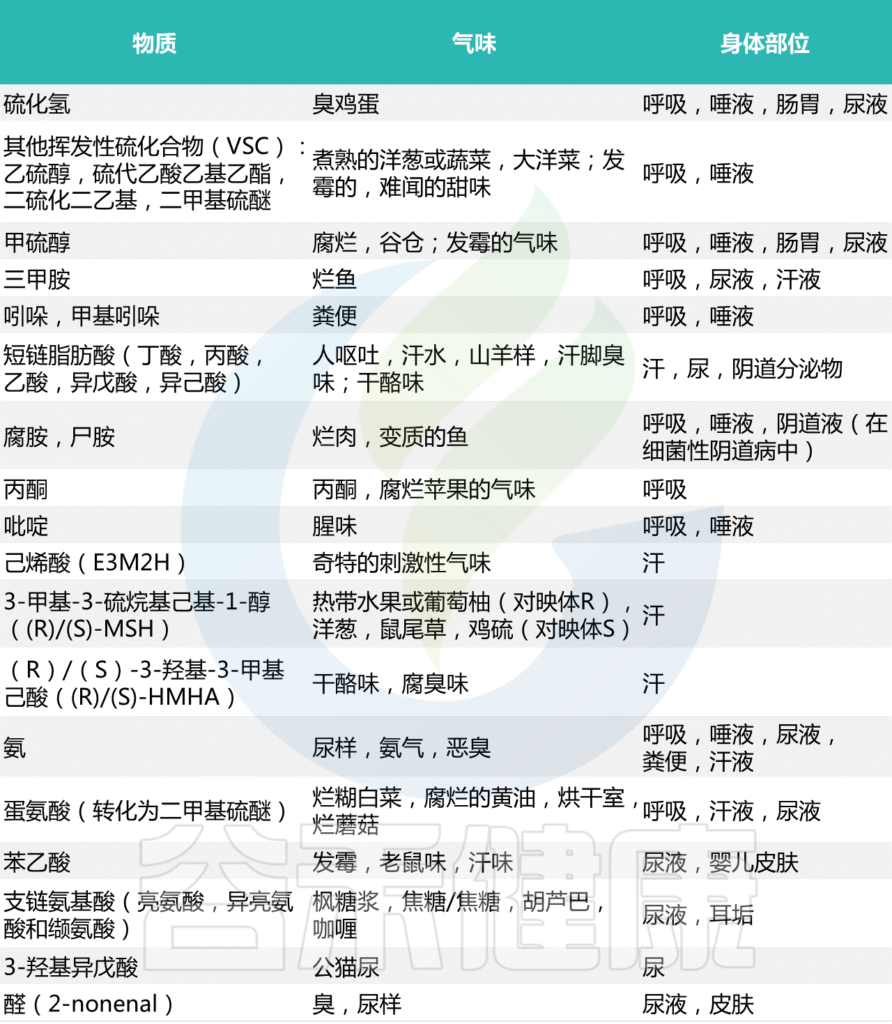
Mogilnickaet al., Int J Mol Sci, 2020
与恶臭相关的疾病
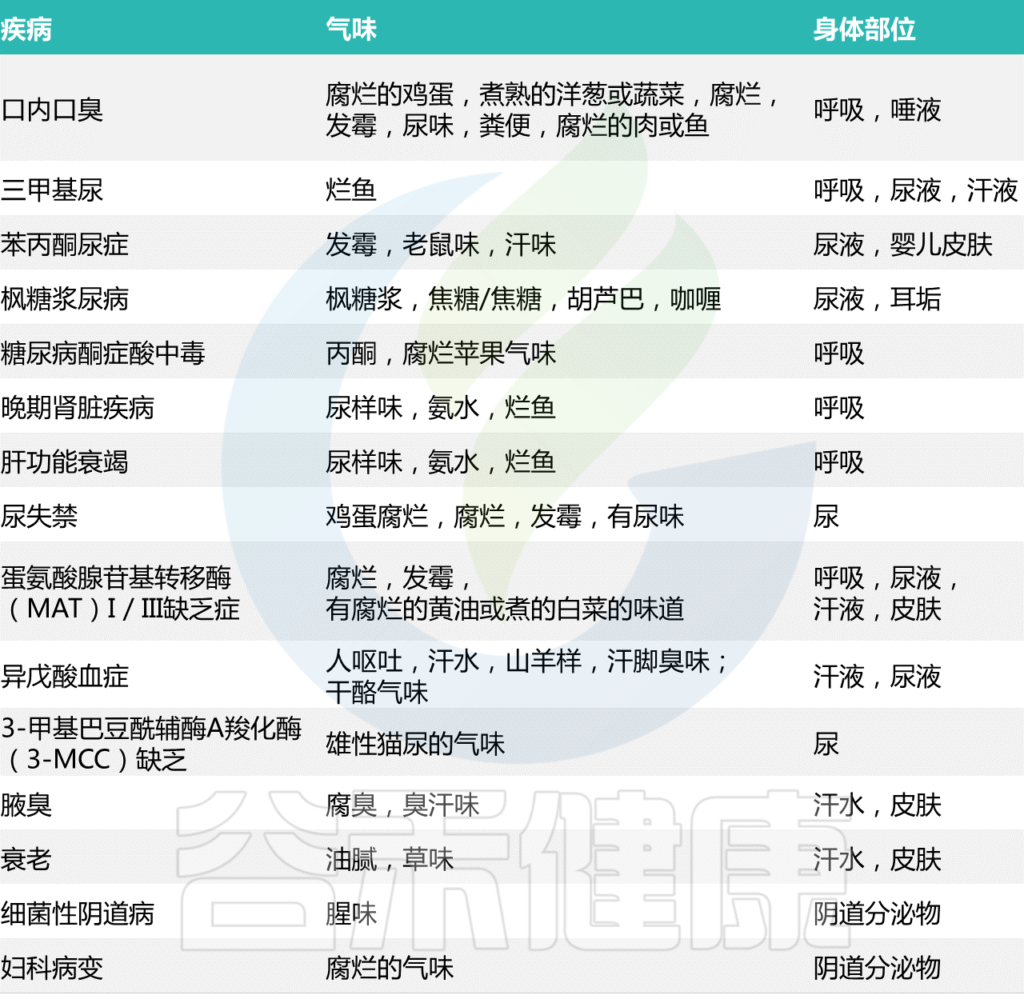
Mogilnickaet al., Int J Mol Sci, 2020
H2S——臭鸡蛋的气味
在低浓度下,硫化氢(H2S)是一种重要的生物介质,类似于其他气体递质,如一氧化氮或一氧化碳。然而,在较高的浓度下,H2S最出名的是它的毒性作用和特殊的臭味,经常被比作臭鸡蛋的气味。H2S即使浓度很低,也会产生明显的气味。
众所周知,口腔中存在的厌氧菌(龈下微生物群)可能会将含有氨基磺酸半胱氨酸的脱硫物质降解为有气味的挥发性硫化合物,而H2S是难闻呼吸气味的重要来源。
几十年前,已经报道了产生硫化氢的菌属,如:
多齿拟杆菌Treponema denticola 和中间拟杆菌Bacteroides intermedius,以及其他属如消化链球菌Peptostreptococcus、真细菌Eubacterium和梭杆菌Fusobacterium。
多年后确定,口腔异味患者以韦荣氏球菌属Veillonella、放线菌属Actinomyces、普雷沃氏菌属 Prevotella 为主。
另一方面有研究认为,在呼出高浓度H2S的患者口腔中占优势的菌:奈瑟氏球菌属 Neisseria、梭杆菌属Fusobacterium、卟啉单胞菌属 Porphyromonas.
而以CH3SH为主的患者口腔中以韦荣氏球菌属Veilonella和普雷沃氏菌属Prevotella为主。
在某些食品中,可能存在由细菌还原酶生产H2S的底物。例如,洋葱,大蒜,葡萄酒,卷心菜,花椰菜,蘑菇,坚果,土豆和干果含有硫化物和亚硫酸盐(用作抗菌和抗氧化剂)。
甲硫醇(CH3SH/MT/MeSH) ——腐败、霉味
在口臭患者的呼吸中检测到的另一种分子是甲硫醇。研究表明CH3SH是口腔内口臭的主要致病因素。MT的气味常被形容为腐臭、霉味,可比作谷仓气味。
事实上,口臭患者的恶臭通常更类似于臭鸡蛋的气味(H2S的特征)。客观存在的阈值为0.5 nM (12 ppb) 。与H2S类似,口外(血源性)口臭患者的口腔空气中也检测不到甲基叔丁基醚,而其他口腔鳞状细胞癌在其中起着至关重要的作用。
研究人员报告说,在口臭患者唾液中,普雷沃氏菌 Prevotella、韦荣氏球菌Veillonella、阿托波毕姆菌Atopobium、巨形球菌Megasphaera和硒单胞菌Selenomonas的丰度很高,并怀疑这些菌群参与CH3SH的产生。
对口腔恶臭患者口腔气体中的金属硫蛋白含量测量,发现在患有牙周病的个体中显著增加的浓度。
其他挥发性硫化合物——熟洋葱的甜味和霉味
口臭患者的呼吸和唾液中检测到的其他挥发性含硫化合物包括乙硫醇、硫代乙酸乙酯、二乙基二硫化物和二甲基硫化物。这些化合物与蔬菜独特的、甜的、发霉的气味有关,通常类似于熟洋葱的气味。
二甲基硫(DMS,CH3SCH3)是血液传播(口外)臭味的主要来源。相比之下,口腔内口臭患者口腔和鼻子呼吸中的二甲基硫浓度在正常范围内,未达到气味阈值。
血液中存在二甲基硫的可能原因是代谢紊乱。文献中报道的其他原因包括肝衰竭、高硫氨酸血症(一种主要与甲硫氨酸水平升高相关的遗传性甲基化障碍)和治疗性摄入二甲亚砜或半胱胺。
三甲胺——鱼腥味
三甲胺(TMA)是一种挥发性的脂肪族叔胺,因其腐烂鱼的特有气味和高浓度的毒性作用而闻名。它是由肠道细菌产生的过量胆碱和其他含TMA的膳食营养素形成的。
已经表明,许多肠道中的共生细菌通过代谢膳食中含有TMA的物质来产生TMA,
例如,厌氧球菌属Anaerococcus、普罗维登夏氏菌属Providencia、爱德华氏菌属Edwardsiella、梭菌属Clostridium、柯林塞拉氏菌属Collinsella、脱硫弧菌属Desulfovibrio、乳杆菌属Lactobacillus 和 变形杆菌属Proteus.
从肠道吸收后,TMA被肝脏氧化成几乎无味的三甲胺氧化物(TMAO)。在三甲基胺尿症(也叫TMAu或“鱼味综合征”)中,由于缺乏含鸟苷的单加氧酶3 (FMO3),一种氧化TMA的肝酶,TMA积累并排泄到体液中。
继发性(获得性)TMau在患有严重肝脏或肾脏疾病患者中。文献中还描述了儿童(与含胆碱的食物补充剂摄入有关)和妇女(与月经有关)的短暂形式。这种代谢障碍导致底物超载和独特的体臭,可以在包括呼吸在内的多个身体部位检测到。
吲哚和甲基吲哚——粪便的气味
吲哚代表一组微生物来源的化合物,由色氨酸产生,色氨酸是一种必需氨基酸,是色胺、血清素和褪黑激素内源性合成的前体。
被怀疑导致口臭的吲哚包括吲哚和甲基吲哚,它们是由口腔内厌氧革兰氏阴性菌产生的,如:
中间卟啉单胞菌Porphyromonas intermedia、具核梭杆菌Fusobacterium nucleatum和牙龈卟啉单胞菌Porphyromonas gingivalis.
它们的气味可以等同于粪便的气味,而这两种化合物的气味更浓。与挥发性含硫化合物相比,吲哚和甲基吲哚的挥发性要低得多,因此,它们对口臭的影响相当小。
然而,有些口臭患者呼吸中可能存在无法检测到的VSCs浓度以及高水平的吲哚,在这样一组患者中,常用的用于测定口气气味的工具(如检测VSCs的口臭计)可能不够充分并延误诊断。
腐胺和尸胺——腐肉或鱼的气味
腐胺和尸胺这两种二胺一直被怀疑是造成口臭的原因,都与牙菌斑中的细菌引起的食物腐败有关。
它们在唾液中通过氨基酸脱羧(分别是赖氨酸和鸟氨酸)或转氨作用产生。
腐胺的气味常被比作变质的鱼或腐肉的气味,而尸胺的气味除了上述气味之外,还可能会让人联想到尿液或精液的气味。口臭和唾液中存在尸胺有强相关性。
丙酮——水果味
丙酮是一种三碳挥发性酮,来源于乙酰乙酸酯(通过脱羧或酶促转化)。长期以来,它的水果味(常被比作烂苹果的味道)一直与糖尿病(DM)有关。
高浓度的呼吸丙酮与糖尿病酮症酸中毒有关。它也随着禁食、高脂肪或生酮饮食而增加。
吡啶——鱼腥味、汗味
吡啶是一种芳香的含氮挥发性化合物,有一种鱼腥味和汗味,可能会导致口臭。在中度和重度牙周病患者的培养唾液中发现了吡啶及其类似物(2-,3-和4-甲基吡啶)。相比之下,这些分子在口腔健康患者的样本中是不存在的。
氨——类似尿液的气味
氨(NH3)以铵离子(NH4+)的形式存在于所有体液中,但其高浓度是有毒的,因此它由尿素循环精确调节。氨在肝脏和肾脏疾病以及口臭中作为生物标志物发挥着重要作用。
去除舌苔和牙菌斑后呼吸中氨水平的降低,这可能表明口腔中存在的一些微生物是口腔内口臭中氨产生的原因。
在患有终末期肾病(ESRD)的患者中,尿毒症呼吸气味是由唾液中的高浓度尿素引起的,尿素被分解成氨。多达34.1%的ESRD患者主诉尿毒症恶臭。
肝衰竭历来与尿样胎儿肝性脑病(肝性呼吸)有关。比较肝硬化患者和非肝硬化患者的血氨和呼吸氨水平,患有肝性脑病的患者的呼吸氨水平明显高于对照组。此外,呼吸和血氨随着高氨血症的治疗而降低。
肠道细菌是哺乳动物体内氨形成的重要因素。胃肠道细菌(主要是革兰氏阴性肠杆菌科)产生脲酶,将尿素水解成二氧化碳和氨。其他细菌菌株,例如大肠杆菌和肠道沙门氏菌,能够通过半胱氨酸脱硫酶从半胱氨酸形成氨。
此外,大肠杆菌还可以将硝酸盐还原成氨。源自肠道的氨被肠道细菌用于蛋白质再合成,通过GBB(肠道-血液屏障)被吸收到循环中,或者随粪便排出体外。在正常情况下,肠道中产生的氨在肝脏中代谢。然而,在肝衰竭状态下,它不能转化为无毒衍生物,如尿素或谷氨酰胺。
因为氨也是在蛋白质分解代谢过程中形成的,所以可以假设富含蛋白质的饮食可能会增加其血液水平,并导致更多的口呼出氨。研究表明,蛋白质的摄入导致血清和唾液尿素增加,从而导致呼吸氨浓度增加。这一点需要认识到,尤其是因为许多流行的、不健康的时尚饮食是基于高蛋白的摄入。
尿液成分受身体新陈代谢的影响,但也受消耗的食物和饮料的影响。因此,需要强调的是,并不是尿液中发现的每一种气味都是不好的。
例如,在摄入芦笋后不久,有些人的尿液可能会有明显的硫磺味(想象煮熟的卷心菜)。虽然导致这种气味的确切分子还没有被明确地鉴定出来,但是一些类似甲硫醇或二甲基硫醚的挥发性物质是可疑的。
尿液中特殊气味化合物的鉴定可能有助于诊断苯丙酮尿症,高硫氨酸血症或枫糖尿症。值得一提的是,多种有气味的物质是由肠道菌群产生的,它们可以在从肠道吸收到循环系统后出现在尿液中。
下面将介绍几种影响尿液气味的物质。
H2S ——臭鸡蛋的味道
在尿失禁(UI,不自觉的尿液泄漏,显著影响生活质量)患者中,出现难闻的气味,也是造成社会尴尬的重要原因。
研究尿液和吸收性失禁垫主要挥发性气味物质,与甲硫醇和醛类等其他分子一起,硫化氢被检测到高于气味阈值。此外,在尿路感染中,大肠杆菌是恶臭硫化氢的常见产生者。
甲硫醇 ——腐败、霉味
健康人尿液中的气态甲硫醇低于检测阈值。在用半胱胺治疗的患者,肝甲硫氨酸腺苷转移酶缺乏症和UI 中发现水平升高。甲硫醇产生的主要因素是肠道细菌群,如大肠杆菌、柠檬酸杆菌和变形杆菌。甲硫醇从肠道吸收,进入循环,然后可以随尿液排出。
三甲胺——鱼腥味
在三甲胺尿中,过量的三甲胺不能被氧化成无味的TMAO,分泌到包括尿液在内的多种体液中。需要强调的是,一些患者只有间歇性TMAu,这使得建立正确的诊断更加困难,因为尿液测试可能在气味不明显的期间呈阴性,必须重复进行。
例如,来月经的女性应该在月经期间或之前进行测试,以最大限度地增加检测TMAu的机会,因为在此期间TMA的排泄会增加。
尿中TMA的另一个来源可能是肠道菌群,主要是
厌氧球菌Anaerococcus,普罗维登夏氏菌 Providencia, 爱德华氏菌Edwardsiella,梭状芽孢杆菌Clostridium, 柯林塞拉氏菌Collinsella, 脱硫弧菌Desulfovibrio,乳杆菌Lactobacillus,变形杆菌Proteus.
短链脂肪酸——干酪味
异戊酸血症(IA)通常与“汗脚”或人体呕吐物的特殊干酪样体臭有关,这在代谢危机期间可以注意到。这种疾病是异戊酰辅酶a脱氢酶(IVD)缺乏导致亮氨酸代谢异常的结果。在IA患者的尿液中可以检测到的病理物质是异戊酰甘氨酸。
氨——类似尿液的气味
氨是第一批被认为会在尿失禁患者周围引起恶臭的分子之一。根据这一概念,细菌尿素酶(主要是大肠杆菌、奇异变形杆菌Proteus mirabilis和粪肠球菌 Enterococcus faecalis)会将尿素分解成难闻的氨。然而,也有研究人员对这一假设提出质疑。
蛋氨酸及其代谢物——腐臭黄油或煮卷心菜的气味
甲硫氨酸腺苷转移酶(MAT) I/III缺乏是甲硫氨酸代谢的遗传性错误,主要在新生儿筛查中发现。它是由导致蛋氨酸及其代谢物积累的MAT1A基因突变引起的。是持续性孤立性高硫血症最常见的原因。
苯乙酸盐——霉味、鼠味
另一个导致尿液有独特的类似老鼠气味的原因是苯丙酮尿症(PKU)。
支链氨基酸(亮氨酸、异亮氨酸和缬氨酸)及其酮酸——焦糖或枫糖浆的气味
枫糖浆尿病(MSUD,亮氨酸病)是另一种代谢紊乱,其症状之一是有明显的尿气味。
3-羟基异戊酸——雄性猫尿的气味
在3-甲基巴豆酰辅酶a羧化酶(3-MCC)缺乏的其他症状中,一些研究人员报告了尿液的特殊气味。
醛类(乙醛、丁醛、异戊醛)——类似尿液的气味
在尿失禁患者的尿液样本和尿失禁卫生垫中检测到少量有气味的醛类物质。据报道,乙醛、丁醛、异戊醛(具有恶臭、类似尿液的气味)的浓度高于检测阈值,可以假设它们有效地增加了UI患者的气味强度。尿醛的来源至少部分是肠道及其微生物群。
从皮肤表面散发出的气味分子大多来自汗液,汗液是汗腺分泌的产物。人体汗腺主要分三种类型:大汗腺、小汗腺和大小汗腺(混合型)。
小汗腺产生大量的汗液,主要含有水和电解质,它们几乎分布在整个身体表面。
大汗腺大多位于腋窝、会阴、生殖器区域和乳头周围。它们在青春期后变得活跃,分泌的汗液比外分泌腺少。
大汗腺分泌的汗液类似于小汗腺产生的汗液,但其分泌速率较高,尤其出现在腋窝部位。这些特征使得大汗腺成为腋窝出汗的重要原因。
顶泌汗液是无味的,它只有被皮肤表面的微生物分解后才会变得有气味,如微球菌科Micrococcaceae、好氧类白喉菌aerobic diphtheroids 和丙酸杆菌Propionibacteria。
激素平衡的变化、消耗的食物和新陈代谢的变化可能会对汗水的数量和质量构成产生影响。
皮肤微生物群的任何变化以及细菌感染都可能改变汗液的成分,通常会产生独特的气味,因为人类有机体与几种能够转化汗液化合物的微生物物种保持共生关系。
据报道,在链球菌性皮炎中,患者皮肤有一种独特的臭味。
此外,许多代谢疾病的特征是皮肤散发出各种气味。其中一些疾病包括苯丙酮尿症,甲硫氨酸吸收不良综合征,高硫氨酸血症,或TMAu。
下面将讨论已知会导致皮肤散发气味的物质。
E3M2H,HMHA,MSH——发臭、发臭的汗味
体臭,是一种令人尴尬痛苦的疾病,特别是在腋窝、生殖器或脚等部位。
这三种类型的汗腺都在这种疾病的发病机制中起作用。过度出汗后,细菌分解汗液成分,会产生难闻的汗味。与小汗腺腋臭相反,大汗腺腋臭在青春期后出现,是这种疾病最常见的形式。
细菌将顶泌汗液分解成许多挥发性分子,如氨和短链脂肪酸,例如(E)-3-甲基-2-己烯酸(E3M2H) ,这是一种C7支链和不饱和酸。它有一种非常强烈的刺鼻气味。
Natsch等人报道了有气味的E3M2H及其水合类似物,(R)/(S)-3-羟基-3-甲基己酸((R)/(S)-HMHA)是由位于腋窝皮肤上的共生棒状杆菌物种的特定锌依赖性N-α-酰基-谷氨酰胺氨酰酶(N-AGA)从谷氨酰胺缀合物(存在于腋窝分泌物中)中释放出来的。
HMHA(以腐臭、奶酪味为特征)是最丰富的。3-甲基-3-磺酰己-1-醇的(S)-异构体((R)/(S)-MSH)及其洋葱味和类似鼠尾草的气味是引起腋臭的另一种颗粒。
此外,多种因素与小汗腺腋臭有关。这些包括摄入某些食物产品,如大蒜或洋葱,角蛋白的细菌降解,代谢紊乱和多汗症。
三甲胺——鱼腥味
在TMAu患者中,过量的未代谢的三甲胺也会从皮肤表面渗出(伴有汗液),引起特有的鱼腥味体臭,无论患者的个人卫生状况如何,都会有这种体臭。
在对患有特发性恶臭的患者进行的一项研究中,约三分之一的患者三甲基胺尿检测呈阳性。在这些个体中,自我识别的体臭是主要症状(29.9%),其次是体臭和口臭(21.4%)。
然而,只有5%的TMAu阳性患者确实在手掌上检测到明显的恶臭,并且他们中没有人在社交距离处发出明显的体臭。在摄入胆碱(合成TMA的一种底物)后,多达10%受试者在社交距离内有明显的体臭。
氨——类似尿液的气味
研究表明,汗液中含有氨。然而,汗液中的氨来源尚未得到证实。一些研究人员认为它是从血浆中运输的,而其他人则认为它直接来自汗腺。
比较呼吸和汗液中氨浓度的研究结果也没有定论。一项研究表明,有气味的氨的皮肤释放量高于呼气。另一项研究则认为,皮肤气体中的氨含量比呼吸中的低。
蛋氨酸及其代谢物——腐臭黄油或煮卷心菜的气味
在新生儿筛查中未确诊的蛋氨酸腺苷转移酶I/III缺乏症(导致高蛋氨酸血症)患者,不仅在呼吸或尿液中,而且在汗液中可能会发现类似水煮卷心菜或腐臭黄油的特殊气味。这种独特的气味很可能是由蛋氨酸形成的有气味的二甲基硫引起的。
2-壬烯醛–油腻、青草味
自然身体气味的化学成分、强度和宜人性在一生中都会发生变化。众所周知,老年人有一种特殊的体臭,有时称“老人气味”。
研究人员对与衰老相关的体臭变化进行研究,发现了一种特殊的粒子,2-壬烯醛,它是老年人和中年人身体气味的特征。
这种不饱和醛具有独特的油腻和青草气味,是由皮肤表面脂质中的ω-7单不饱和脂肪酸降解产生的。

正常阴道分泌物:几乎无气味或有类似酸奶的气味。
与生殖液体一起释放的干酪味或鱼腥味可能是位于生殖器区域的感染(例如,细菌性阴道病、滴虫病或念珠菌病)以及非感染疾病(例如尿失禁、恶性溃疡、三甲基铵尿症或慢性便秘)的症状。
细菌性阴道病是阴道气味最常见的原因。其他症状包括阴道分泌物、瘙痒和刺激。这种情况下阴道液的异常腥味是由阴道加德纳氏菌Gardnerella vaginalis 等细菌产生的挥发性胺(腐胺、尸胺、TMA)引起的。在大多数情况下,细菌性阴道病可以用抗生素迅速治愈。然而,在大约三分之一的患者中,常规治疗并不能改善症状。
阴道气味的非感染性原因比感染性原因更不常见,因此它们构成了更大的临床挑战。医生也应该认识到,阴道的气味可能有不同的来源,如肛管或尿道。生殖器汗味的难闻气味也可能被误认为是阴道气味。
胃肠疾病,如慢性便秘和大便失禁,也应被视为肛门生殖器区域散发恶臭的可能原因。在这些状态下,挥发性有气味的化合物包括硫化氢、甲硫醇和二甲基硫化物,它们是造成屁和粪便气味的原因。这些患者的阴道检查不会显示任何异常。
最后,一些妇科肿瘤和病变患者抱怨阴道分泌物带有恶臭。例如,伴有坏死的外阴恶性溃疡可能导致腐烂气味,这可能是由于细菌形成腐胺、尸胺、短链脂肪酸(异戊酸和丁酸)和含硫化合物。
遗憾的是,缺乏管理体臭的循证指南,也没有普遍的治疗方法。医学文献中已经讨论了几种临时解决方案,如刷牙、漱口、嚼口香糖或经常用抗菌肥皂洗澡和使用除臭剂。然而,这些方法不能解决潜在的问题,而是掩盖或减少不愉快的气味到可接受的水平。只有把原因考虑进去,才能取得令人满意的结果。
一般来说,与体液中细菌代谢物积累相关的恶臭是由气味物质的合成和排泄之间的不平衡引起的。
可能是由以下一个或多个因素引起的:
(1) 含有气味物质或其产生底物的饮食
(2) “前气味”细菌组成和细菌的代谢活性
(3) 增加从肠道对气味物质或其前体的吸收(增加肠道转运时间,增加肠道-血液屏障通透性)
(4) 减少气味物质的肝脏代谢
(5) 减少尿排泄
基于以上所述,除了标准的卫生程序之外,还可以建议一些一般的但不是基于证据的预防措施。
1. 减少产生气味的食物基质。
2. 经常排便以减少通过时间(缩短肠道细菌代谢时间和细菌代谢物吸收时间),治疗便秘。
3. 益生菌和益生元治疗(尝试改变肠道细菌组成)。
4. 多喝水,以增加代谢物随尿液的排泄。
下表总结了与细菌气味剂有关体味的治疗选择。根据气味类型进行管理:
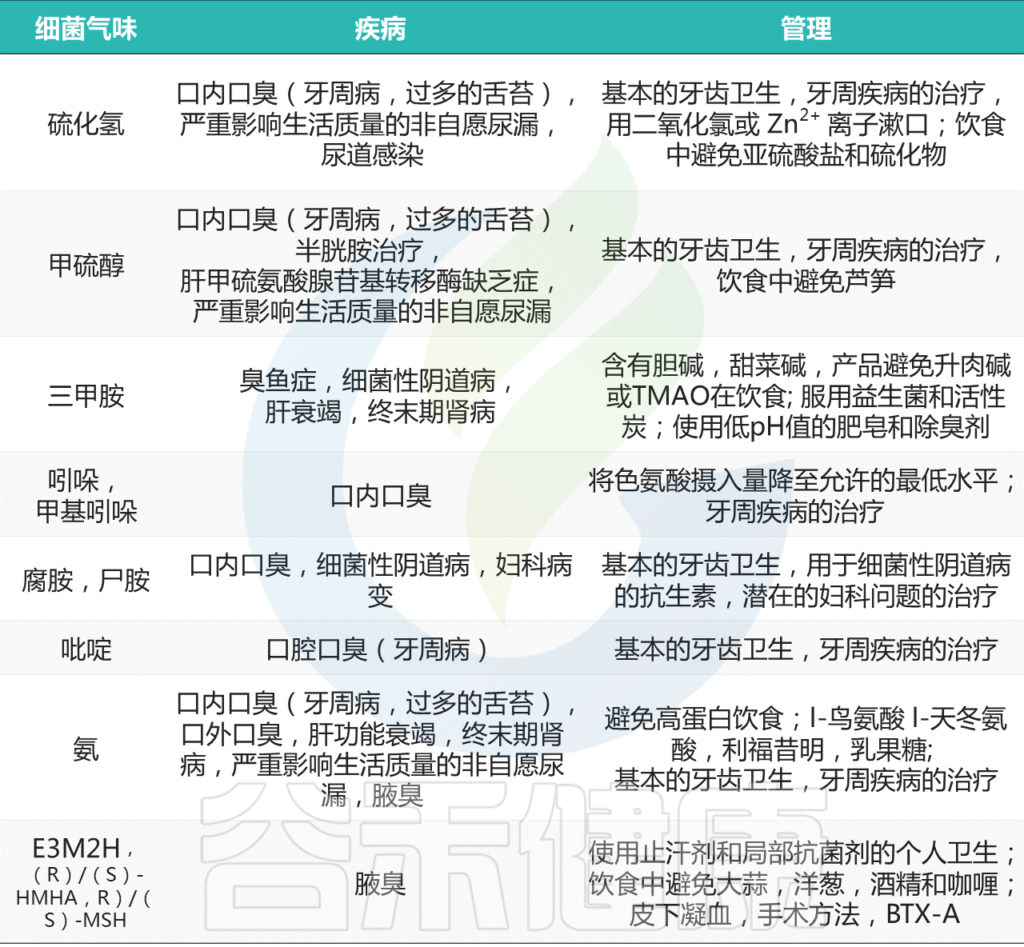
Mogilnickaet al., Int J Mol Sci, 2020
目前为止,已经确定了几种导致体臭的化合物,其中大多数是细菌来源的。虽然没有基于证据的管理身体恶臭的指南,一些针对饮食、肠道菌群组成的治疗措施可能会减轻症状。需要提高临床认识以及进一步的研究来解决体臭问题。
相关阅读:
肠道微生物组如何影响运动能力,所谓的“精英肠道微生物组”真的存在吗?
参考文献:
Li, M.; Al-Sarraf, A.; Sinclair, G.; Frohlich, J. Fish odour syndrome. CMAJ 2011, 183, 929–931.
Rath, S.; Heidrich, B.; Pieper, D.H.; Vital, M. Uncovering the trimethylamine-producing bacteria of the human gut microbiota. Microbiome 2017, 5, 54
Piotr, K.; Marcin, U. Indoles – Gut Bacteria Metabolites of Tryptophan with Pharmacotherapeutic Potential.Curr. Drug Metab. 2018, 19, 883–890
Mogilnicka Izabella,Bogucki Pawel,Ufnal Marcin,Microbiota and Malodor-Etiology and Management.[J] .Int J Mol Sci, 2020, 21.
Bielinska, K.; Radkowski, M.; Grochowska, M.; Perlejewski, K.; Huc, T.; Jaworska, K.; Motooka, D.; Nakamura, S.; Ufnal, M. High salt intake increases plasma trimethylamine N-oxide (TMAO) concentration and produces gut dysbiosis in rats. Nutrition 2018, 54, 33–39
Suzuki, N.; Nakano, Y .; Watanabe, T.; Yoneda, M.; Hirofuji, T.; Hanioka, T. Two mechanisms of oral malodorinhibition by zinc ions. J. Appl. Oral Sci. 2018, 26, e20170161
谷禾健康
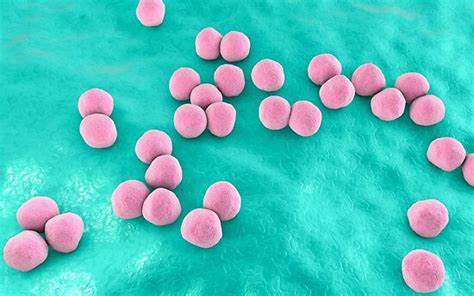
韦荣氏球菌属(Veillonella)是革兰氏阴性厌氧性微小球菌,直径0.3~0.5μm,初期培植为革兰氏阳性,过夜转为阴性。光学显微镜下为双球状、片状和短链状,无荚膜,无鞭毛,无芽孢。最适生长温度37℃,最适pH6.5~8.0。
Veillonella该属的成员是非发酵的,它们无法使用碳水化合物或氨基酸,不发酵无法葡萄糖或任何其他碳水化合物(除了有一个种发酵果糖外)或氨基酸,但它们会积极发酵发酵丙酮酸、乳酸、苹果酸、富马酸和草酰乙酸。胰蛋白酶-葡萄糖-酵母提取物肉汤中的主要代谢终产物是乙酸和丙酸。能代谢乳酸产生丙酸、CO2和H2。一些物种产生一种缺乏卟啉的非典型过氧化氢酶。大多数菌株产生气体,如H2S。
在动物和人的自然腔道中大量存在,是分布于口腔、咽部、呼吸道、消化道的常见菌群。其粘附于表面或与其他细菌并形成生物膜的能力对于肠道和口腔微生物群组成和功能至关重要,尤其是在口咽和肠道中。 在一些严重的感染过程中,如菌血症、骨髓炎和心内膜炎,在各种混合感染中起作用。常从软组织脓肿及血液中检出。青霉素已被建议作为韦韦氏菌属病原体感染的治疗选择 。
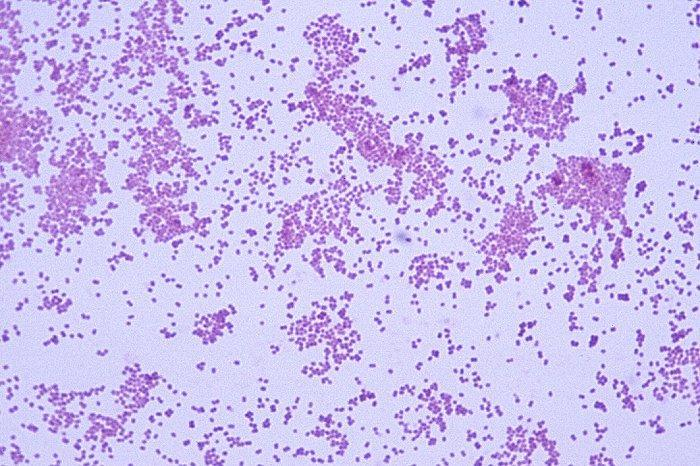
Veillonella属最早于1898年被Veillon和Zuber分离。Prevot在1933年进一步描述了这些细菌,并提出了目前的分类法。
大多数Veillonella菌是从脓肿,吸入性肺炎,烧伤,叮咬和鼻窦中回收的。在95%例患者中感染是多菌种,但在5%例患者中,纯培养物中回收Veillonella。与该菌检出相关的诱因条件是先前的手术,恶性肿瘤,类固醇治疗,异物和免疫缺陷。。
已知的Veillonella属中已描述了超过10种。
人类样品分离出(齿状Veillonella denticariosi,Veillonella dispar,Veillonella montpellierensis,Veillonella rogosae 和 Veillonella tobetsuensis)
非人类动物样品分离出(Veillonella caviae,Veillonella criceti,Veillonella magna,Veillonella ratti和Veillonella rodentium)
Veillonella atenty 从人和其他动物来源分离出。
它们的表型特征,包括形态,主要代谢终产物,产气,硝酸盐还原和琥珀酸脱羧,这些菌株被鉴定为Veillonella属的成员。 多基因座序列分析和相应的系统发育基于16S rRNA,dnaK和rpoB基因,以及新近提出的gltA基因。
其中一个重要的菌种,小韦荣球菌(Veillonella parvula)在120年前,当Veillon和Zuber将其从阑尾炎脓肿中分离出来时被发现并被描述。六十年后,同样的微生物被用于第一次观察外膜(OM),从而证明了革兰氏阴性和革兰氏阳性细胞包膜结构之间的关键区别。目前在包括口腔、肺、胃肠道和阴道内的人体多个生态位中发现了Veillonella parvula菌。Veillonella parvula可能在许多环境中发挥重要作用,但其主要生态位是作为口腔中的第二殖民者。
与口腔疾病
Veillonella是牙周炎的重要病原体,是舌苔中的本土口腔细菌,而且Veillonella附着在舌头上的能力很高,已被确定为硫化氢(H2S)的主要生产者,H2S是口腔恶臭的主要成分之一。并且在1份报告中,它是慢性上颌窦炎中最常见的厌氧性病原体。
口腔生物膜是一个多物种的社区,敌对双方共存,以保持社区成员的生态平衡。 在早期的口腔生物膜形成的各个阶段中,Veillonella作为早期定居物种可以与许多细菌形成聚集,包括最初的定居者戈登链球菌和牙周病原体Fusobacter nucleatum。 除了为许多微生物提供结合位点外,Veillonella还能为牙周病原体的生存和生长提供营养。 这些发现表明,Veillonella在口腔生物膜的发育和人类口腔生态学中起着重要的“架桥”作用。
Veillonella和链球菌在生态系统(如口腔和结肠)中发生代谢相互作用并经常共生,共存可能部分取决于它们在代谢中的相互作用的潜力。链球菌属参与糖的发酵,产生乳酸作为其主要发酵终产物。反过来,Veillonella也以利用乳酸作为碳和能源的能力而闻名。
全世界龋齿的患病率仍然很高。 当牙齿暴露于产酸微生物通过碳水化合物代谢产生的酸(如乳酸)环境下时,就会引发龋齿。 Veillonella是主要的口腔微生物之一,由于它们具有将乳酸转化为弱酸并从NO3产生NO2的能力,而NO2可以抑制链球菌的生长和代谢。因此,Veillonella被认为对预防龋齿有好处。但是Veillonella代谢乳酸的能力受口腔环境因素(即pH和乳酸)的调节。
与免疫相关
肠道是肠道菌群与粘膜免疫系统相互作用的关键部位。近年来,人们发现Veillonella对人类微生物组,感染和免疫发育的重要影响。研究发现Veillonella parvula是细胞因子和TLR2 / 6信号转导的有效诱导。链球菌与韦永氏菌的组合似乎可以抵消IL-12p70的产生,同时增强IL-8,IL-6,IL-10和TNF-α的反应。
Veillonella的存在与疾病缓解或疾病稳定相关。这些特定的细菌属可能是免疫检查点抑制剂的生物标志物。在单抗治疗的患者中,或许它们可能成为晚期胃癌的特异性生物标志物。
一项研究指出对免疫治疗有响应的患者体内,富含屎肠球菌(Enterococcus faecium),产气柯林斯菌(Collinsella aerofaciens),青春双岐杆菌(Bifidobacterium adolescentis),肺炎克雷伯菌(Klebsiella pneumonia),小韦荣球菌(Veillonella parvula), Parabacteroides merdae, 乳酸杆菌(Lactobacillus species)和长双歧杆菌(B longum)8个菌种。
最近的数据表明,Veillonella parvula可能在儿童早期免疫系统发育中起到保护作用和帮助作用。对婴儿的流行病学研究表明,Veillonella parvula的存在与哮喘、毛细支气管炎负相关,在有哮喘风险的儿童中,肠道中相对丰富的细菌属Veillonella的相对丰度显著降低。
Prevotella 作为革兰氏阴性菌,产生 LPS 进而诱发炎症反应。与此同时,该菌代谢产生的丙酸盐可以发挥抗炎症的作用。产生相互矛盾的结论背后或许是由于肠道微环境以及菌群构成的不同所导致的。当在肠道中 Veillonella 与唾液链球菌菌株 1 共培养时可降低炎性细胞因子的产生,而与菌株 2 共培养时炎性细胞因子的产生比各自单独培养时显著增加。
链球菌 和Veillonella在肠道微生物群的高丰度和种内遗传多样性,可能是这些菌对由于食物摄入量变化引起的营养物利用率变化而引起的高种群动态的主要驱动因素。这些动态的种群可能会深刻影响当地宿主与微生物之间的相互作用,从而调节肠道的生理和免疫系统功能。
与运动耐力相关
当我们跑步速度较慢时,糖和脂肪可以充分氧化分解成二氧化碳和水,并提供能量。但是,高强度运动后往往会出现肌肉酸痛现象,这是因为运动超过了有氧运动强度,导致葡萄糖通过无氧呼吸在体内代谢产生了乳酸,乳酸堆积会引起局部肌肉酸痛。
体内堆积的乳酸一部分继续分解成丙酮酸,再进一步被分解为二氧化碳和水,一部分则进入肝脏,乳酸可以再次合成糖原,这个过程称为糖异生。
Scheiman及其同事发表在《自然医学》(Nature Medicine)上文章研究了肠道微生物组对精英跑步者运动表现的影响,并确定了属于Veillonella属的一种能增强性能的微生物。比赛结束后,马拉松长跑运动员中富集了非典型的Veillonella atypica菌种。Veillonella 利用乳酸作为碳源, 分析发现乳酸到丙酸的代谢通路的运动后运动员中富集。
图片来源:慧跑
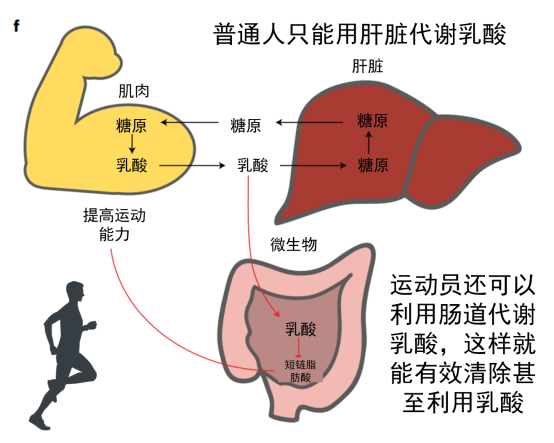
与其他厌氧菌不同,Veillonella atypica具有通过三羧酸循环的乳酸代谢的完整途径。Veillonella细菌可以将乳酸变成丙酮酸,而且体内产生的乳酸可以穿过上皮屏障进入肠腔,也就是说运动中体内积累的乳酸可以运输到肠道,肠道中的veillonella细菌就可以分解乳酸了。
在这个过程中,会产生丙酸,而丙酸可以提高小鼠心率和氧气利用率,丙酸还可以促进人体的新陈代谢。为了验证丙酸是否可以改善运动性能,研究人员给一些小鼠使用丙酸灌肠。与喂食Veillonella atypica 菌株的小鼠相同,这些使用丙酸灌肠的小鼠的运动时间也明显增加了。科学家们还给小鼠注射了可以追踪的乳酸,发现这些乳酸会进入到肠道。 而且乳酸有助于这种微生物的生长。
总的来说,葡萄糖因肌肉运动产生乳酸,一部分乳酸通过血液循环进入肝脏,在肝脏中通过糖异生作用重新合成葡萄糖;一部分乳酸通过血液循环进入肠道,肠道中的Veillonella属细菌迅速将乳酸分解成丙酸,从而降低乳酸浓度,改善运动表现。
哺乳动物肠道微生物组可能会通过肌肉衍生的乳酸代谢为丙酸酯来为其宿主提供额外的跑步耐力能力提升。 此外,由于在多个独立的人体研究中,相对于久坐的控制者,经常运动者中的Veillonella菌增加了,这增加了这些微生物通过利用独特的代谢环境(L-乳酸代谢)而在运动员的肠道中具有适应性优势的可能性。 这可能会导致积极的反馈循环,从而以较小的能力加强锻炼。 换句话说,由于预期重复运动会导致肠道L-乳酸浓度增加,L-乳酸代谢物的代谢位扩大,因此,这些L-乳酸代谢物反过来有望提高运动的耐力。
与其他疾病
自闭症
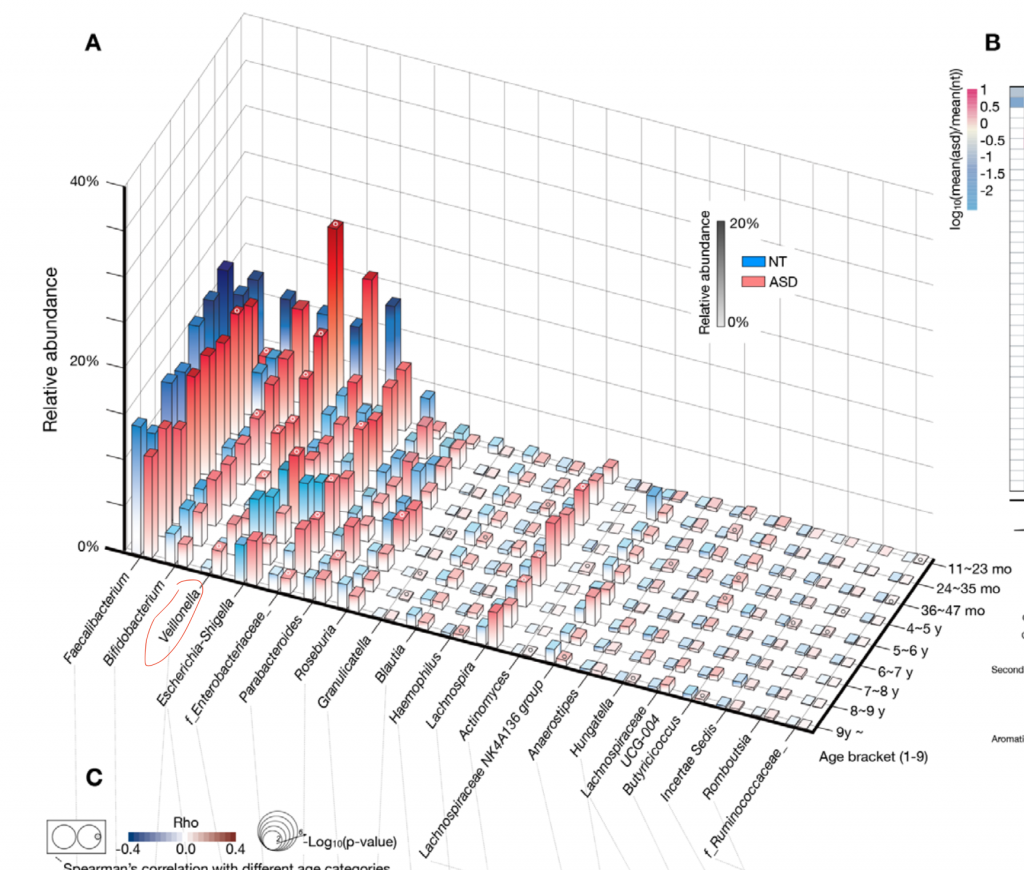
最新的发表在CELL和谷禾健康2019年发表在GUT上的队列都表明,未来发展为自闭症谱系障碍的儿童早期肠道内Veillonella菌富集,比对照儿童显著增加。
原发性硬化性胆管炎
原发性硬化性胆管炎(PSC)是一种罕见的、以肝内外胆管受损为主要特征的原发疾病,易导致胆管炎症和肝纤维化的发生而原发性硬化性胆管炎。
PSC患者肠道菌群某些菌群丰富度也会产生相应变化。特别是韦荣球菌(Veillonella)、肠球菌(Enterococcus)和链球菌(Streptococcus),其丰度显著升高。Veillonella可以通过肠道淋巴细胞进入肝脏。而肠球菌则是一种对万古霉素敏感的细菌,它可以通过分泌金属蛋白酶分解上皮钙黏蛋白破坏肠屏障。
肝病
在NAFLD和NASH中有几项研究确定,随着纤维化的进展,微生物群结构和功能恶化。晚期纤维化和NASH与碳水化合物和脂质代谢的变化有关,因为他们观察到相应功能的细菌含量增加。酒精性肝炎患者或肝脏疾病患者中Veillonella和Enterococcus丰度显著增加,而Veillonella parvula的丰度与白蛋白和血小板计数呈负相关。事实上,在所有3项肝硬化研究中,患者体内的几种Veillonella species的丰度都发生了改变。
肺癌
与对照组相比,肺癌患者的口腔菌群增加,特别是Streptococcus和Veillonella。口腔菌群的增加与PI3K和ERK上调有关。在体外实验中,气道上皮细胞暴露于Veillonella,Prevotella和Streptococcus也会导致ERK和PI3K通路上调(Tsay et al,2018)。PI3K通路被认为是肺癌发生的早期事件,因此共生微生物群失调会上调该通路促进肺癌发生。
胰腺癌
结果显示患有胰腺癌的病人组中三种口腔微生物Streptococcus,Treponema和Veillonella的组分显著低于其他组别。
其他
子痫前期患者会富集 Fusobacterium, Veillonella,Clostridum 等这些细菌。剖腹产的新生儿粪便微生物群富含Veillonella dispar/V这表明皮肤、口腔微生物以及出生过程中周围环境中的细菌是第一批在这些婴儿中定殖的细菌。
与对照组相比,后发展为T2D的研究对象Veillonella dispar的丰度较低,结果表明肠道菌群中的该物种可能与参与宿主血糖调节。
在肥胖的男性中观察到韦荣氏球菌属(Veillonella)和产甲烷短杆菌属(Methanobrevibacter)高于女性。 在吸烟人群中,Veillonella dispar的脂多糖生物合成通路相关的基因出现频率较高。
口腔,捏着呼吸道的脉搏,牙好胃口好,也不是句空话。Veillonella作为口腔和肠道的重要“居民”,它的定植,丰度以及与其他菌落共存的能力决定和影响着人体的口腔和消化道甚至肝肺胃疾病。
相关阅读:
主要参考文献:
Yu Sunakawa, et al. Genomic pathway of gut microbiome to predict efficacy of nivolumab in advanced gastric cancer: DELIVER trial (JACCRO GC-08). ASCO GI. Jan 15-17, 2021. ABSTRACT 161.
Jackson, M.A., Goodrich, J.K., Maxan, M.-E., Freedberg, D.E., Abrams, J.A., Poole, A.C., Sutter, J.L., Welter, D., Ley, R.E., Bell, J.T. et al. (2015) Proton pump inhibitors alter the composition of the gut microbiota. Gut, 65, 749-756.
Shi, Y.-C., Cai, S.-T., Tian, Y.-P., Zhao, H.-J., Zhang, Y.-B., Chen, J., Ren, R.-R., Luo, X., Peng, L.-H., Sun, G. et al. (2019) Effects of Proton Pump Inhibitors on the Gastrointestinal Microbiota in Gastroesophageal Reflux Disease. Genom Proteom Bioinform, 17, 52-63.
Bajaj, J.S., Acharya, C., Fagan, A., White, M.B., Gavis, E., Heuman, D.M., Hylemon, P.B., Fuchs, M., Puri, P., Schubert, M.L. et al. (2018) Proton Pump Inhibitor Initiation and Withdrawal affects Gut Microbiota and Readmission Risk in Cirrhosis. 113, 1177-1186.
Wang L, Yu X, Xu X, Ming J, Wang Z, Gao B, Xing Y, Zhou J, Fu J, Liu T, Liu X, Garstka MA, Wang X and Ji Q (2021) The Fecal Microbiota Is Already Altered in Normoglycemic Individuals Who Go on to Have Type 2 Diabetes. Front. Cell. Infect. Microbiol. 11:598672. doi: 10.3389/fcimb.2021.598672
Wong-Rolle A, Wei HK, Zhao C, Jin C. Unexpected guests in the tumor microenvironment: microbiome in cancer. Protein Cell. 2020 Dec 9. doi: 10.1007/s13238-020-00813-8. Epub ahead of print. PMID: 33296049.
Metagenomic analysis of bacterial species in tongue microbiome of current and never smokers 03-13, doi: 10.1038/s41522-020-0121-6
Scheiman J, Luber JM, Chavkin TA, MacDonald T, Tung A, Pham LD, Wibowo MC, Wurth RC, Punthambaker S, Tierney BT, Yang Z, Hattab MW, Avila-Pacheco J, Clish CB, Lessard S, Church GM, Kostic AD. Meta-omics analysis of elite athletes identifies a performance-enhancing microbe that functions via lactate metabolism. Nat Med. 2019 Jul;25(7):1104-1109. doi: 10.1038/s41591-019-0485-4. Epub 2019 Jun 24. PMID: 31235964; PMCID: PMC7368972.
Djais AA, Theodorea CF, Mashima I, Otomo M, Saitoh M, Nakazawa F. Identification and phylogenetic analysis of oral Veillonella species isolated from the saliva of Japanese children. F1000Res. 2019 May 3;8:616. doi: 10.12688/f1000research.18506.5. PMID: 31448103; PMCID: PMC6688723.
Mashima I, Theodorea CF, Djais AA, Kunihiro T, Kawamura Y, Otomo M, Saitoh M, Tamai R, Kiyoura Y. Veillonella nakazawae sp. nov., an anaerobic Gram-negative coccus isolated from the oral cavity of Japanese children. Int J Syst Evol Microbiol. 2021 Jan;71(1). doi: 10.1099/ijsem.0.004583. Epub 2020 Dec 2. PMID: 33263509.
Rovery C, Etienne A, Foucault C, Berger P, Brouqui P. Veillonella montpellierensis endocarditis. Emerg Infect Dis. 2005 Jul;11(7):1112-4. doi: 10.3201/eid1107.041361. PMID: 16022792; PMCID: PMC3371781.
Maqsood A. Bhatti, Michael O. Frank, Veillonella parvula Meningitis: Case Report and Review of Veillonella Infections, Clinical Infectious Diseases, Volume 31, Issue 3, September 2000, Pages 839–840, 0人

谷禾健康

微生物多样性测序(扩增子测序)是基于二代高通量测序对16S/18S/ITS等序列进行测序。可以同时检测样本中的优势物种、稀有物种及一些未知物种的检测,获得样本的微生物群落组成以及相对丰度。
相信关注我们的小伙伴对此并不陌生。
这次我们整合了大家平时会遇到的一些问题,在原有的基础上对报告进一步完善。


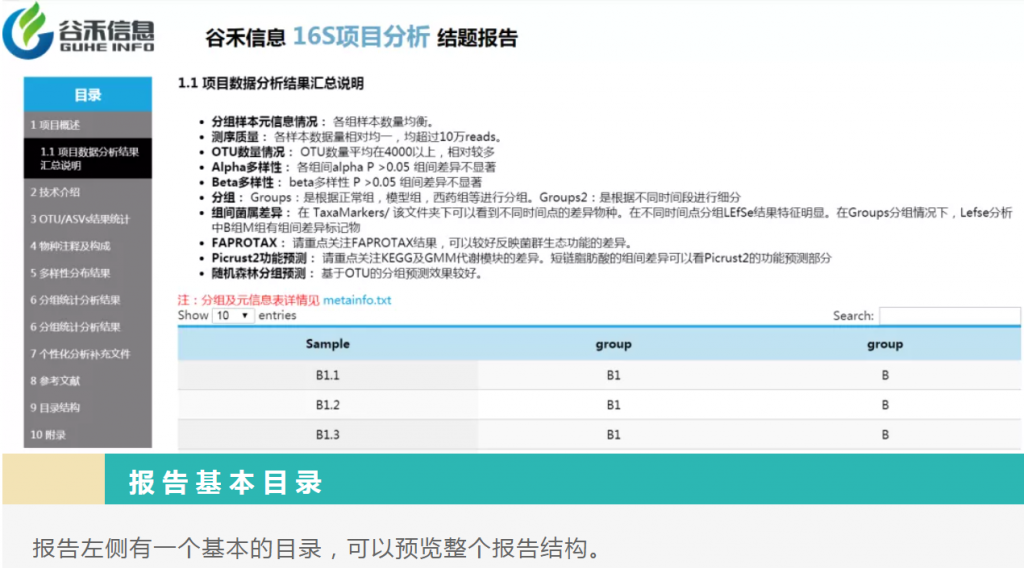
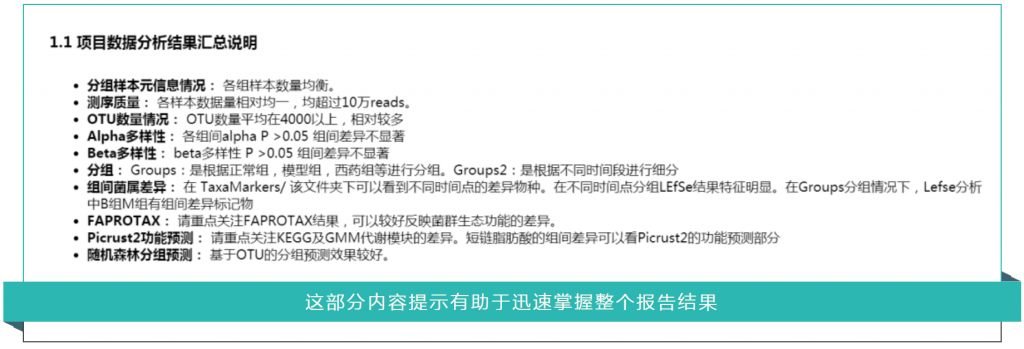
重要指数 :★★★★★
这部分内容必看。
主要是汇总信息,包括样本数据量,测序质量,重复性效果评估,分组信息,组间差异评估,代谢途径上差异,功能预测等。
这里会给出本项目中的一些重要提示,帮你从众多的报告信息中获取关键的部分。

重要指数 :★★★
技术介绍这部分内容,就是说我们基于是怎么样一个测序平台、什么方法来获得的最后的数据。

如果你担心
这么直观的报告,
会不会不够详细?
小问号里有宝藏!

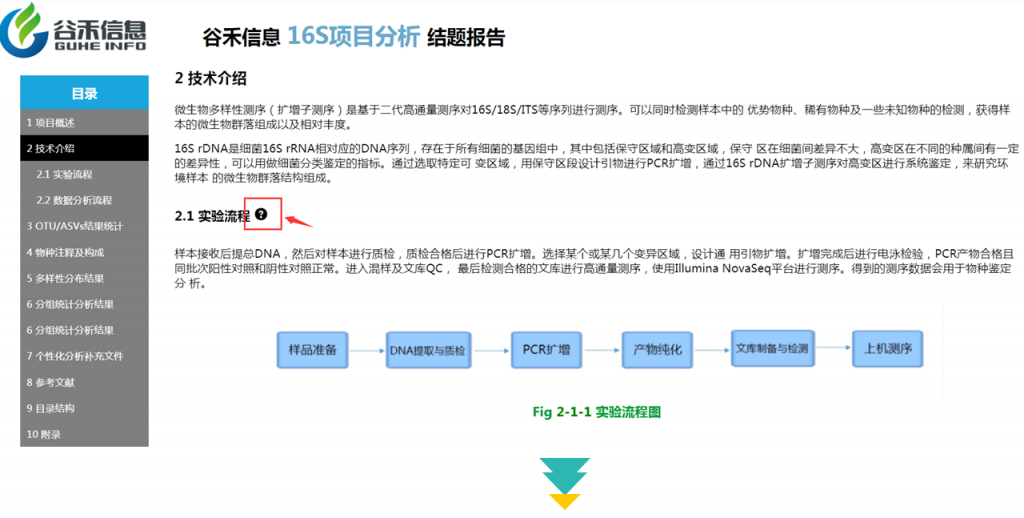
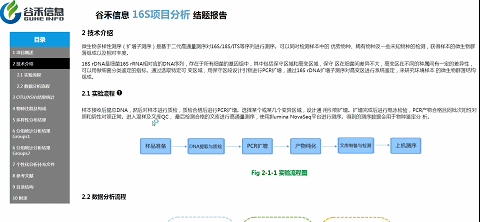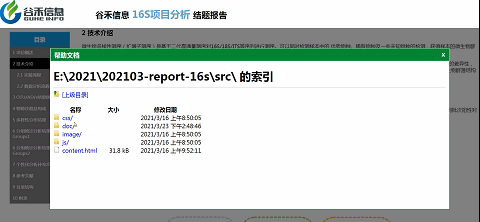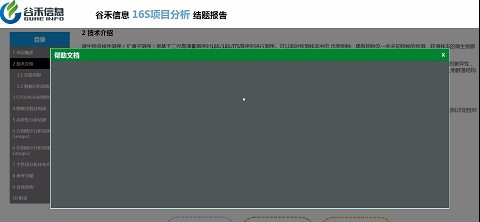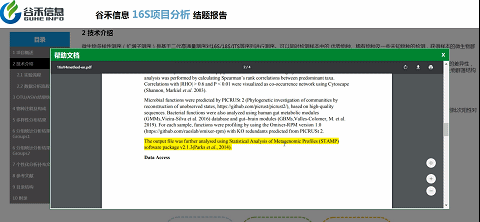

如上图,点击实验流程旁边的小问号,弹出的文件夹里就有详细的英文版方法介绍。
重要指数 :★★★★
这部分内容主要是数据统计的图表:
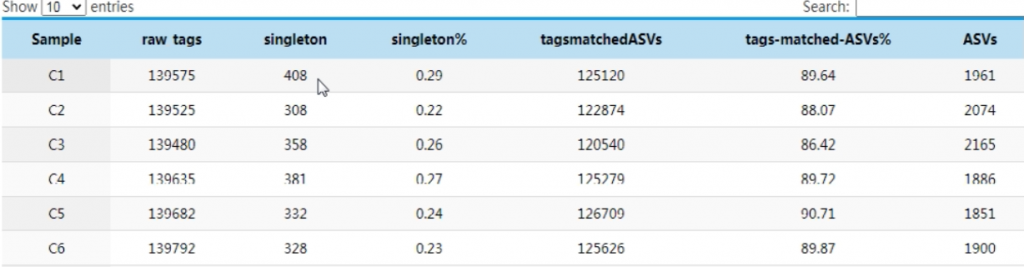

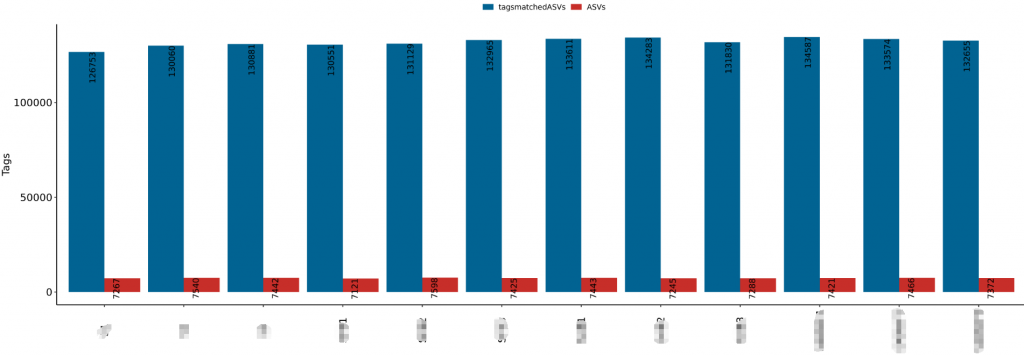
Raw-tags: 样本的原始序列数据
Singleton: 无完全匹配的单条序列数量
tagsmatchedASVs: 比对到最终ASVs的序列数据
ASVs:以及ASVs的种类个数


重要指数 :★★★★
经过SILVA138数据库的注释,得到ASVs的物种注释结果。
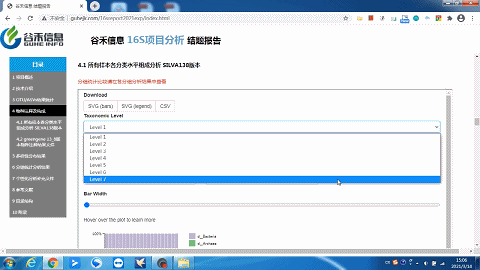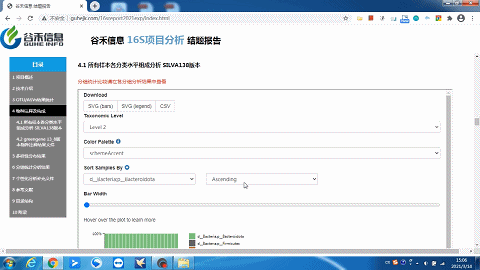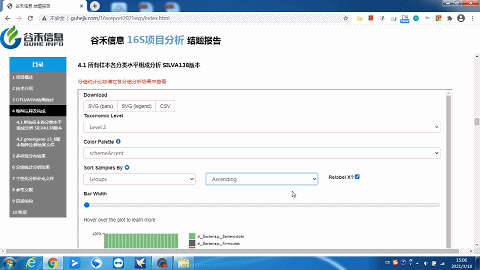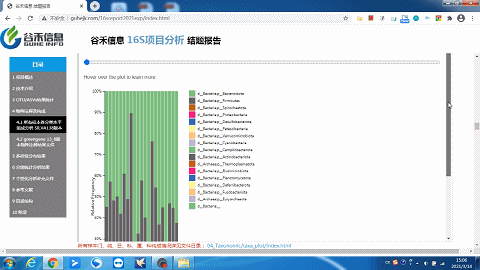
这一部分可以看到每个样本的物种构成比例,Taxonomic Level 可以选择Level1 ~ Level7 界门纲目科属种,不同分类水平下的物种构成。
这里选择level2就是“界”层级(可根据需求自选),另外比如选一个groups分组,如下:

柱状图太宽?太窄?
一拉即可调整!
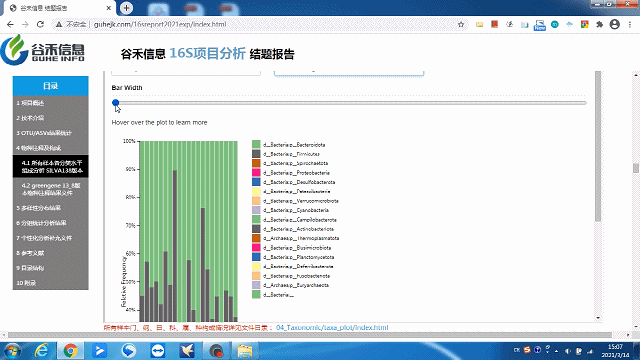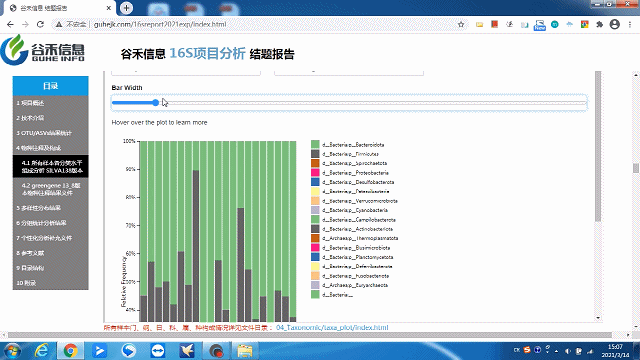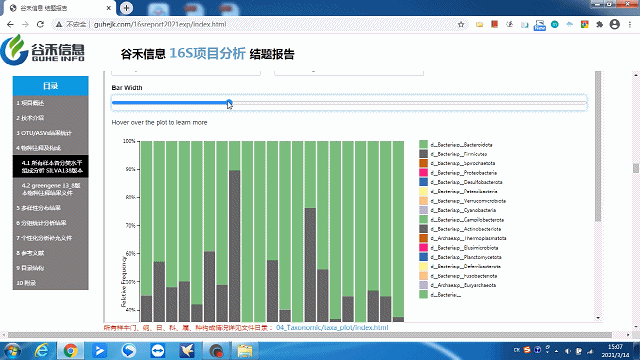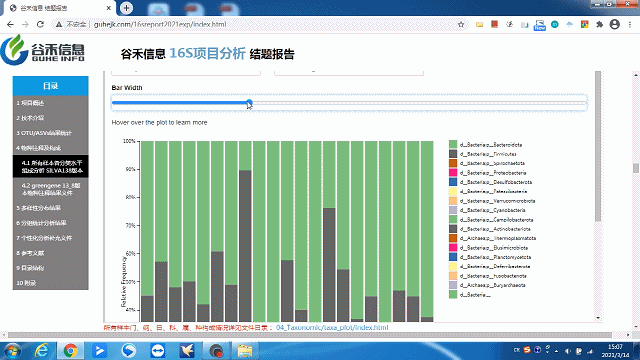

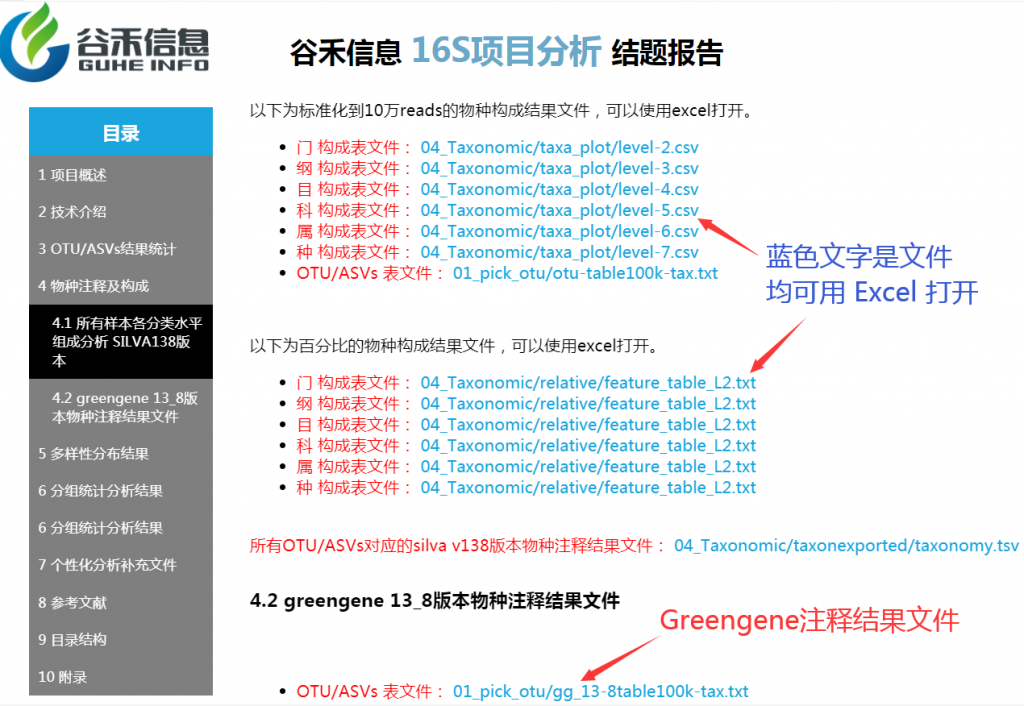
同时给出了各分类水平的相关原始数据,可以到对应路径进行查看。

重要指数 :★★★★
α多样性
评估单个样本内的物种构成的丰度情况
使用Qiime2进行α多样性分析,分别计算获得simpson,ace,shannon,chao1以及goods_coverage数据统计结果。
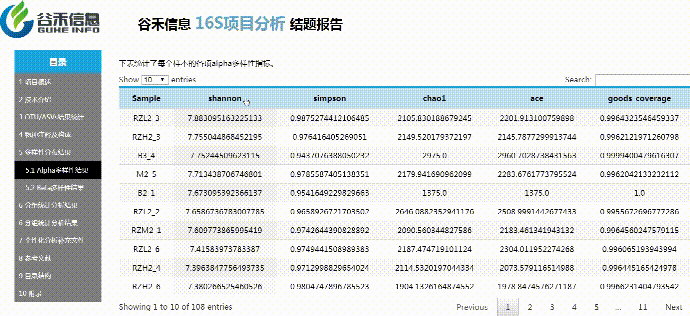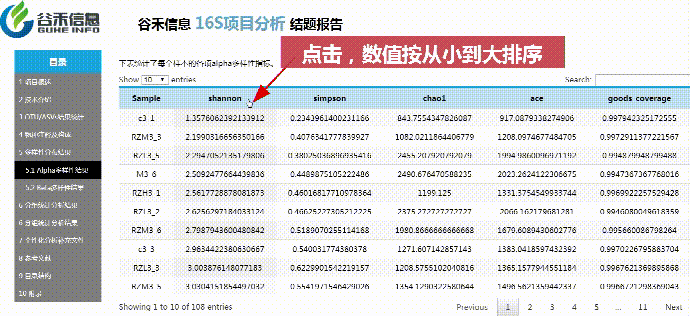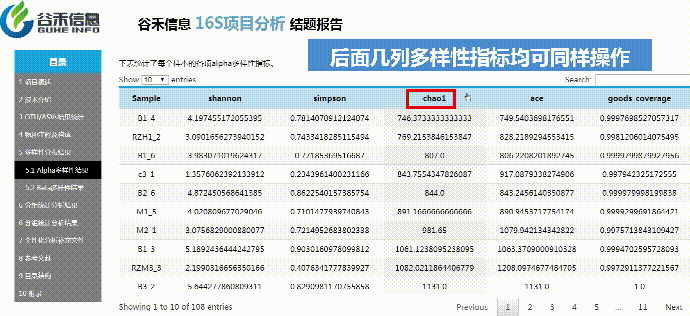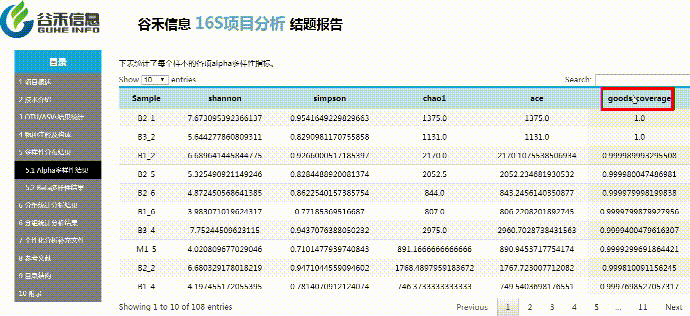

β多样性
通过降维的方法来考察样本与样本之间的相似度和关系,种属构成特征。
三种聚类方式:
Beta多样性PCA、非加权距离的PcoA、加权距离的PcoA的3D图。
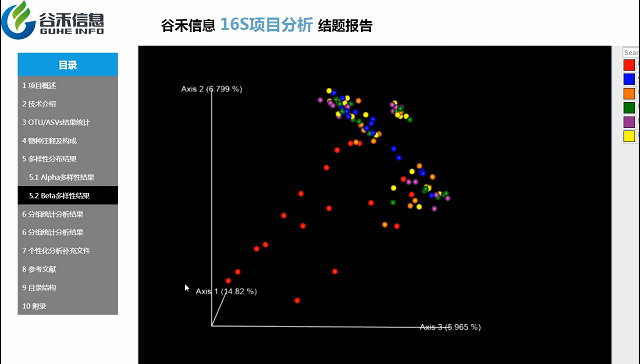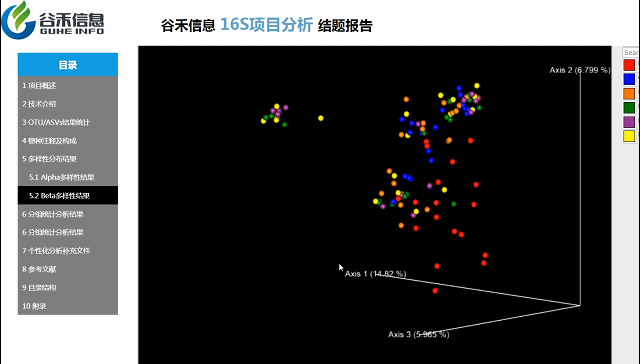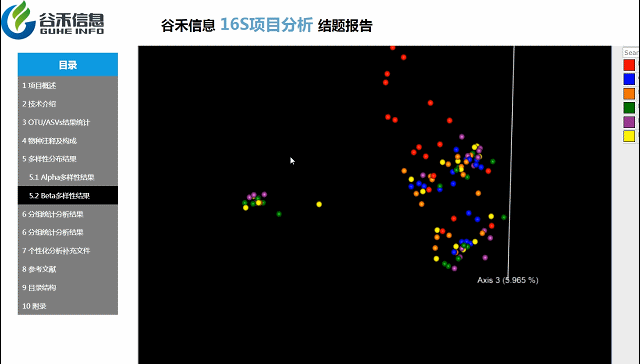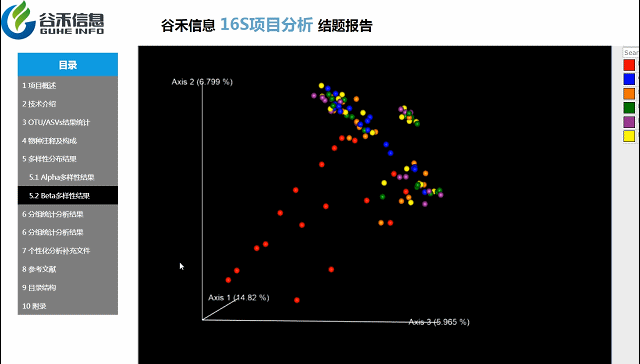

按住鼠标随意拖动,可以看到任意角度的三维坐标自由变换。
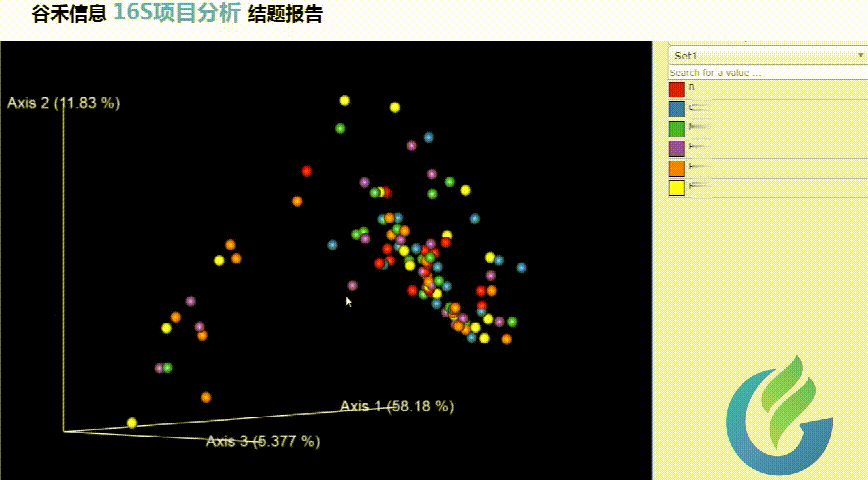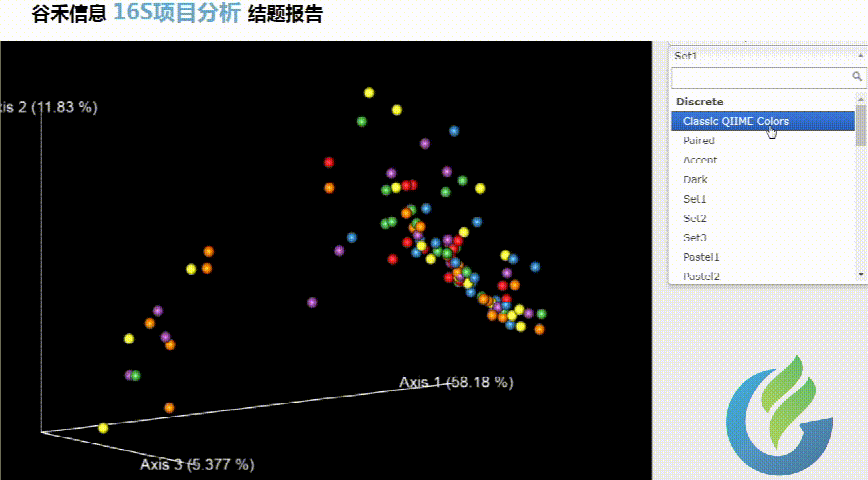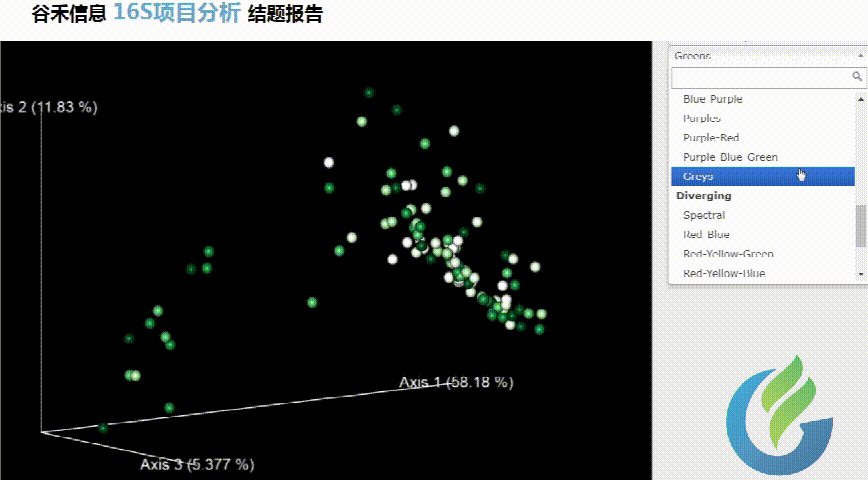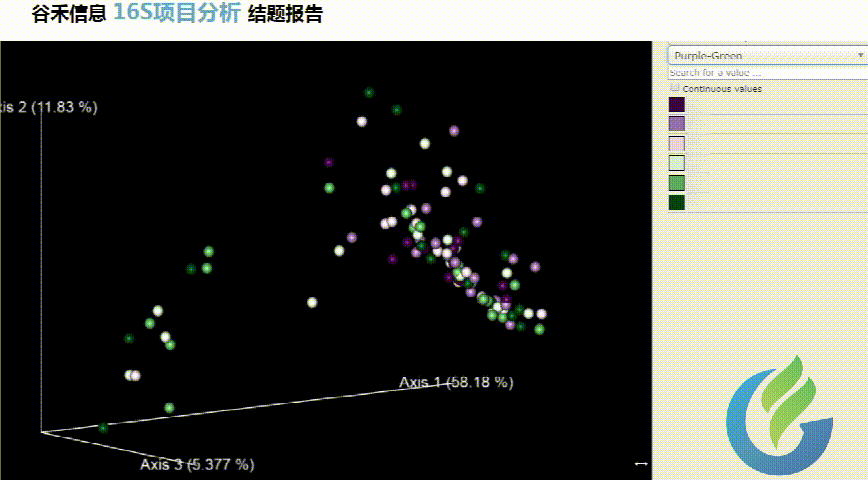

大小可自行调整
多色系任你挑选
总有你想要的图
重要指数 :★★★★★
按照你填写的样本信息单,对各分组情况,进行统计学差异分析。
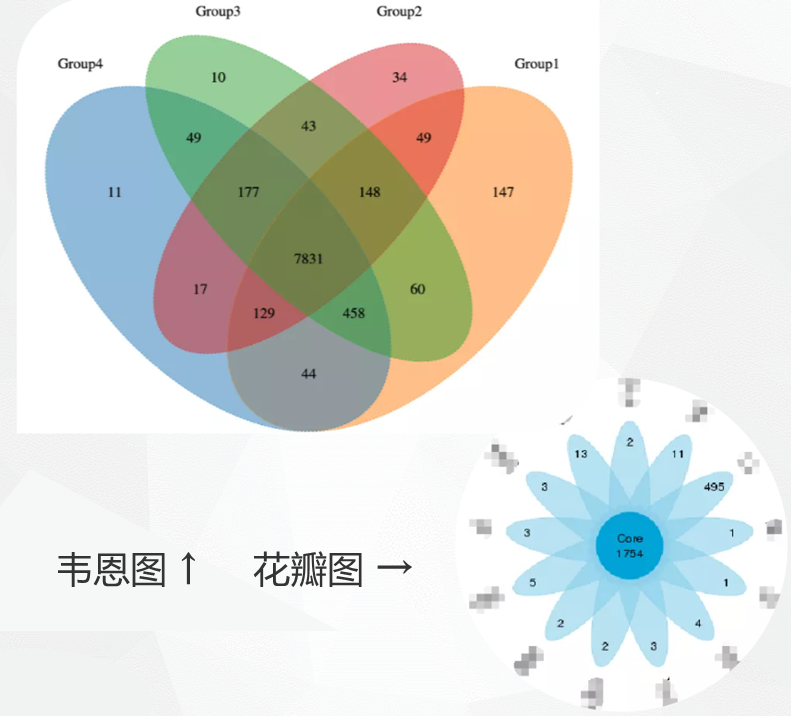
分组Venn图
OTU/ASVs比较韦恩图(样本数/分组数<=5个样本,若分组数大于5出花瓣图)

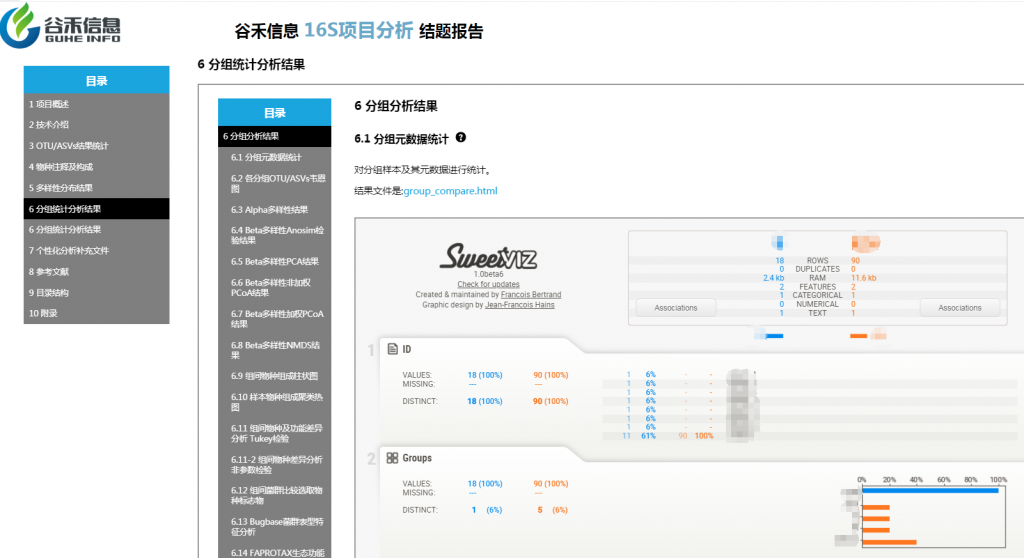
分组元信息统计
对分组样本及其元数据进行统计

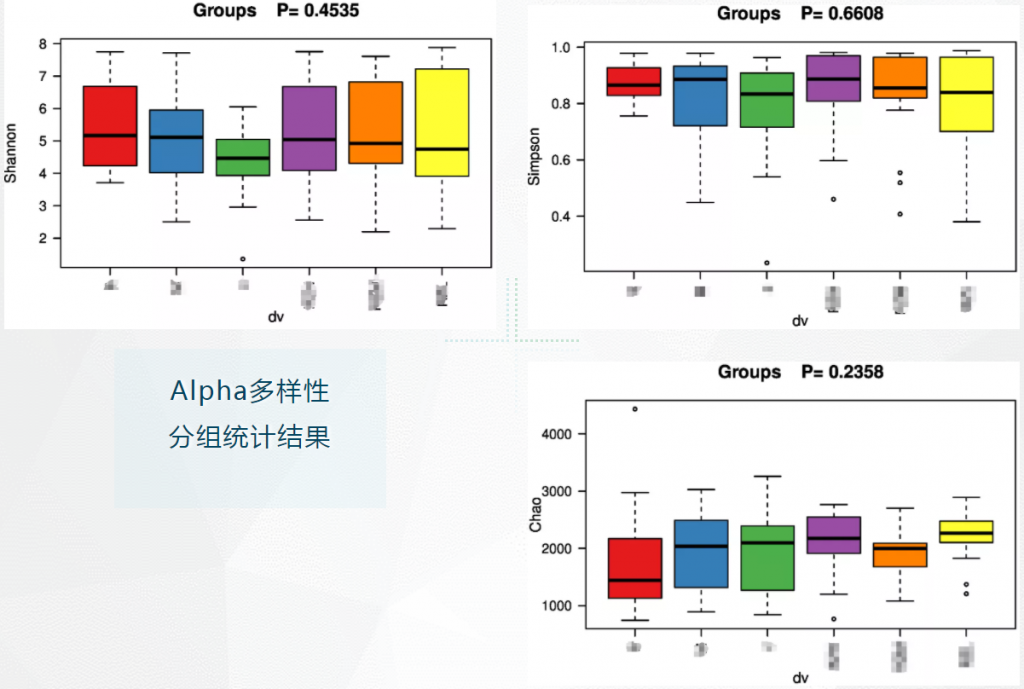
α多样性
分组之间alpha多样性指数使用非参数统计检验

分组是否有意义?——β多样性
Beta多样性分组Anosim检验结果
Anosim分析是一种非参数检验,用来检验组间的差异是否显著大于组内差异,从而判断分组是否有意义。
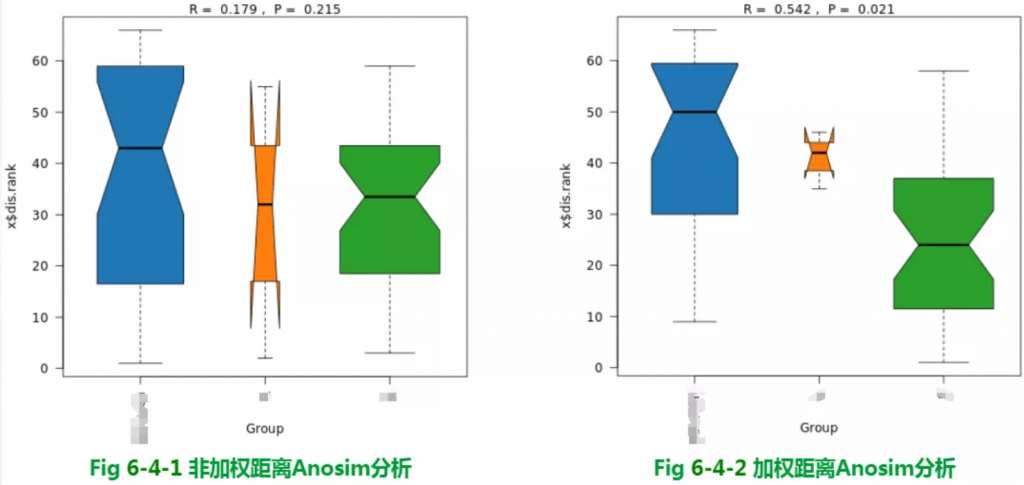

要PCA结果图?
要PCoA结果图?
要NMDS结果图?
要加权?非加权?
… …
全部都有
Beta多样性PCA结果
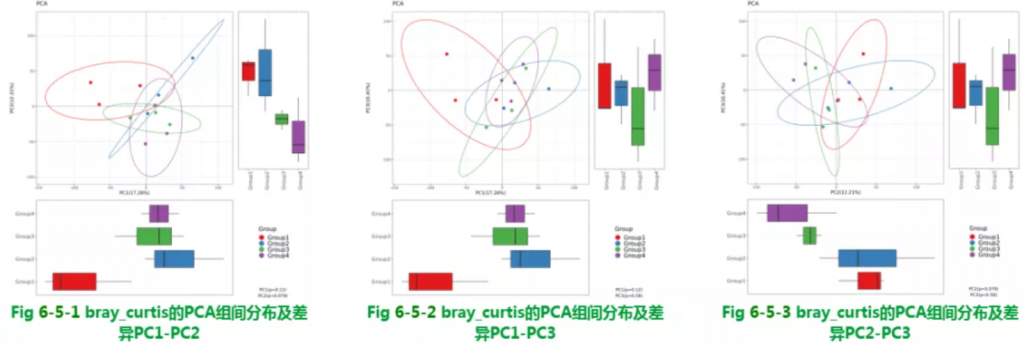

使用bray_curtis的PCA组间分布及差异
Beta多样性非加权PCoA结果
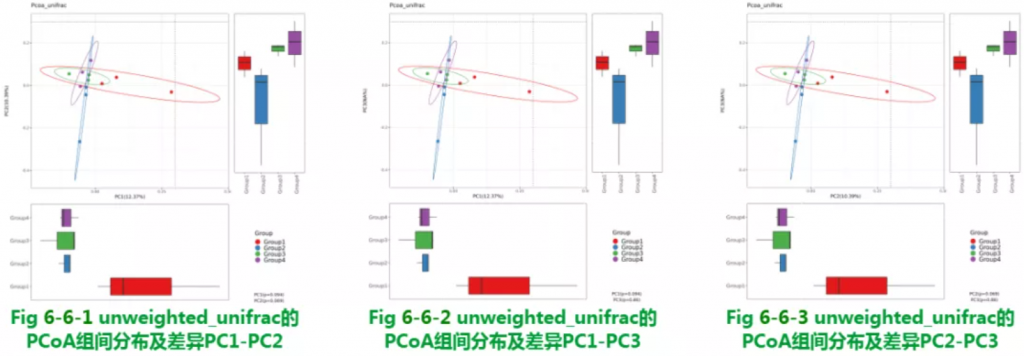

使用unweighted_unifrac的PCoA组间分布及差异
Beta多样性加权PCoA结果
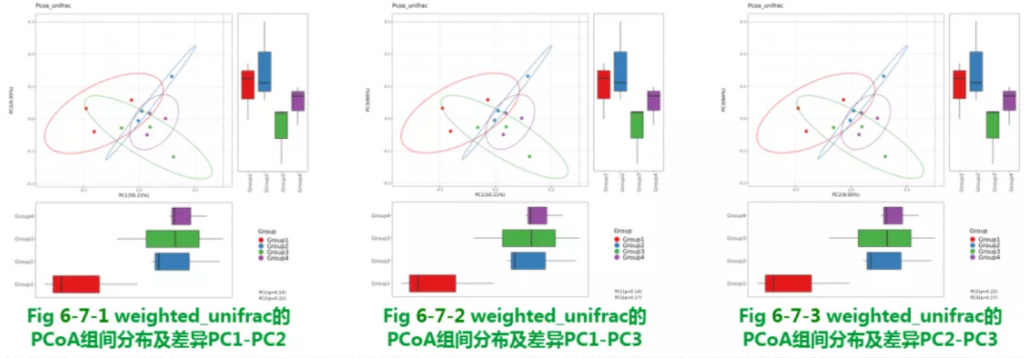

使用weighted_unifrac的PCoA组间分布及差异
Beta多样性NMDS结果
非度量多维尺度分析 NMDS 分析与 PCoA 类似,也是一种基于样本距离矩阵的分析方法,通过降维处理展现样本特定的距离分布。
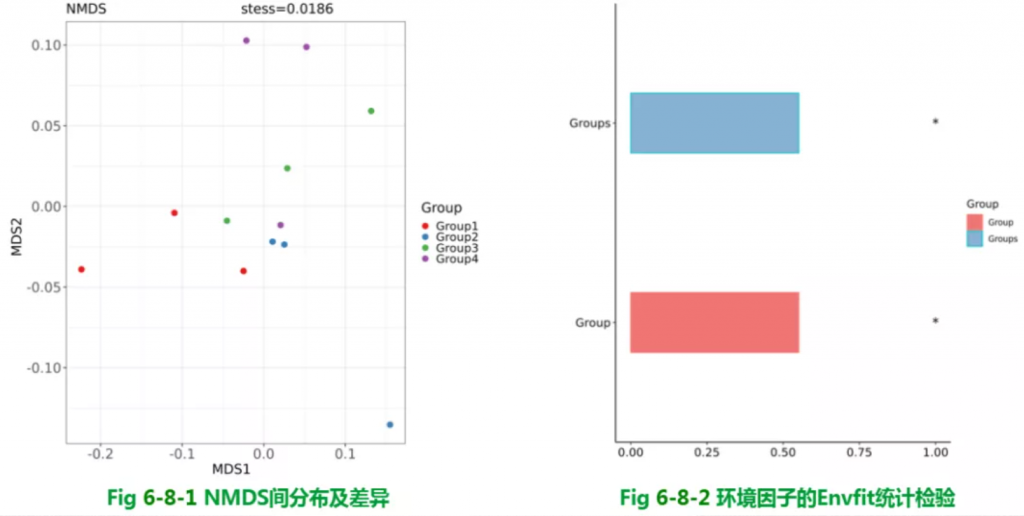

通过对样本距离进行等级排序,使样本在低维空间中的排序尽可能符合彼此之间的距离远近关系(而非确切距离数值)。因此,NMDS 分析不受样本距离的数值影响,对于结构复杂的数据排序结果可能更稳定。

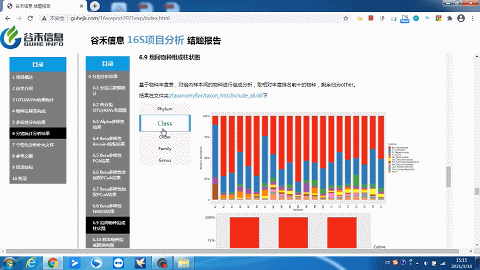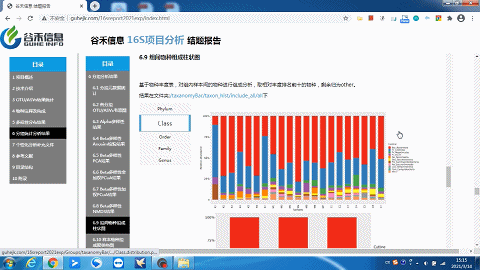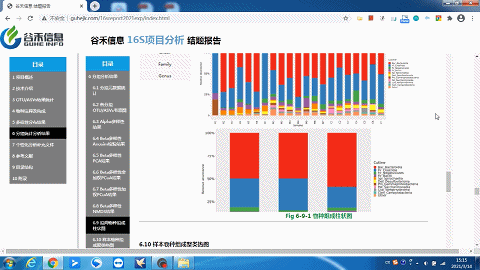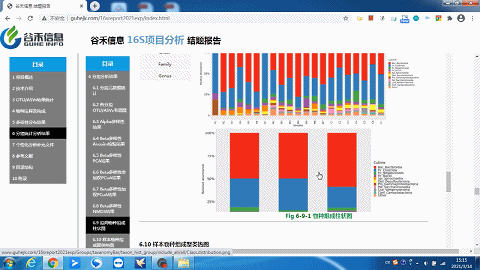
你想要的层级或分组都有——组间物种构成柱状图


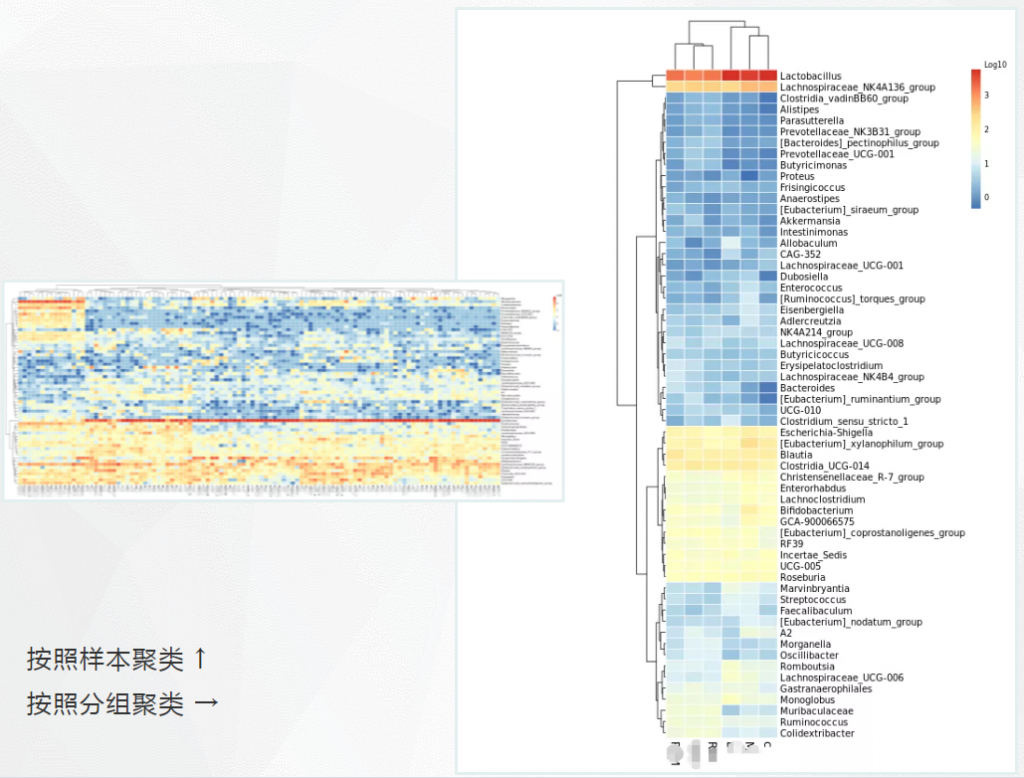
样本及分组之间聚类热图
了解样品之间的相似性以及属水平上的群落构成相似性。

组间各物种分类水平及功能差异
Tukey检验
如果样本每个分组是完全均等的情况(比如说每个组各有10个样),适合用Tukey检验。

优势:
可以快速在图中表现出多个分组之间,哪两个之间存在显著差异。
组间各物种分类水平
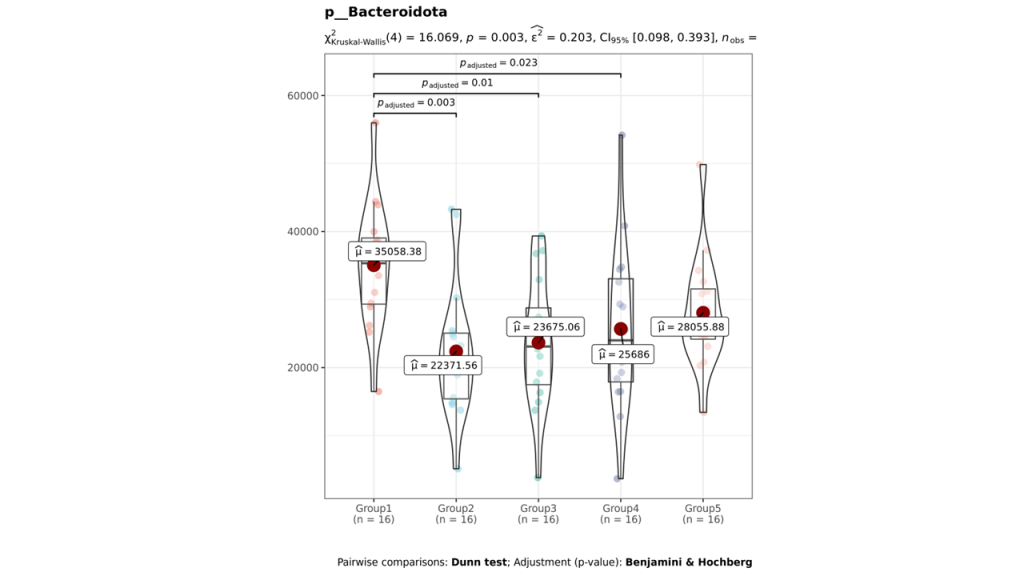
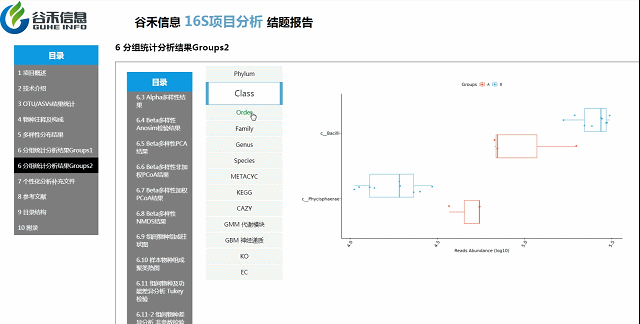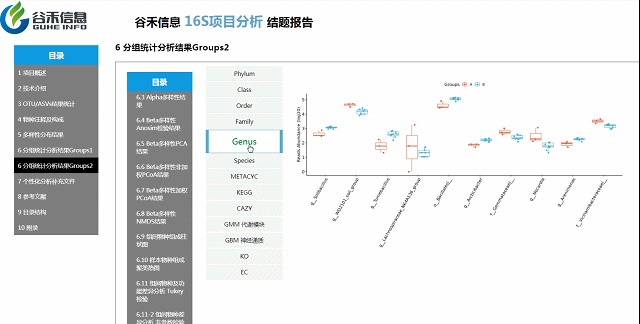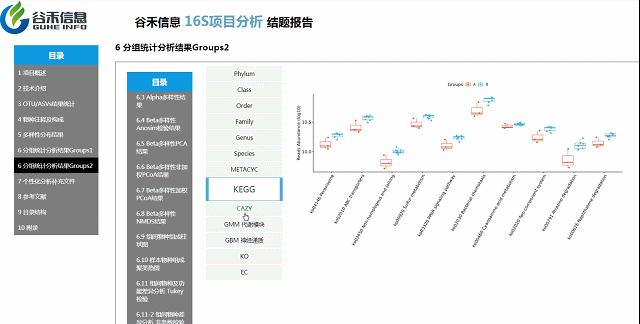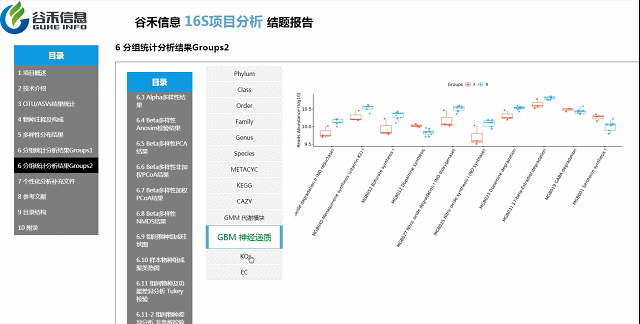
非参数检验
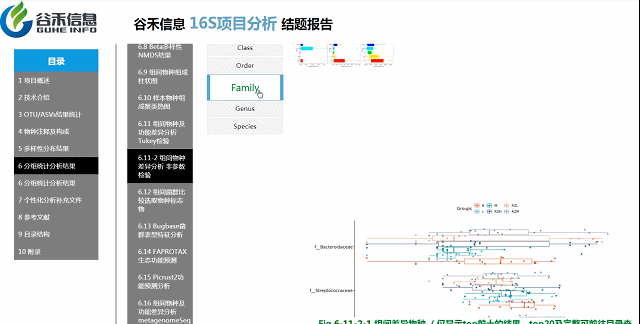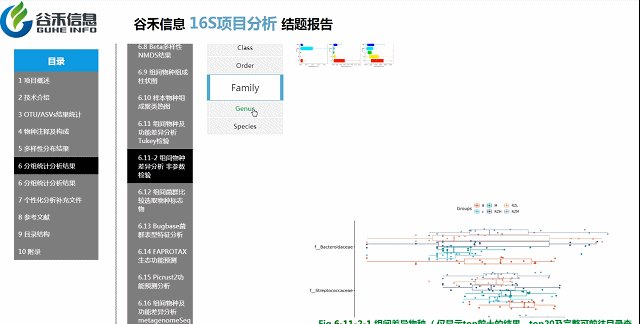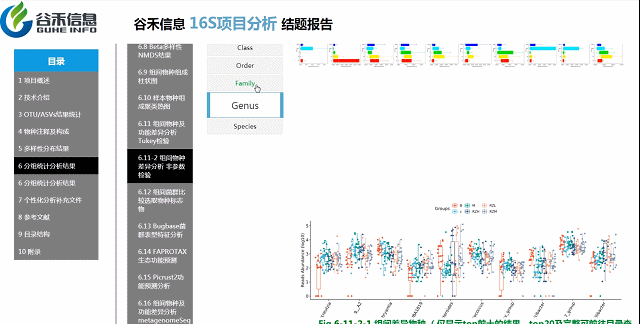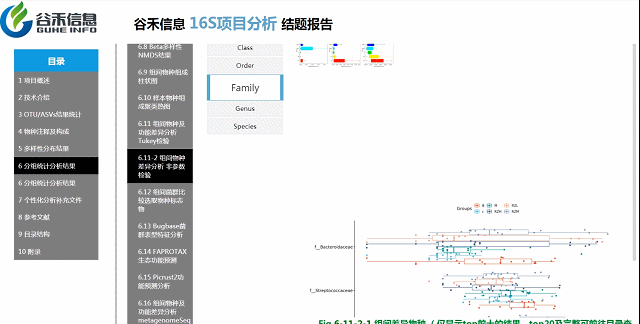

各个层级均有相对应的图展示。
组间菌群比较选取物种标志物
Lefse分析
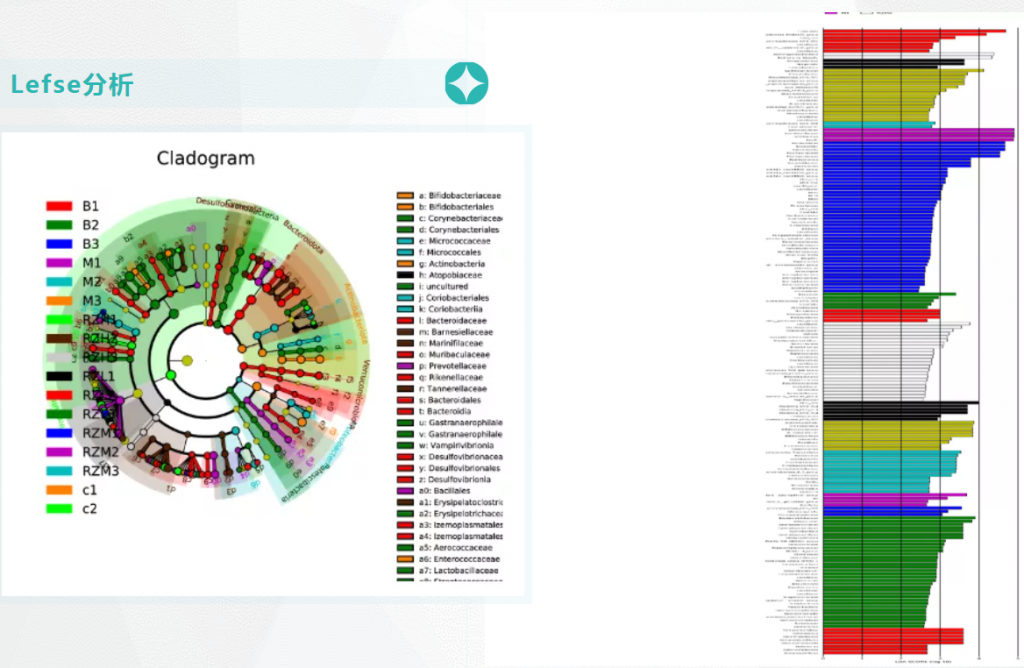

基于线性判定的方式,筛选组与组间的生物标记物——也就是说找到组间存在特别显著的高丰度的菌属。
Bugbase菌群表型特征功能预测分析
基于文献的一些分类,对菌属进行菌群表征,包括对厌氧/好氧,革兰氏阴性/阳性,生物膜形成等分类。
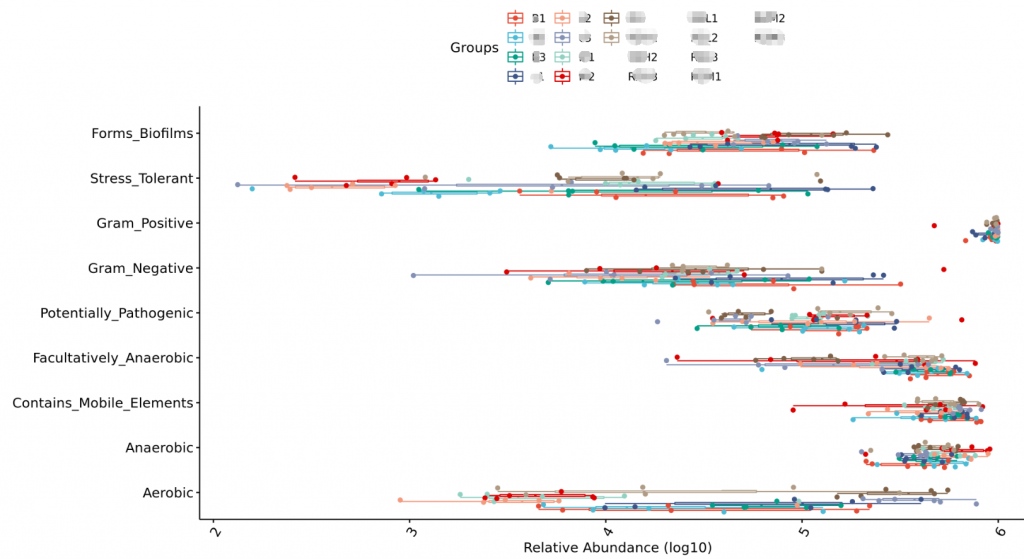

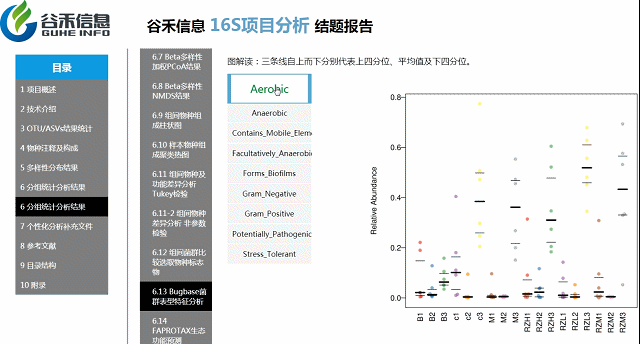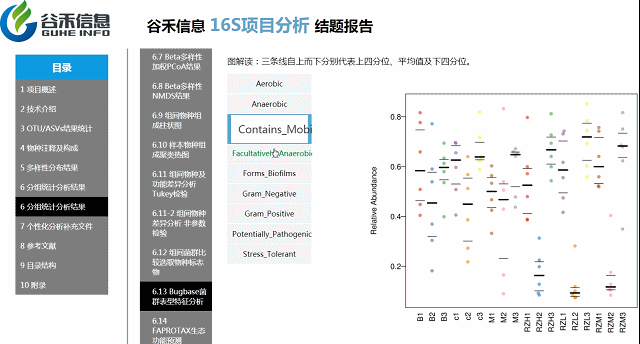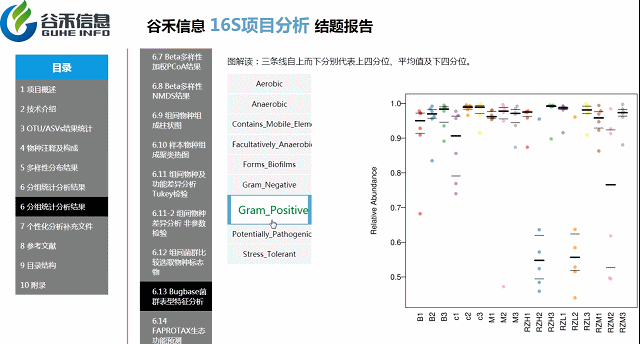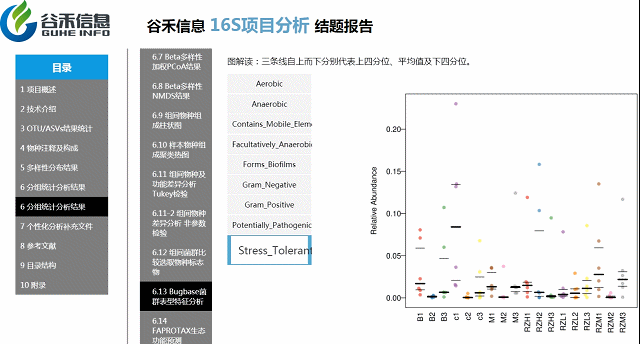

环境样本工具?——FAPROTAX生态功能预测
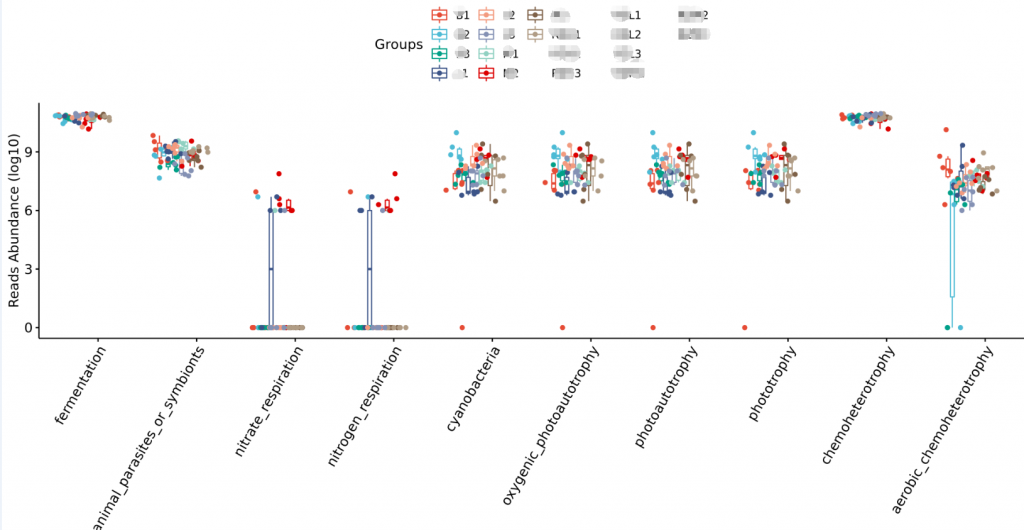
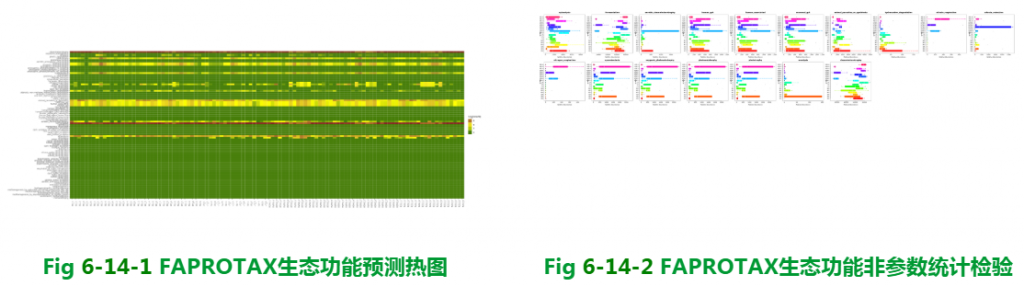
整合文献原核功能数据库,偏向于代谢和生物学功能的注释。比较适合环境样本,比如说碳、氢、氧、氮、硫等元素的代谢循环的能力。


基因功能预测?——Picrust2功能预测分析
随着研究的不断深入,很多菌的基因组数据有了,基于基因组数据一旦能确定其物种来源,可以推测它具有的基因的拷贝数、代谢通路的构成特征。

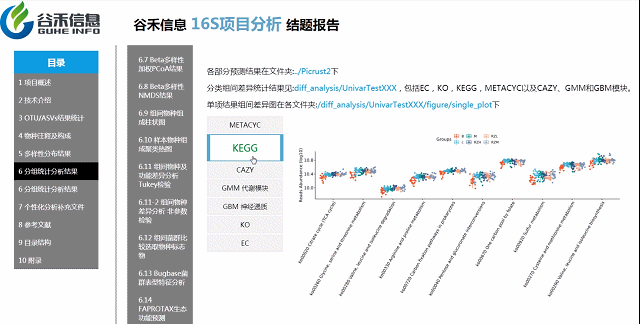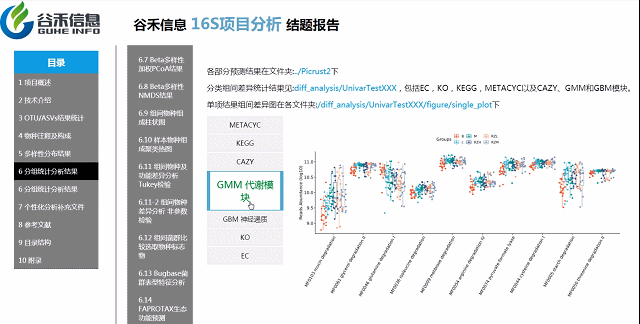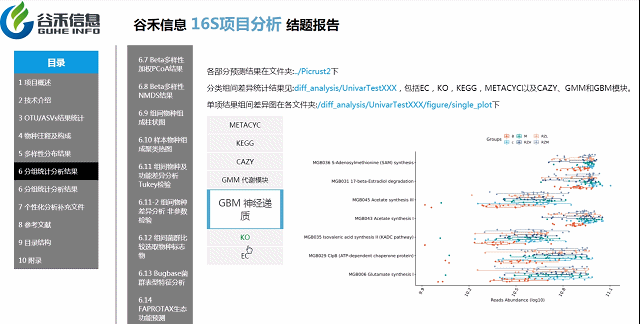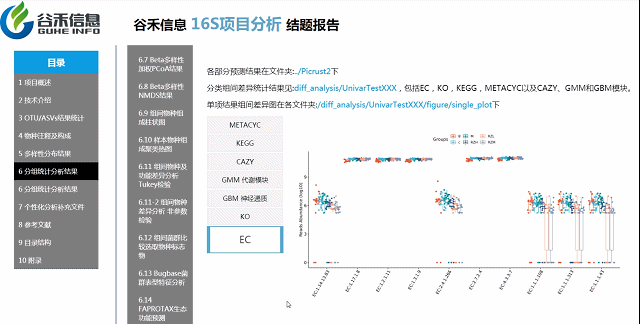
2万多的物种,基因覆盖更完整
还包括了CAZY,GMM,GBM等模块
具体差异的意义要结合你的实际研究目标解释
组间各物种分类水平及功能差异
MetagenomeSeq分析
更保守,结果可靠性更高


组间物种及功能差异热图
基于上面MetagenomeSeq的结果中,找到差异的物种种属和代谢通路做的热图。

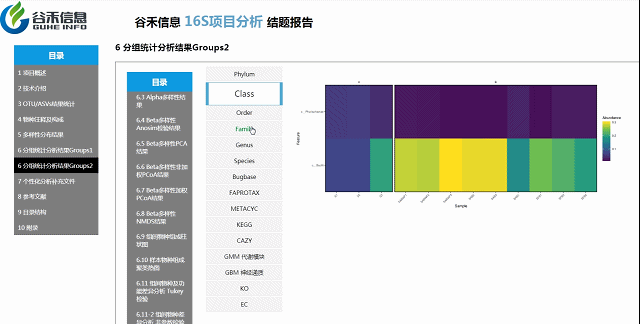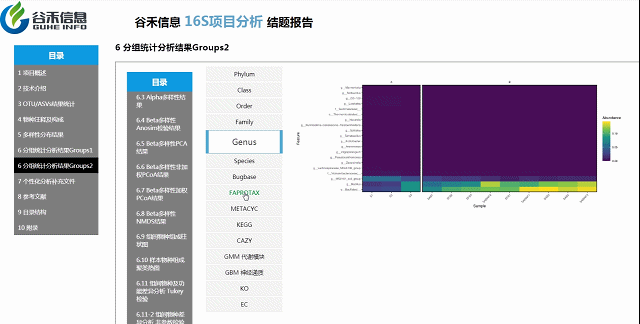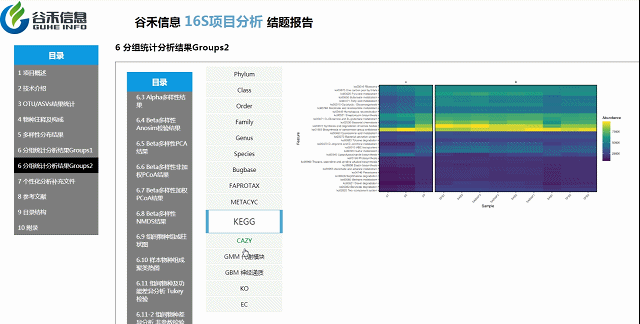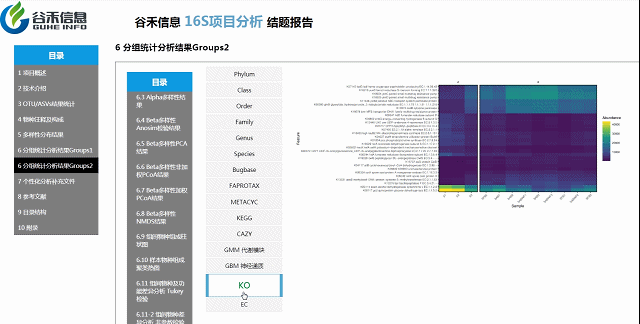
差异菌属与代谢通路之间有什么关系?
差异菌属和功能代谢关联分析

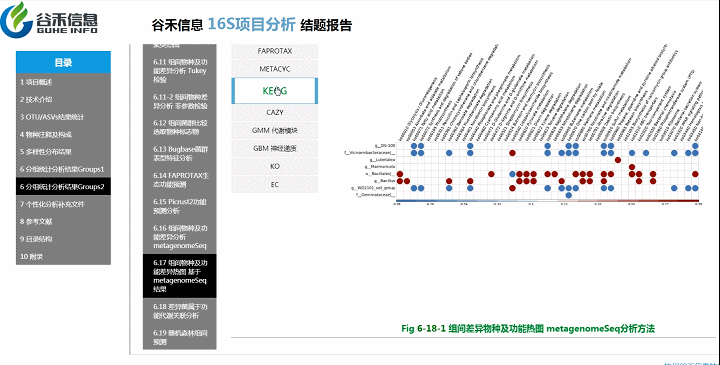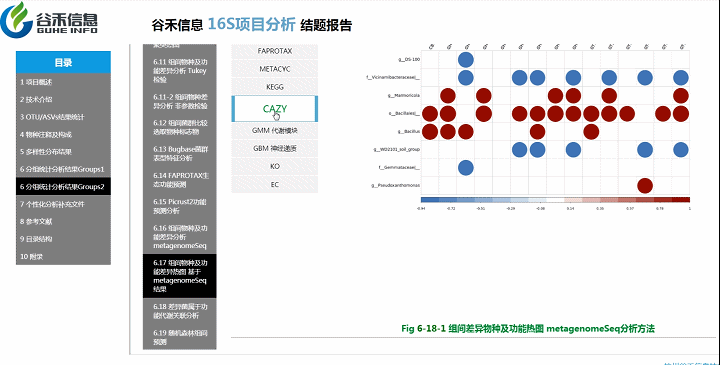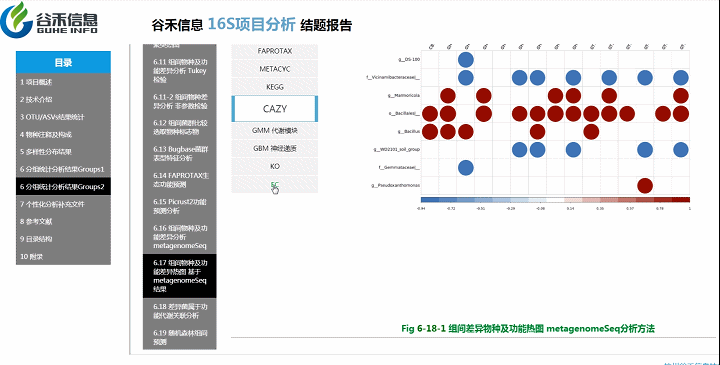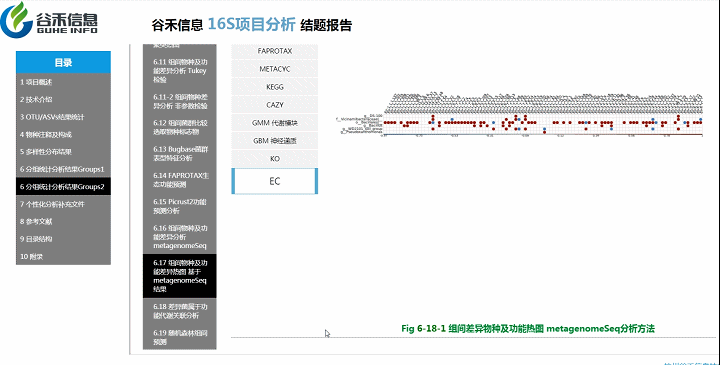
从菌属上的差异,代谢通路的差异等来看,到底是如何关联,是什么类的菌或代谢通路作出贡献。
不同分组之间相对明确区别的模型?
随机森林预测
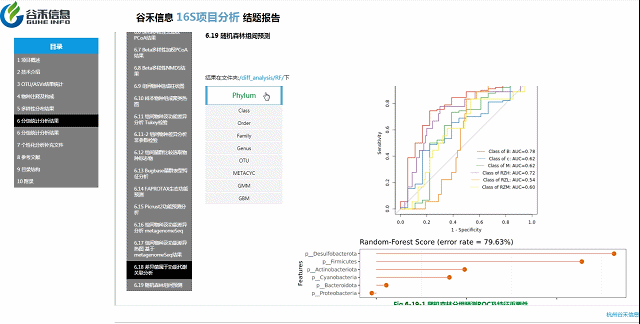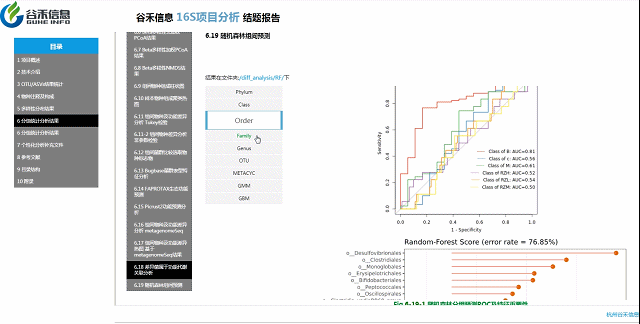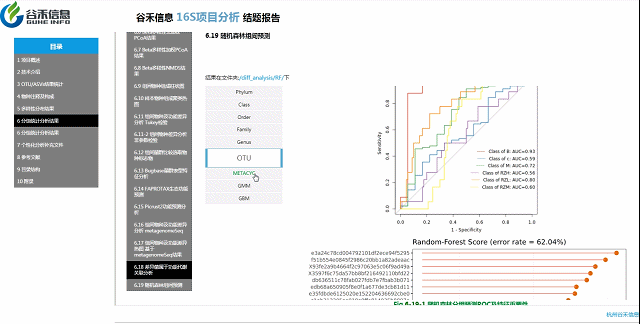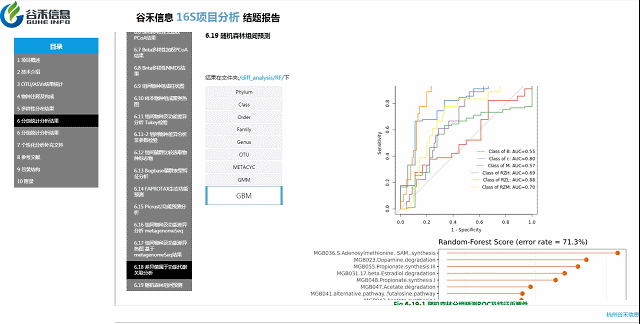

判断是哪个层面上的数据能最大程度作为分组样本的区分,以及区分效果。
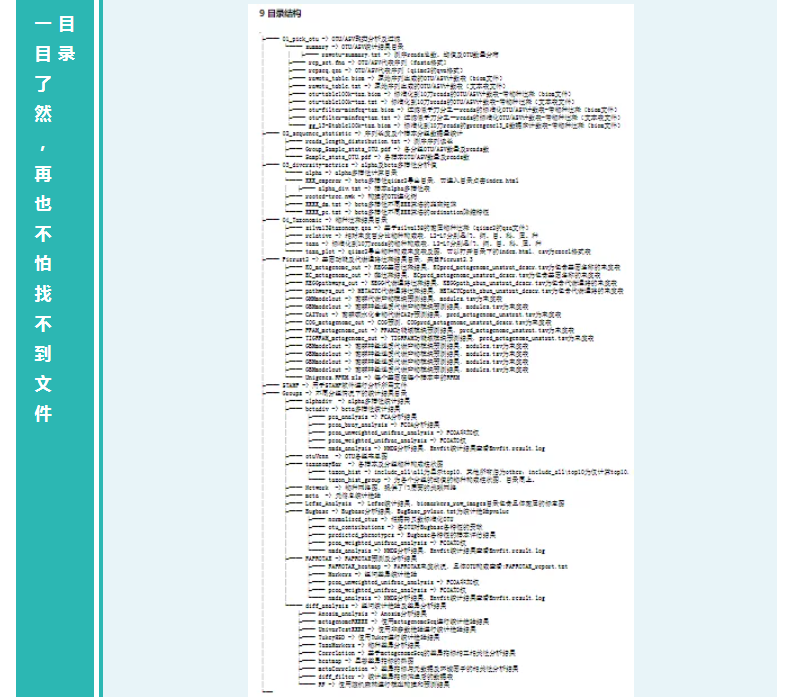

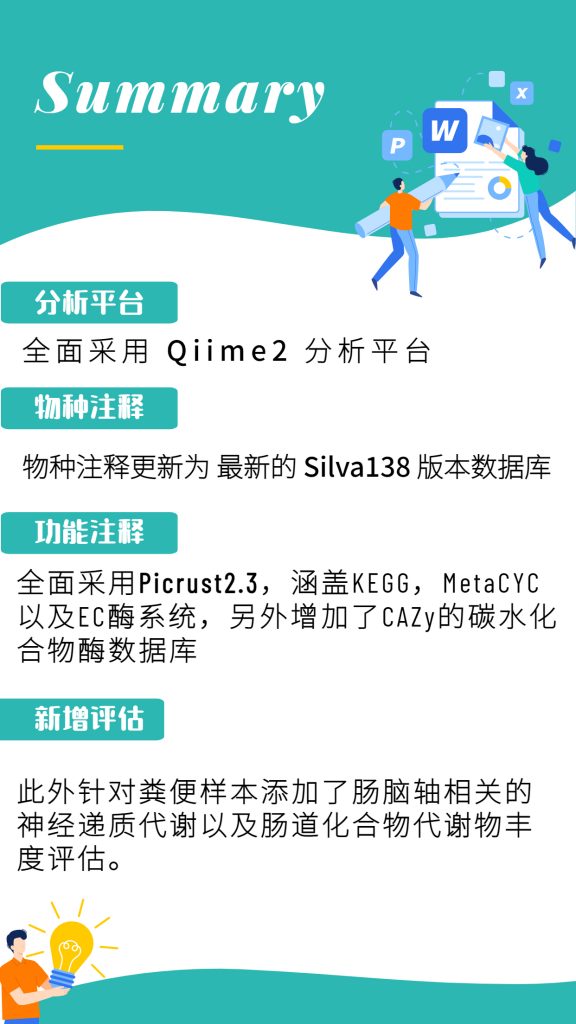

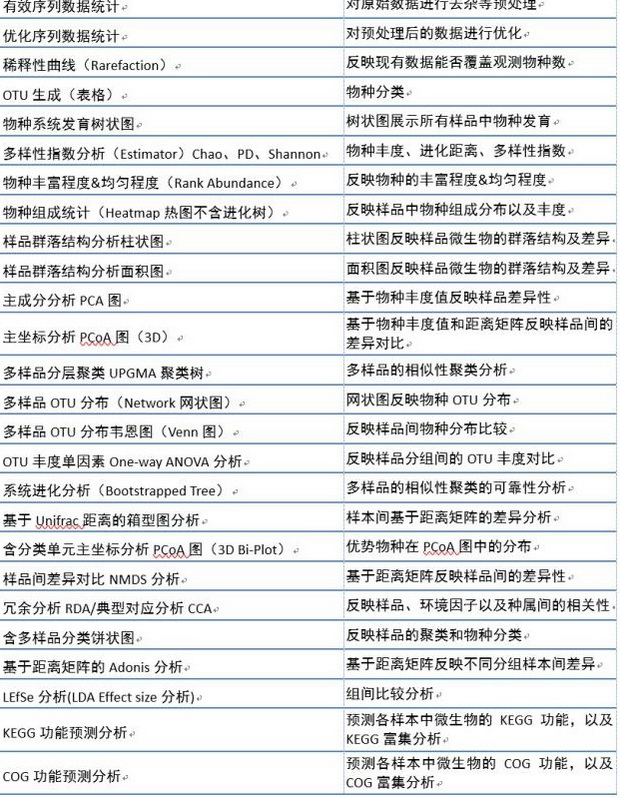
我们提供的基础分析包括以下所有内容:


相关阅读: