-

 国家认可委 CNAS L23010 认可项目:微生物宏基因组 | 16S rRNA扩增子
 二级病原微生物安全实验室
 国家高新企业 | ISO9001认证 | 肠道健康精准检测高新技术研发中心 | 专精特新企业
- 联系电话:+13336028502
- +400-161-1580
- service@guheinfo.com
国家认可委 CNAS L23010 认可项目:微生物宏基因组 | 16S rRNA扩增子
二级病原微生物安全实验室 国家高新企业 | ISO9001认证 | 肠道健康精准检测高新技术研发中心 | 专精特新企业
谷禾健康
很多克罗恩病患者都有过相似的困惑:炎症指标似乎有所下降,腹痛和腹泻却不一定完全好转;又或者明明已经规律治疗,吃东西后仍容易胀痛,肠道慢慢变得狭窄。这样的经历并不意味着患者做得不够好。而是克罗恩病涉及免疫、肠黏膜屏障、遗传、环境及肠道微生物等多重因素,而肠道纤维化正是其中最令人棘手的环节之一。
可以把肠道想象成一条既要消化食物、又要维持屏障功能以抵御细菌和外界刺激的长廊。它的内壁需要足够柔软,才能随着食物通过而舒张;也需要足够坚固,才能把细菌和外界刺激挡在合适的位置。反复炎症就像反复受伤。正常的修复本应在伤口愈合后慢慢停下,但当修复信号持续存在时,组织会不断沉积类似“疤痕”的细胞外基质,肠壁逐渐变厚、变硬,甚至形成狭窄——这一过程就是肠道纤维化。
越来越多的实验和临床线索提示,微生物失调可能通过多条路径参与肠道纤维化进程。在克罗恩病(CD)中,常可观察到微生物多样性下降、部分促炎相关菌群相对增多,以及产短链脂肪酸、支持屏障功能的菌群减少。此类改变并不意味着某一种细菌能够单独导致肠道纤维化,更可能反映了微生物、宿主免疫、屏障状态和局部组织环境之间失衡后的相互放大。
屏障受损后,脂多糖、鞭毛蛋白和细胞壁成分等微生物信号更容易接触肠壁深层细胞,并通过Toll样受体、NOD样受体等模式识别通路激活上皮细胞、成纤维细胞及免疫细胞;随后,TGF-β、TL1A/DR3、IL-33/ST2、IL-6/STAT3等信号可推动成纤维细胞活化和细胞外基质沉积。与此同时,微生物还可通过影响巨噬细胞极化、T细胞反应、氧化应激和肠系膜脂肪重塑,构建持续存在的促纤维化微环境。
尤其是黏附侵袭性大肠杆菌(AIEC)等特定菌株,因其黏附上皮、侵入细胞、形成生物膜及维持慢性刺激的能力,常在CD狭窄相关病灶中受到关注。微生物代谢物同样可能是连接菌群与肠壁重塑的重要媒介:短链脂肪酸具有维持屏障和调节免疫的潜在保护作用,而L-天冬氨酸、三甲胺及氧化应激相关信号则被视为值得进一步验证的促纤维化线索。
本文围绕克罗恩病肠道纤维化与肠道微生物组的关系,概述纤维化的病理基础及其与慢性炎症的联系,分析微生物失调、屏障损伤、免疫异常、爬行脂肪和代谢物改变在纤维化中的作用,并讨论AIEC等潜在致病菌及关键宿主信号通路。进一步评估饮食和代谢调节、功能菌干预、粪便微生物移植、抗黏附治疗及宿主信号靶向等策略的潜力与局限。肠道微生物群是理解CD纤维化的重要线索和潜在靶点,而非单一病因或成熟疗法;未来仍需高质量临床研究明确患者分型、作用机制及获益人群,以推动精准、安全的抗纤维化治疗。
什么是克罗恩病肠道纤维化?
克罗恩病中的肠道纤维化,是肠道在长期、反复炎症损伤后发生的异常修复过程:成纤维细胞和肌成纤维细胞持续被激活,产生并沉积过多胶原蛋白、纤维连接蛋白等细胞外基质,使肠壁逐渐增厚、变硬、失去弹性,并最终造成肠腔狭窄、梗阻。
关于肠道狭窄机制的原理图
编辑
doi: 10.1177/17562848221104951.
纤维化不是一次炎症,而是修复失控
肠道纤维化,可以从一个贴近生活的角度理解:皮肤擦伤后,身体会启动修复:先止血,再清理受损组织,随后长出新的组织。大多数时候,伤口会慢慢收口,修复程序也会逐步关闭。肠道的修复过程同样如此,只是它面对的环境更加复杂:肠腔里持续有食物、细菌和代谢物通过,肠壁每天都要经历伸缩和摩擦。当炎症反复出现,修复系统就可能长期处在“还没有结束”的状态,最终把本来灵活的肠壁修成了僵硬的狭窄段。
肠道纤维化的病理生理框架:超越慢性炎症
编辑
Kim JH,et al.Intest Res.2026
肠道纤维化的机制
克罗恩病相关肠道纤维化是一个复杂且动态的病理过程,涉及多种因素之间的相互作用与共同影响。深入理解这些因素及其作用机制,对于明确纤维化的发生发展,并开发更具针对性的治疗方法至关重要。
克罗恩病肠道纤维化的主要病理机制
编辑
doi: 10.3390/jcm14124060.
导致肠道纤维化的主要病理机制及因素
编辑
doi: 10.3390/jcm14124060.
(1)参与肠道纤维化的细胞
成纤维细胞、肌成纤维细胞、平滑肌细胞及巨噬细胞等共同参与纤维化。慢性炎症和生长因子刺激可促使这些细胞活化、增殖,并增加胶原等细胞外基质的生成。
活化的成纤维细胞可转化为表达α-SMA的肌成纤维细胞;狭窄部位的肌成纤维细胞更倾向于促进胶原沉积,且MMP3表达降低,不利于基质降解。平滑肌细胞增生、肥大及其与周围间充质细胞的相互作用,也会加重肠壁重塑。
(2)肠道纤维化的分子机制
IL-1、IL-4、IL-6、IL-13、IL-17和IL-33等促炎、促纤维化细胞因子,可促进成纤维细胞活化、上皮—间充质转化及胶原沉积;IL-10、IL-22等则具有一定抗纤维化作用。
TGF-β是核心调节因子,可通过Smad2/3通路上调Ⅰ型胶原和纤维连接蛋白表达。PDGF、CTGF和bFGF进一步促进间充质细胞的迁移、增殖和基质合成。
(3)细胞外基质的改变
细胞外基质过度沉积是纤维化和狭窄形成的直接基础。慢性炎症下,胶原、纤维连接蛋白等成分持续累积;虽然基质金属蛋白酶(MMPs)参与基质降解,但其与基质金属蛋白酶组织抑制剂(TIMPs)之间的失衡总体倾向于减少基质降解、维持基质稳定。组织硬度增加又可刺激细胞继续沉积基质,形成正反馈。
(4)爬行脂肪的作用
爬行脂肪是肠系膜脂肪组织包绕病变肠段的表现,其中的脂肪细胞和免疫细胞可分泌IL-6、TGF-β、TNF-α等介质,招募巨噬细胞和T细胞,并促进细胞外基质沉积。其与肠道炎症及细菌转位相互作用,持续维持局部促炎和促纤维化环境。
注:爬行脂肪(creeping fat)是克罗恩病的典型肠系膜改变,指肠系膜脂肪组织异常增生,并逐渐向病变肠段表面延伸、包裹肠壁,有时可覆盖肠道周径的50%以上。
(5)肠道微生物群与肠道纤维化
肠道菌群失调和屏障损伤可使细菌成分进入肠壁,通过TLR、NOD2和NF-κB等通路激活免疫细胞及肌成纤维细胞。AIEC可借助炎症环境持续定植,并通过IL-33/ST2等信号促进纤维化。
菌群代谢异常,尤其是产短链脂肪酸菌减少,也可能削弱屏障保护和免疫调节,从而促进纤维化进展。
谁在制造“疤痕”:成纤维细胞与肌成纤维细胞
狭窄肠段中存在不同的间充质细胞亚群,其中部分细胞表现出较强的促纤维化特征;单细胞研究还提示,某些成纤维细胞亚群与细胞外基质重塑相关。这说明纤维化并不是一群完全相同的细胞在做同一件事,而是多个细胞群体在不同位置、不同时间共同参与。
• 成纤维细胞:它们负责合成胶原蛋白、纤维连接蛋白等细胞外基质,并参与组织修复。
• 肌成纤维细胞:既制造基质,也产生收缩力,改变局部组织结构。短期活化有助于修复,但长期活化可能使肠壁增厚、变硬并收紧,促进狭窄形成。
✔ 对患者而言,这个认识有一个重要意义:未来治疗未必只是“全面抑制成纤维细胞”。更理想的方向可能是识别真正处于异常活化状态的细胞,阻断它们收到的错误信号,同时保留正常修复所需要的能力。
细胞因子是“传递信号”
肠道细胞并非独立运作,而是通过细胞因子传递信息,识别损伤、招募免疫细胞并启动修复。
• 转化生长因子β1(TGF-β1):在纤维化过程中,转化生长因子β1(TGF-β1)是重要的促纤维化信号,可促进肌成纤维细胞活化,增加胶原蛋白及其他基质成分的合成。
资料显示,Th2和Th17的免疫环境相关信号、IL-6/STAT3、TL1A/DR3及IL-33/ST2通路也可能参与促纤维化网络。各通路并非彼此孤立,可能相互放大,并在不同模型和病程阶段发挥不同作用。
✔ 注意:某条通路在实验中有效,并不意味着它是所有患者的“总开关”。关键在于明确不同患者、病程阶段和组织环境中的主导信号,并评估阻断该信号的获益与风险。
组织变硬会反过来加剧纤维化
纤维化还有一个容易被忽略的特点:它可能形成自我强化的循环。细胞外基质沉积增多后,组织会变得更硬。细胞能够感知周围环境的硬度,并通过机械敏感信号改变自己的形态、黏附和增殖状态。处在较硬基质上的成纤维细胞,可能更容易维持活化状态,继续制造更多基质。
基质变硬增强局部黏附、增殖和促纤维化
研究指出,基质刚度变化可增强局部黏附、增殖和促纤维化信号,并帮助解释为什么某些狭窄即便在炎症活动减少后仍可能持续。TGF-β/Smad信号、机械敏感通路以及肠平滑肌和肠系膜脂肪之间的联系,都可能参与这一自我强化过程。
表观遗传改变:细胞记住“曾经损伤”
狭窄部位的肌成纤维细胞还可能发生更深层的分子重塑。所谓表观遗传,可以简单理解为细胞在不改变基因顺序的情况下,改变某些基因的开关状态。经历长期炎症和机械刺激后,细胞可能更容易打开促纤维化程序,也更难回到安静状态。
Smad7减少会使纤维化更容易持续
狭窄来源的肌成纤维细胞存在增强的TGF-β信号、较高的相关转录活动以及Smad7减少等变化。Smad7通常能够对TGF-β受体下游信号起到一定的抑制作用,因此其减少可能使促纤维化反应更容易持续。
纤维化并不只是“炎症还在不在”的问题,也可能是细胞状态已经被重新编程。未来如果能够让这些细胞重新获得停止修复、清除多余基质的能力,或许比单纯压制某一个炎症指标更能解决问题。
给患者的启发:不要把复杂病程全归咎于个人生活习惯
肠道纤维化是持续损伤、异常修复、细胞因子网络和组织硬化共同作用的结果。它与炎症相连,却不等同于炎症;需要同时关注免疫控制和组织重塑。
患者很容易产生自责:是不是自己吃错了?或者运动不够、作息不好,才让病情越来越复杂?
生活方式确实会影响整体健康和疾病管理,但肠道纤维化是多因素过程,涉及遗传易感、免疫调控、屏障状态和组织反应,不能简单归结为个人“做得不对”。
更合理的做法,是把可以控制的事情做好:按医嘱治疗,关注症状变化,接受必要的影像和内镜评估,保持适合自身耐受的营养摄入,并在出现梗阻风险信号时及时就医。
上一章讲了“肠壁为何变硬”,本章进一步探讨肠道微生物组参与其中的途径。目前较清晰的框架分为三层:第一,肠壁细胞直接感知微生物信号;第二,上皮细胞与免疫细胞接力,将局部刺激放大为炎症和修复信号;第三,微生物代谢物及组织外环境的变化,使这种反应持续存在。
肠道微生物群影响肠道成纤维细胞的机制
编辑
doi: 10.3389/fmed.2022.826240.
第一条路径:成纤维细胞直接识别微生物成分
人们通常认为,只有免疫细胞能识别微生物。实际上,肠道肌成纤维细胞等间充质细胞也表达多种模式识别受体,可识别脂多糖、鞭毛蛋白等微生物相关分子模式。LPS/TLR4、鞭毛蛋白/TLR5和PG-PS/NOD2/TLR2等信号轴,可能促进成纤维细胞活化及细胞外基质(ECM)重塑。
微生物失调介导的肠道屏障破坏和纤维化途径激活
编辑
Kim JH,et al.Intest Res.2026
LPS/TLR4信号促进促纤维化细胞因子释放
肠道肌成纤维细胞中的 LPS/TLR4 信号可激活 NF-κB,促进促纤维化因子释放和细胞外基质(ECM)生成;同时抑制 Smad7、TGF-β1 诱饵受体等负调控因子,间接放大 TGF-β 信号,从而加剧纤维化。
LPS–TLR4信号通过直接和间接机制促进纤维生成
编辑
Kim JH,et al.Intest Res.2026
此外,LPS 还可通过非 TGF-β 依赖机制直接诱导人类成纤维细胞表达胶原基因,显示其自身具有促纤维化作用。
鞭毛蛋白产生菌对促纤维化刺激有重要影响
鞭毛蛋白/TLR5信号是另一条独立于TGF-β的促纤维化通路。在人肠间质细胞(HIMFs)中,鞭毛蛋白通过TLR5/MyD88/PI3K/AKT/mTOR通路诱导ECM蛋白生成,并与TGF-β1协同作用。体内研究显示,α-SMA⁺细胞缺失MyD88可显著减轻肠道纤维化,凸显该通路的重要性。
鉴于肠道微生物组持续存在,且克罗恩病(CD)中鞭毛蛋白产生菌(如大肠杆菌和沙门氏菌)相对富集,鞭毛蛋白可能是持续存在且与疾病相关的促纤维化刺激。
✔ 保护屏障对阻断纤维化非常重要
只要微生物成分越过受损屏障,接触到组织深层,就有可能成为这些细胞接收到的外部信号。因此,保护屏障和减少异常暴露,可能是阻断纤维化的重要前置环节。
第二条路径:上皮细胞受刺激后把信号传给成纤维细胞
肠上皮细胞位于肠腔和身体组织之间,是微生物信号最早接触到的界面之一。它们受到刺激后,会释放细胞因子、趋化因子和氧化应激相关信号,影响周围的免疫细胞与间充质细胞。于是,微生物不必直接作用于成纤维细胞,也可能通过上皮细胞完成“间接转接”。
直接和间接微生物组驱动的纤维化通路
编辑
Kim JH,et al.Intest Res.2026
侵袭性病原菌可诱导上皮产生促纤维化信号
某些侵袭性微生物(如Shigella flexneri strain M90T)可诱导上皮细胞产生IL-6等促纤维化相关信号;炎症因子组合也可能上调上皮细胞中的TGF-β表达,随后使肌成纤维细胞增加胶原产生。
此外,活性氧可促进细胞外基质沉积,并通过TGF-β/Smad通路推动纤维化反应。
编辑
Kim JH,et al.Intest Res.2026
若上皮损伤持续存在,这些信号可能长期增强,导致炎症反应持续及组织修复异常。因此,修复上皮屏障与控制炎症并非相互替代,而是需要协同进行。
第三条路径:巨噬细胞把短暂刺激变成长时间的修复信号
巨噬细胞既参与损伤清除,也参与组织修复,并会随微环境改变功能状态。部分状态偏向防御,另一些则偏向修复与重塑;若修复反应持续过久,可能释放过量TGF-β等信号,促进成纤维细胞产生细胞外基质。
M2巨噬细胞有时会促进肠道纤维化
M1巨噬细胞通常是促炎的,由Th1细胞因子如TNF-α和IFN-γ诱导,而M2巨噬细胞则表现出抗炎和促纤维化特性,由Th2细胞因子IL-4和IL-13促进。
M2巨噬细胞主要通过释放TGF-β来促进纤维化。此外,M2巨噬细胞可以招募Th2淋巴细胞,进一步增强纤维生成信号。一项最新研究表明,凋亡的肠上皮细胞诱导M2巨噬细胞中Mer受体酪氨酸激酶(MerTK)/细胞外信号调节激酶(ERK)通路的激活,导致TGF-β1分泌、成纤维细胞激活和细胞外基质(ECM)产生,最终促进克罗恩病中的肠道纤维化。
注:不过,M2巨噬细胞在肠道纤维化中的具体作用仍待明确,不能将“M2”简单视为单一、固定的细胞类型。
微生物组还可能通过调节T细胞和抗原呈递细胞,将局部反应扩展至更广泛的免疫网络。例如,口腔来源细菌、牙周炎症与Th17反应的联系提示,不同部位的微生物群及免疫状态可能相互影响;抗原呈递细胞产生的TL1A则可能增强T细胞活化,并进一步作用于表达DR3的成纤维细胞。
编辑
Kim JH,et al.Intest Res.2026
粘附侵袭性大肠杆菌,值得重点关注
粘附侵袭性大肠杆菌(AIEC)在克罗恩病肠道纤维化中值得重点关注,主要基于以下几点:
①与狭窄型病变密切相关:AIEC常在克罗恩病狭窄病灶中检出,黏膜阳性率约为21%~62%,提示其可能参与纤维狭窄形成,而不仅是炎症的伴随现象。
②具有黏附、侵袭和持续定植能力: AIEC可通过FimH与上皮细胞CEACAM6结合,优先定植于回肠黏膜;同时能够破坏上皮屏障并侵入黏膜,增加肠壁暴露于细菌及其组分的机会。
③可直接触发促纤维化信号: AIEC来源的LPS和鞭毛蛋白可分别激活TLR4、TLR5等模式识别受体,诱导NF-κB、PI3K/AKT/mTOR及IL-33/ST2等通路,促进成纤维细胞活化、胶原蛋白和ECM生成。其中部分作用可独立于TGF-β,说明AIEC可能通过多条机制推动纤维化。
④连接上皮、免疫与间充质反应: AIEC鞭毛蛋白可增强上皮细胞IL-33/ST2信号;同时,AIEC还能刺激CX3CR1⁺抗原呈递细胞产生TL1A,进一步激活T细胞及DR3⁺成纤维细胞,形成持续的促纤维化网络。
⑤具有明确的精准干预价值: AIEC存在菌株异质性,适合开展个体化检测和治疗。阻断FimH介导的黏附、破坏生物膜、使用噬菌体或细菌素选择性清除AIEC,可能成为针对微生物—纤维化轴的治疗策略。但目前相关证据仍以机制研究和动物实验为主,临床有效性有待进一步验证。
AIEC菌株在肠道中的持续定植会促进肠道纤维化
编辑
doi: 10.3389/fmed.2022.826240.
微生物移位:肠道屏障失守及其向肠系膜的延伸
屏障受损时,活菌或微生物成分可由肠腔进入黏膜深层,甚至抵达肠系膜脂肪组织,这一过程称为微生物转位。由此,肠系膜脂肪组织可能持续暴露于微生物信号,成为肠道炎症和纤维化反应的参与者。
肠系膜脂肪组织可识别脂多糖(LPS)、鞭毛蛋白等病原体相关分子模式(PAMP),并通过TLR、NLR等先天免疫通路持续响应,进而影响巨噬细胞状态、脂肪组织重塑及平滑肌反应,可能构成“爬行脂肪”与肠道纤维化之间的联系。
因此,肠道纤维化是肠腔、肠壁、免疫细胞、脂肪组织及微生物代谢物相互作用的结果。干预可能需要同时减少异常微生物信号转位、维护肠道屏障,并阻断不同组织间的促炎和促纤维化放大效应。
很多人提到肠道疾病时,首先想到的是肠腔和肠黏膜。但在克罗恩病中,肠道周围的肠系膜脂肪组织也可能发生明显变化。它不再只是被动包裹肠管的“填充物”,而可能参与免疫反应、脂肪代谢和组织重塑。
临床上常用“爬行脂肪”描述包绕炎症肠段、沿肠管分布的肠系膜脂肪改变。
脂肪组织也是会“说话”的器官
脂肪细胞能够释放脂肪因子、细胞因子、脂肪酸和生长因子。正常情况下,这些信号参与能量储存和组织稳态。
肠系膜脂肪驱动炎症纤维化
当肠道长期炎症、微生物成分进入肠系膜后,脂肪组织的细胞组成和分泌模式可能改变。它们释放的介质会作用于邻近肠壁,影响免疫细胞、平滑肌细胞和成纤维细胞。
研究发现,微生物对肠系膜脂肪组织中的脂肪细胞和前脂肪细胞的刺激,可能有助于爬行脂肪形成以及克罗恩病肠道纤维化发展。病变脂肪组织可出现成熟脂肪细胞减少、前体细胞增多、促炎介质增加和成纤维细胞样细胞扩增等变化。
编辑
Kim JH,et al.Intest Res.2026
✔ 提示:
因此,当患者看到影像报告或手术记录中提到肠系膜改变时,不必把它理解成与肠道完全无关的“附带现象”。它可能反映的是肠壁和周围组织正在共同应对长期炎症。当然,具体意义仍需结合影像、内镜、病理和临床表现判断,不能仅凭一个描述就推断疾病一定会如何发展。
脂肪组织可能转向成纤维细胞样状态
研究显示,脂肪细胞具有一定可塑性。在微生物刺激、炎症及TGF-β等信号作用下,成熟脂肪细胞可能去分化为前体样细胞,并进一步转化为具有肌成纤维细胞特征的细胞,直接参与细胞外基质生成。DPP4相关前体细胞和TGF-β信号可能是这一过程的重要线索。
这意味着,脂肪组织中的纤维化细胞来源可能比过去认识的更复杂,不一定仅来自传统成纤维细胞。就像原本用于储存能量的仓库,在长期炎症刺激下,部分细胞可能转而参与组织“加固”;短期有助于维持结构,长期却可能使周围组织变得狭窄、僵硬。
“爬行脂肪”可能形成肠壁外的放大回路
肠系膜脂肪组织受到微生物信号和炎症介质激活后,可能释放更多促炎因子,增强M2样巨噬细胞、Th1/Th17反应及平滑肌改变。
M2a巨噬细胞极化促进成纤维细胞激活和爬行脂肪形成
编辑
Kim JH,et al.Intest Res.2026
肠腔、肠壁与脂肪组织相互促纤维化
肠壁炎症又会进一步损伤屏障,使更多微生物成分接近肠系膜,进而形成肠腔、肠壁与脂肪组织相互促进的恶性循环。
此外,炎症肠段平滑肌细胞释放的纤维连接蛋白等信号,可能促进前脂肪细胞迁移;当组织力学环境改变、Hippo等通路失衡时,脂肪细胞也更易转化为促纤维化细胞。
注:Hippo信号通路是一条在进化上高度保守的激酶信号转导通路。
这并不意味着“脂肪越多,纤维化越严重”,也不能用单纯减重替代克罗恩病治疗。关键在于组织微环境和细胞功能,而非体重本身。临床上更重要的是识别肠系膜脂肪释放的促病信号,并在保护正常组织功能的前提下,阻断其与肠壁之间的异常联系。
如果说微生物是肠道中的“居民”,那么微生物代谢物就是它们持续发出的化学信号。不同菌群利用膳食纤维、蛋白质、胆碱、磷脂酰胆碱和L-肉碱等原料后,会产生不同物质。这些代谢物不仅能作用于肠上皮细胞,还会影响巨噬细胞、T细胞、成纤维细胞和肌成纤维细胞;当肠屏障受损时,它们还可能进入肠壁深层组织,甚至进入全身循环。
因此,判断微生物组的意义,不能只看“有哪些菌”,还要关注“这些菌正在产生什么”?相同的菌群数量,在不同饮食、炎症和宿主代谢环境下,可能产生不同的功能结果。代谢物正是连接微生物与宿主的重要中间层。
肠腔狭窄、腹胀人群摄入纤维需注意
短链脂肪酸(SCFAs)主要包括乙酸盐、丙酸盐和丁酸盐,通常由肠道细菌发酵膳食纤维产生。其中,丁酸盐是结肠上皮细胞的重要能量来源,也是目前研究最充分的保护性代谢物之一。
与丁酸生成相关的菌群包括:
粪杆菌属,尤其是普拉梭菌(Faecalibacterium prausnitzii);
罗氏菌属(Roseburia);
真杆菌属(Eubacterium);
厌氧棒菌属(Anaerostipes);
粪球菌属(Coprococcus);
罕见小球菌属(Subdoligranulum);
厌氧丁酸菌属(Anaerobutyricum);
以及部分 Romboutsia、Anaerotruncus 和 Lachnospiraceae_NK4A136 group。
在克罗恩病相关的菌群失调和纤维化表型中,上述部分产短链脂肪酸菌群可能减少,尤其是普拉梭菌和部分毛螺菌科成员。它们的减少可能意味着肠道发酵膳食纤维、维持屏障和调节免疫的能力下降。
丁酸盐可能通过多条路径发挥保护作用
(1)丁酸盐可被肠上皮细胞利用:支持上皮细胞的能量代谢和修复。它还可能促进紧密连接蛋白和黏液屏障相关功能,帮助减少肠腔内微生物成分向固有层和肠系膜转移。
(2)丁酸盐能够抑制组蛋白去乙酰化酶:改变部分炎症和免疫相关基因的表达。通过这一机制,它可能促进调节性T细胞(Treg)分化,帮助恢复Th17/Treg之间的平衡,降低持续性免疫激活。
(3)短链脂肪酸可影响巨噬细胞的功能状态:部分研究提示,丁酸和相关产物有助于诱导具有抗炎或组织修复特征的巨噬细胞亚型,并促进IL-10等调节性因子产生。普拉梭菌及其代谢物还可能抑制Th17反应,从而减少IL-17对肌成纤维细胞的刺激。
(4)短链脂肪酸可能直接或间接影响成纤维细胞:它们一方面减少上皮损伤和炎症介质释放,另一方面可能降低TGF-β、IL-6等促纤维化信号的持续刺激,从而减少胶原蛋白和其他细胞外基质的异常沉积。
并非所有人都适合增加纤维摄入来补充短链脂肪酸
需要注意的是,这些保护作用主要来自细胞、动物和部分转化研究。即使短链脂肪酸具有潜在益处,也不代表患者都适合立即大量增加粗纤维或自行服用丁酸盐补充剂。
对于已经存在肠腔狭窄、腹胀、腹痛或梗阻风险的人群,过多不易消化的膳食纤维反而可能增加不适。饮食调整应结合疾病活动度、狭窄位置、营养状态和个人耐受性进行。
L-天冬氨酸:肠道狭窄的促纤维化候选物
与短链脂肪酸不同,L-天冬氨酸可能代表一类具有促纤维化作用的代谢信号。多组学研究发现,L-天冬氨酸水平与克罗恩病肠道狭窄或纤维化程度存在相关性,其来源可能涉及Saccharimonadales等微生物类群。
L-天冬氨酸能驱动肠壁纤维化
在体外实验中,L-天冬氨酸能够刺激人肠道肌成纤维细胞,诱导促纤维化基因表达;在动物模型中,它也可能加速细胞外基质沉积和肠壁纤维化。这提示,某些氨基酸代谢变化可能不仅是炎症的伴随现象,还可能直接参与成纤维细胞的功能改变。
其可能的过程包括:
目前,抑制L-天冬氨酸的合成、转运或细胞摄取被视为潜在研究方向。但“代谢物升高”“能够影响细胞”和“针对它治疗能够改善患者狭窄”是三个不同层次的问题,现有证据尚不足以支持患者自行通过饮食或补充剂降低L-天冬氨酸。
三甲胺:可能在不同组织中影响纤维化
三甲胺(TMA)和三甲胺-N-氧化物(TMAO)体现了“微生物—肝脏—宿主”共同决定代谢物效应的过程。
TMA与TMAO影响纤维化的多重因素
TMA和TMAO在不同组织纤维化研究中被认为可能通过氧化应激、TGF-β/Smad3、NLRP3炎症小体和PERK-mTOR等路径影响纤维化;材料同时指出,克罗恩病患者的TMA和TMAO变化可能存在复杂性,不能简单以“越高越坏”概括。最终效应取决于:
这表明,代谢物水平不仅取决于菌群,还受饮食原料、微生物加工、肝脏转化及宿主清除能力共同影响。因此,未来的代谢物干预需综合考虑饮食、菌群和宿主代谢,而不能仅依赖单一益生菌或保健品。
氧化应激:不利代谢环境如何反过来改变菌群
肠道炎症不仅改变菌群组成,也会改变肠道的氧化环境。炎症细胞和肠上皮细胞可产生过量活性氧(ROS),使肠腔和黏膜局部处于更强的氧化应激状态。
炎症氧化应激驱动产丁酸菌流失
这种环境对严格厌氧的产丁酸菌并不友好。例如,罗氏菌属和臭气杆菌属(Odoribacter)可能因氧化压力增加而减少;而菌群保护功能下降后,屏障修复能力进一步减弱,形成恶性循环。
研究还提示,P2X7受体可能是连接炎症、氧化应激和菌群变化的关键节点。P2X7受体被激活后,可促进NLRP3炎症小体活化并增加ROS生成,进一步推动IL-1β等炎症信号释放。炎症和氧化应激增强后,又可能加剧产丁酸菌的流失。
这一过程可以概括为:炎症增强 → P2X7受体激活 → NLRP3炎症小体和ROS增加 → 产丁酸菌减少 → 屏障功能下降 → 微生物及其产物转位增加 → 炎症和纤维化进一步加重。
相反,抑制P2X7/NLRP3轴、增强Nrf2等抗氧化防御通路,理论上可能减轻氧化环境,为有益厌氧菌恢复创造条件。但这目前仍主要属于机制研究和早期转化方向,并不意味着患者可以自行使用相关抑制剂或抗氧化补充剂。
色氨酸代谢物:吲哚、AHR与肠屏障修复
色氨酸是另一类重要的微生物代谢底物。部分肠道细菌能够将色氨酸转化为吲哚及其衍生物,包括吲哚-3-乙酸、吲哚-3-醛等。这些物质可以作用于芳香烃受体(AHR),影响上皮屏障和黏膜免疫。
色氨酸代谢物促进肠屏障保护
拟杆菌属的脆弱拟杆菌(Bacteroides thetaiotaomicron)被认为具有利用膳食色氨酸产生吲哚类物质的能力。吲哚激活AHR后,可能进一步影响Nrf2相关抗氧化通路,并促进:
当屏障得到改善时,脂多糖、鞭毛蛋白、细菌细胞壁片段以及其他促炎代谢物就不容易进入肠壁深层,从而间接减少成纤维细胞、巨噬细胞和T细胞受到的刺激。
注:目前,这一方向的研究重点不是单纯增加色氨酸摄入,而是探索“富含色氨酸的饮食+能够稳定产生有益吲哚代谢物的菌株”是否能够形成更可靠的屏障保护效果。对于克罗恩病患者,饮食和补充剂仍应根据疾病活动、肠道狭窄和营养状况个体化调整。
从“菌名检测”走向“功能检测”
传统菌群检测通常回答的是:某个菌属增加了,另一个菌属减少了。但对于肠道纤维化而言,更关键的问题可能是:
因此,未来更有价值的检测可能不是单纯列出“有哪些菌”,而是把宏基因组、代谢组、炎症指标、影像学和内镜结果结合起来,判断微生物组的实际功能。
一份报告即使显示某些“有益菌”减少,也不能直接预测患者一定会发生狭窄;同样,某种代谢物升高也不能单独作为纤维化诊断依据。只有当代谢物变化与症状、炎症活动、影像学狭窄和组织表现相互印证时,才可能真正帮助临床决策。
关于肠道微生物组与纤维化的许多认识,来自细胞实验、动物模型、患者组织和血清标志物研究。每一类证据都像一块拼图,但它们的强度和局限不同。理解证据如何一步步建立,可以帮助我们既看到研究前景,也不被“实验室有效”误导成“临床已经成熟”。
遗传线索: NOD2揭示宿主识别细菌的机制
资料显示,NOD2变异可能影响细菌成分识别,并与Paneth细胞功能障碍相关。Paneth细胞分泌抗菌肽、维持上皮屏障;其功能异常可能改变肠道与微生物之间的距离及信号强度。Nature于2021年发表的研究进一步支持了NOD2与克罗恩病肠道纤维化之间的机制联系。
这一发现表明,疾病风险不仅取决于“有哪些菌”,还取决于宿主如何识别和处理它们。相同的微生物环境在不同遗传背景下,可能引发程度不同的反应。
抗微生物抗体:提示病程复杂,但不能单独诊断纤维化
研究发现,CBir1、OmpC和I2等抗微生物抗体可能与克罗恩病的复杂病程、狭窄或穿透表型及更高的手术风险相关,部分血清学变化甚至可能早于临床诊断出现。但需要明确的是,它们无法可靠地区分肠道纤维化与其他复杂疾病表现。
因此,这些指标应被视为风险线索,而非命运预测。检测结果异常可提示医生加强随访、进一步进行影像学评估或综合判断,但不能替代症状、内镜、影像和病理结果。患者也不应仅因一次异常检测,就认定自己必然需要手术。
细胞实验结果需谨慎外推至临床
将微生物成分加入培养的上皮细胞或成纤维细胞后,研究者可观察到NF-κB、TGF-β、ROS等信号变化。这类实验只能说明细胞能否响应某种刺激,无法确认患者体内是否存在相同浓度的刺激、刺激是否来自同一种细菌,或阻断该刺激能否带来临床获益。
研究指出,部分上皮细胞实验使用了永生化细胞,仍需通过原代细胞和体内研究进一步验证。明确实验局限,是保证科学可靠性的重要组成部分。
临床现实:炎症控制仍是基础
资料指出,肠道纤维化常导致狭窄,临床意义重大,而有效的抗纤维化疗法仍是未满足的需求。微生物组机制为超越传统免疫抑制提供了新思路,但许多靶点仍停留在细胞、动物或早期转化研究阶段。
对患者来说,这意味着不能因为微生物组研究出现新进展,就自行停用现有治疗或用未经验证的方法替代规范管理。现阶段最稳妥的策略仍是由消化科团队判断炎症活动、狭窄程度、营养状况和并发症风险;微生物组相关检测和干预,只有在明确目的、了解局限并与整体治疗计划协调时,才可能发挥更大价值。
纤维化并不只发生在克罗恩病患者肠道。它本质上是组织反复受损后,修复过程没有按时“刹车”:成纤维细胞和肌成纤维细胞持续活化,胶原等细胞外基质(ECM)过度沉积,原本柔软、有弹性的组织逐渐变厚、变硬、失去正常结构。长期进展可导致器官功能下降,甚至器官衰竭。
除肠道外,纤维化可累及几乎所有器官和组织,最常见、危害最大的包括以下几类。
肺
✔ 常见纤维化形式或相关疾病:
• 特发性肺纤维化(IPF);
• 尘肺;
• 部分间质性肺病;
• 系统性硬化症相关间质性肺病。
✔ 主要危害:
肺泡间隔增厚、肺组织变硬,气体交换受阻;出现进行性气短、干咳、活动耐量下降,严重时呼吸衰竭。
肝脏
✔ 常见纤维化形式或相关疾病:
• 慢性乙/丙型肝炎;
• 酒精相关肝病;
• 代谢功能障碍相关脂肪性肝炎(MASH)等所致肝纤维化。
✔ 主要危害:
肝脏结构被瘢痕组织重塑,进展后可形成肝硬化、门静脉高压、腹水、消化道出血、肝功能衰竭,并增加肝细胞癌风险。
心脏
✔ 常见纤维化形式或相关疾病:
• 高血压性心肌纤维化;
• 心肌梗死后瘢痕;
• 糖尿病或心肌病相关纤维化。
✔ 主要危害:
心肌变硬、舒张和收缩功能受损,导致心力衰竭;同时可干扰电信号传导,增加心律失常和猝死风险。
肾脏
✔ 常见纤维化形式或相关疾病:
• 肾小球硬化;
• 肾小管间质纤维化。
✔ 主要危害:
肾单位逐渐丢失,滤过能力下降,可出现蛋白尿、水肿、电解质紊乱和尿毒症;晚期可能需透析或肾移植。
其他
编辑
不同器官纤维化,为什么危害都很大?
不同部位表现不同,但核心危害相似:
(1)组织变硬、弹性下降
肺无法充分扩张,心脏无法舒张,肠道难以蠕动,皮肤和关节难以活动。
(2)正常结构被“瘢痕”取代
例如肝小叶、肾单位、肺泡和心肌结构被破坏后,即使炎症减轻,功能也未必能完全恢复。
(3)形成自我强化循环
纤维化组织越硬,机械张力越大,越容易进一步激活TGF-β等促纤维化信号;因此纤维化有时可在炎症相对平稳后仍继续进展。
(4)增加终末期器官衰竭风险
肺纤维化可发展为呼吸衰竭,肝纤维化可发展为肝硬化与肝衰竭,肾纤维化可发展为终末期肾病,心肌纤维化则与心力衰竭和恶性心律失常密切相关。
与肠道微生物群有什么联系?
肠道微生物群的影响并不局限于肠道。肠屏障受损、菌群失衡或微生物代谢异常时,细菌成分及代谢物可能进入门静脉或全身循环,影响远端器官的免疫、炎症和代谢环境。
✔ 注意:菌群改变通常是风险线索和潜在参与因素,而不是单一病因。肠道菌群检测可作为个体化风险评估和动态观察的补充,但是不能单独诊断某个器官是否纤维化,也不能替代影像、内镜、血液检查或病理评估。
当我们知道微生物组可能参与纤维化,下一步自然会问:能不能把它调回来?目前研究主要沿着四个方向展开:恢复有益的代谢功能,精准补充或移植微生物,针对特定病原菌及其毒力,直接阻断微生物与宿主之间的促纤维化信号。
它们都很有潜力,但距离成为稳定、普适的临床方案,仍然需要回答安全性、个体差异、持续时间和真实结局等问题。
恢复功能:纤维、益生菌与合生元
✔ 短链脂肪酸产生菌有助于减轻纤维化
研究发现,通过益生菌、膳食纤维或合生元补充短链脂肪酸产生菌群,可能帮助改善屏障和免疫环境;F. prausnitzii、Anaerotruncus和Lachnospiraceae_NK4A136等产短链脂肪酸相关类群被列为有前景的研究对象。
短链脂肪酸(SCFA)产生菌,如F. prausnitzii,在克罗恩病(CD)相关的菌群失调和纤维化表型中常显著减少;其及其代谢物可上调抗纤维化细胞因子(IL-10、IL-12),同时抑制Th17反应。
注:除了SCFAs,某些长链脂肪酸,如二十碳四烯酸,已显示出通过降低ECM基因表达和CD患者特异性类器官模型中的组织硬度而具有靶向抗纤维化效果。
这里的重点并不是寻找或追求一个“最强菌种”,而是尽可能恢复一组相互关联的肠道功能。理想状态下,肠道生态系统应具备处理膳食纤维、产生具有保护作用的代谢物、支持屏障完整性以及维持免疫耐受的能力。也就是说,关注的不只是某个菌是否增加,还包括整体菌群能否共同发挥这些功能,以及这些功能是否与患者的实际状态相匹配。
✔ 调控P2X7R轴重塑抗纤维化菌群生态
近期证据表明,P2X7受体(P2X7R)是连接菌群失调与纤维化的关键分子开关。激活P2X7R可诱导NLRP3炎症小体并增加活性氧生成,形成不利于Roseburia、Odoribacter等严格厌氧产丁酸菌生存的氧化环境;抑制或缺失P2X7R则能减轻氧化应激,恢复这些有益菌的生态位。
其中,Roseburia intestinalis可增强上皮屏障,并抑制IL-17、肿瘤生长因子M等促纤维化介质的分泌;Odoribacter splanchnicus则抑制Th17反应、促进Treg分化,其细胞外囊泡还能通过抑制NLRP3炎症小体进一步减轻黏膜损伤。因此,调控P2X7R/NLRP3轴以重塑抗纤维化微生物组,可能成为下一代治疗策略。
✔ 益生菌干预应注重个体化与安全性
不同患者在饮食耐受性、基础菌群组成和症状表现方面存在较大差异。因此,未来更可能采用分层设计,根据个体情况选择相应的饮食、益生菌或合生元策略,而不是让所有患者都使用完全相同的配方。即使某种组合在研究中显示出潜力,也不能简单推断其对每个人都具有相同效果。
在日常管理中,可以将饮食记录与症状记录结合起来,持续观察哪些食物在病情稳定期更容易耐受,哪些食物在症状加重时可能需要暂时调整。这样的记录有助于了解个人模式,但不等同于自行制定严格的长期饮食方案。
任何明显改变饮食结构,或长期使用益生菌、合生元及其他补充剂的决定,都应同时考虑肠道狭窄、营养不良和药物相互作用等问题,并与整体治疗安排保持协调。
粪菌移植:从“整体搬运”走向更精准的微生物组干预
粪便微生物移植常被探索用于恢复健康微生物,但疗效并不一致,该领域正向针对特定纤维生成通路的精确干预转变。
✔ 特定菌株精准靶向肠道抗纤维化治疗
最近的研究表明,口服给药F. prausnitzii或其细胞外囊泡通过优先诱导抗纤维化的M2b巨噬细胞极化而非促纤维化的M2a表型来缓解肠道纤维化。此外,Bacteroides thetaiotaomicron与F.prausnitzii的双重组合在恢复Th17/Treg平衡和刺激抗纤维化IL-10分泌方面显示出优于单药治疗的疗效。
B.thetaiotaomicron的治疗潜力源于其将膳食色氨酸代谢为吲哚的能力,吲哚是芳香烃受体(AHR)的配体。激活AHR-Nrf2轴通过上调紧密连接和粘蛋白基因增强上皮屏障,同时保护肠上皮细胞免受氧化应激和TNF诱导的细胞凋亡。此外,B.thetaiotaomicron衍生的代谢物抑制病原菌的生长。
未来肠道纤维化治疗应由传统粪菌移植转向精准微生物组干预。由于菌群定植受患者原有菌群、饮食、药物、炎症及免疫状态影响,且供体材料存在未知成分、安全性和标准化等问题,FMT难以实现稳定、可控的疗效。
更具前景的策略是采用经过筛选、定量和质量控制的功能组合,例如将富含色氨酸的饮食与B.thetaiotaomicron或吲哚衍生物结合,以强化肠黏膜屏障、抑制促纤维化病原体移位,并实现更具针对性的抗纤维化治疗。
针对AIEC驱动纤维生成的精准干预
✔ 通过分析患者的AIEC菌株进行个性化干预
粘附侵袭性大肠杆菌(AIEC)与克罗恩病相关的狭窄有关,患者的粘膜阳性率约在21%至62%之间。这种显著的患者间变异性和菌株异质性突显了AIEC作为克罗恩病中潜在精准医疗靶点的可能性。
在未来,针对患者特定的粪便或组织AIEC菌株进行分析,以识别促纤维化特征,可以实现个性化干预,例如阻止上皮细胞粘附、采用噬菌体疗法选择性消除特定患者的AIEC,或抑制促纤维化代谢物的合成。
✔ 精准靶向AIEC的抗纤维化策略
针对AIEC及其促纤维化作用,已有多种治疗策略正在探索。环丙沙星、利福昔明等抗生素的临床疗效有限;相比之下,短链烷基硼酸和细菌素等新型药物在临床前研究中可有效抑制AIEC生长与致病性。
噬菌体可识别细菌表面受体、注入遗传物质并裂解靶菌,因此个体化噬菌体鸡尾酒疗法有望选择性清除促纤维化AIEC。研究显示,含7种噬菌体的鸡尾酒可在体外清除多种AIEC菌株,并减轻小鼠结肠炎炎症;FimH抑制剂Sibofimloc通过阻断AIEC上皮黏附也显示出良好效果,但仍需进一步验证。
总体而言,精准微生物组干预有望控制AIEC阳性CD患者的纤维化。其临床常规应用仍需实现目标菌株的快速准确鉴定,并证实清除该菌株可改善炎症、狭窄及患者生活质量。
直接针对宿主信号:从TGF-β、TL1A到氧化应激
除了改变微生物本身,还可以阻断微生物信号进入宿主后的关键节点。研究方向包括TGF-β相关通路、TL1A/DR3、IL-33/ST2、IL-6/STAT3、NLRP3炎症小体、P2X7受体和氧化应激防御等。理论上,阻断这些通路可以减少成纤维细胞活化或改变免疫细胞状态。
✔ 精准调控抗纤维化信号平衡
研究证据提到,抑制TL1A或IL-33/ST2等信号在实验模型中可以减少纤维化,激活Nrf2等抗氧化防御也被视为潜在策略;但不同通路广泛参与免疫和组织稳态,靶向时需要平衡抗纤维化获益与感染、免疫抑制或其他副作用风险。
这也是为什么抗纤维化治疗不能只追求“越强越好”。肠道需要一定的免疫防御,也需要一定的修复能力。真正理想的治疗,是把失控的信号压回合理范围,而不是让肠壁失去所有反应能力。
未来可能是组合策略,而不是单一方案
克罗恩病纤维化的形成涉及微生物、屏障、免疫、脂肪组织、机械环境和遗传背景。只改变其中一层,可能不足以扭转已经形成的循环。未来的方案或许会根据病程阶段组合使用:在炎症活动期加强疾病控制,在屏障受损时减少异常微生物暴露,在特定菌株明确时进行选择性靶向,在组织已经变硬时针对机械和基质重塑。
但组合治疗也意味着更复杂的风险管理。每增加一种干预,就需要回答它是否真的必要、是否会与现有药物相互影响、如何监测效果、何时停止。患者真正需要的不是“越多越先进”,而是有明确目标、有证据支持、能够被监测和调整的个体化方案。
克罗恩病肠道纤维化,并不是简单的“炎症留下的疤痕”,而更像一场长期失衡的修复:反复的炎症、受损的肠道屏障、被激活的免疫细胞、不断沉积的细胞外基质,以及肠系膜脂肪和肠道微生物群的变化,共同推动肠壁逐渐增厚、变硬,最终形成狭窄。
这种复杂性可能令患者感到疲惫:症状反复,检查结果未必完全反映实际感受,治疗也难以立即解决所有问题。但复杂不等于无能为力。研究正从“炎症如何发生”进一步转向“组织为何硬化”“哪些微生物信号参与其中”以及“如何在维持正常生态的基础上进行干预”。这些更精准的问题,将推动治疗更贴近患者需求。
肠道微生物群让我们看到,纤维化的发生不只取决于“有没有炎症”,还与肠道如何识别微生物信号、屏障是否完整、哪些代谢物增加或减少密切相关。菌群失调可能通过激活成纤维细胞、放大TGF-β等促纤维化信号、影响免疫反应和“爬行脂肪”,使修复过程难以适时停止;而短链脂肪酸等有益代谢物及其产生菌,可能有助于维持屏障和免疫平衡。
未来更合理的路径,是以规范控制炎症为基础,结合症状、实验室指标、影像与内镜评估、营养管理和生活方式调整,并在合适情况下纳入肠道菌群等微生态监测信息,开展个体化、动态化的综合干预。理解并利用微生物组,不是寻找“万能答案”,而是让我们有机会更早识别风险、更精准地保护肠道,并尽可能阻止肠壁在反复损伤与修复中逐渐变硬。
注:本账号发表的内容仅是用于信息的分享,在采取任何预防、治疗措施之前,请先咨询临床医生。
相关阅读:
真实案例 | 克罗恩病患者肠道菌群检测
肠道菌群:用于区分克罗恩病与非克罗恩回肠炎
炎症性肠病(IBD)发病机制、风险因素、临床前阶段与治疗窗口
肠道菌群失调与炎症性肠病的关联
从肠道菌群到炎症因子:读懂疾病的预警信号
炎症性肠病中宿主与微生物群的相互作用
炎症——始于不平衡,归于免疫:理解和管理慢性疾病
什么是肠道屏障,影响因素,监测评估以及如何治疗干预
主要参考文献
Kim JH, Choi YJ, Yoo JH. Gut microbiome: a key driver and therapeutic target of intestinal fibrosis in Crohn’s disease. Intest Res. 2026 Aug 10.
Rieder F, Mukherjee PK, Massey WJ, Wang Y, Fiocchi C. Fibrosis in IBD: from pathogenesis to therapeutic targets. Gut. 2024 Apr 5;73(5):854-866.
Fousekis FS, Mpakogiannis K, Mastorogianni IN, Lianos GD, Christodoulou DK, Katsanos KH. Intestinal Fibrosis in Crohn’s Disease: Pathophysiology, Diagnosis, and New Therapeutic Targets. J Clin Med. 2025 Jun 8;14(12):4060.
Rieder F, Fiocchi C, Rogler G. Mechanisms, Management, and Treatment of Fibrosis in Patients With Inflammatory Bowel Diseases. Gastroenterology. 2017 Feb;152(2):340-350.e6.
Lin X, Wang Y, Liu Z, Lin S, Tan J, He J, Hu F, Wu X, Ghosh S, Chen M, Liu F, Mao R. Intestinal strictures in Crohn’s disease: a 2021 update. Ther Adv Gastroenterol. 2022 Jun 21;15:17562848221104951.
Watanabe D, Kamada N. Contribution of the Gut Microbiota to Intestinal Fibrosis in Crohn’s Disease. Front Med (Lausanne). 2022 Feb 7;9:826240.
Kim HY, Song MK, Gho YS, Kim HH, Choi BK. Extracellular vesicles derived from the periodontal pathogen Filifactor alocis induce systemic bone loss through Toll-like receptor 2. J Extracell Vesicles. 2021 Oct;10(12):e12157.
Yoo JH, Holubar S, Rieder F. Fibrostenotic strictures in Crohn’s disease. Intest Res. 2020 Oct;18(4):379-401.
谷禾健康
如今,全球约有 26 亿人(约占世界人口的 40%)受到超重或肥胖的影响。除非采取果断的行动来遏制这一日益严重的流行病,否则预计到 2035 年,将有超过 40 亿人,也就说世界人口的一半受到超重或肥胖的影响(世界肥胖联合会的研究统计)。
超重和肥胖的特点是能量摄入超过能量消耗时产生过多的脂肪量积累。控制能量消耗的一种可能的方法是调节白色脂肪组织(WAT)和/或棕色脂肪组织(BAT)中的生热途径。
脂肪组织分为白色、棕色和米色,在体内能量储存、产热和新陈代谢中具有不同的作用。环境因素极大地影响能量代谢,其中饮食、运动和睡眠是主要影响因素。
在能够影响宿主代谢和能量平衡的不同环境因素中,肠道微生物群现在被认为是关键因素。肠道细菌参与肠道和脂肪组织之间的双向通讯,影响能量代谢、营养吸收、食欲和脂肪组织功能。
开创性研究表明,缺乏肠道微生物(即无菌小鼠)或肠道微生物群耗尽(即使用抗生素)的小鼠产生的脂肪组织较少,许多研究调查了肠道细菌之间存在的复杂相互作用,其中一些它们的膜成分(即脂多糖)及其代谢物(即短链脂肪酸、内源性大麻素、胆汁酸、芳基烃受体配体和色氨酸衍生物)以及它们对 WAT 褐变和/或米色脂肪的贡献以及 BAT 活动的变化。
肥胖与多种不良健康后果相关,包括代谢紊乱,如 2 型糖尿病、心血管疾病和某些类型的癌症。因此,迫切需要新的治疗策略来解决日益流行的肥胖及其相关的健康问题。
一种有前途的方法是调节白色脂肪组织(WAT)和棕色脂肪组织(BAT)中的生热途径,这可以帮助控制能量消耗并有助于减肥(下图)。此外,肠道微生物群已成为调节宿主代谢和能量平衡的关键角色,通过有针对性的方法对其进行调节可能有望治疗超重和肥胖。
Cani PD, et al., Nat Rev Gastroenterol Hepatol. 2023
除了储存脂质(白色和米色脂肪组织)和产生热量(米色和棕色脂肪组织)外,人体脂肪组织还通过产生脂肪因子参与各种代谢功能。
本文我们一起来了解关于白色、棕色、米色脂肪组织的一般生理学,人类和小鼠之间的区别,同时也了解一下肠道菌群及其不同代谢物,它们的受体和信号通路如何调节脂肪组织的发育及其代谢能力,通过呈现具体的关键示例,深入阐述了肠道微生物群和脂肪组织代谢之间的复杂机制,同时也展示了从实验室转向临床的主要挑战与前景。
肥胖人数翻倍
自1975 年以来,全球肥胖人数几乎增加了两倍,目前有超过 6.5 亿人的体重指数 (BMI) ≥30 kg/m2被归类为肥胖。
肥胖相关合并症
由于肥胖与其合并症(包括 2 型糖尿病、心脏病、中风以及罹患多种癌症的风险增加)之间的密切关联,肥胖每年导致全球超过 470 万人过早死亡。因此,开发新的疗法至关重要,不仅可以减少体重过度增加,还可以限制体内脂肪过多的人患病的风险。
肥胖是如何形成的?
肥胖是由于长时间的正热量摄入而产生的,其中能量摄入超过能量消耗,过量的营养物质以甘油三酯 (TG) 的形式积聚在白色脂肪组织 (WAT) 内。
什么是白色脂肪组织?它有什么作用?
白色脂肪组织最初被认为是一种不良的结缔组织,但越来越清楚的是,白色脂肪组织发挥着广泛的重要生物功能,而且缺乏 WAT 与脂肪量过多一样对代谢健康有害。
因此,如今脂肪组织被认为是一个中央代谢器官,通过营养物质交换和脂肪源性激素和细胞因子的分泌(统称为脂肪因子)密切参与能量代谢的系统调节。
Hagberg CE, et al., Nat Rev Mol Cell Biol. 2023
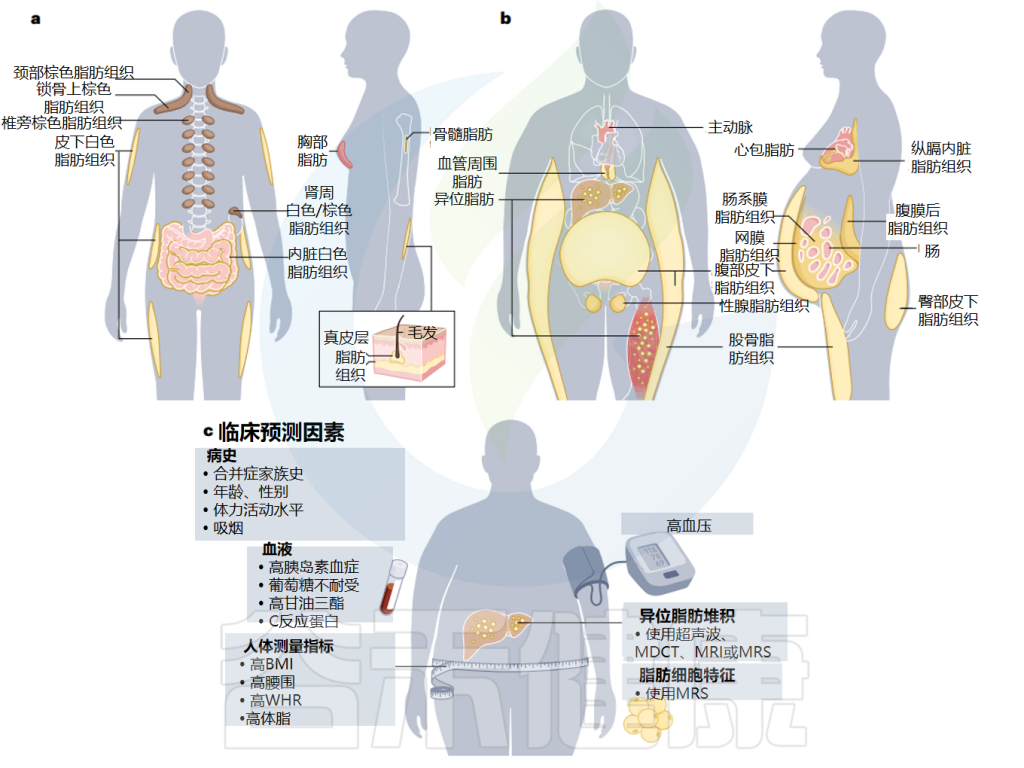
人体脂肪组织大致可分为:
BAT 主要在瘦人的颈部、锁骨上、椎旁和肾周区域。此外,瘦人还含有乳房(粉红色)脂肪组织、骨髓脂肪组织和真皮白色脂肪组织(WAT),后者在解剖学上与 SAT 是分开的。
在肥胖个体中,脂质开始异位累积在肝脏和肌肉等器官中,并且在更大程度上累积在VAT库中,包括网膜、纵隔、腹膜后、网膜和肠系膜库。脂肪也开始在血管周围积聚为血管周围脂肪组织 (PVAT) 和心脏周围的心包位置。
临床上可以根据病史、血液检查和人体测量指标以及异位脂肪堆积和不良脂肪细胞特征的成像来预测与肥胖相关的病理。
BMI,身体质量指数;DXA,双能X射线吸收测定法;MDCT,多探测器计算机断层扫描;MRI、磁共振成像;MRS、磁共振波谱;WHR,腰臀比。
脂肪组织的复杂性与功能多样性
脂肪组织远非均匀的能量储存室。相反,它体现了一个由不同细胞类型组成的动态生态系统,这些细胞类型的相互作用决定了其生理和病理作用。这些细胞群(包括脂肪细胞、巨噬细胞、T 细胞、成纤维细胞、内皮细胞、脂肪干细胞和祖细胞、中性粒细胞和 B 细胞)之间的相互作用形成一个高度整合的网络,协调脂肪组织功能和体内平衡。
每个脂肪库都显示出其独特的功能模式、细胞组成和疾病倾向,以及脂肪细胞类型的变化。
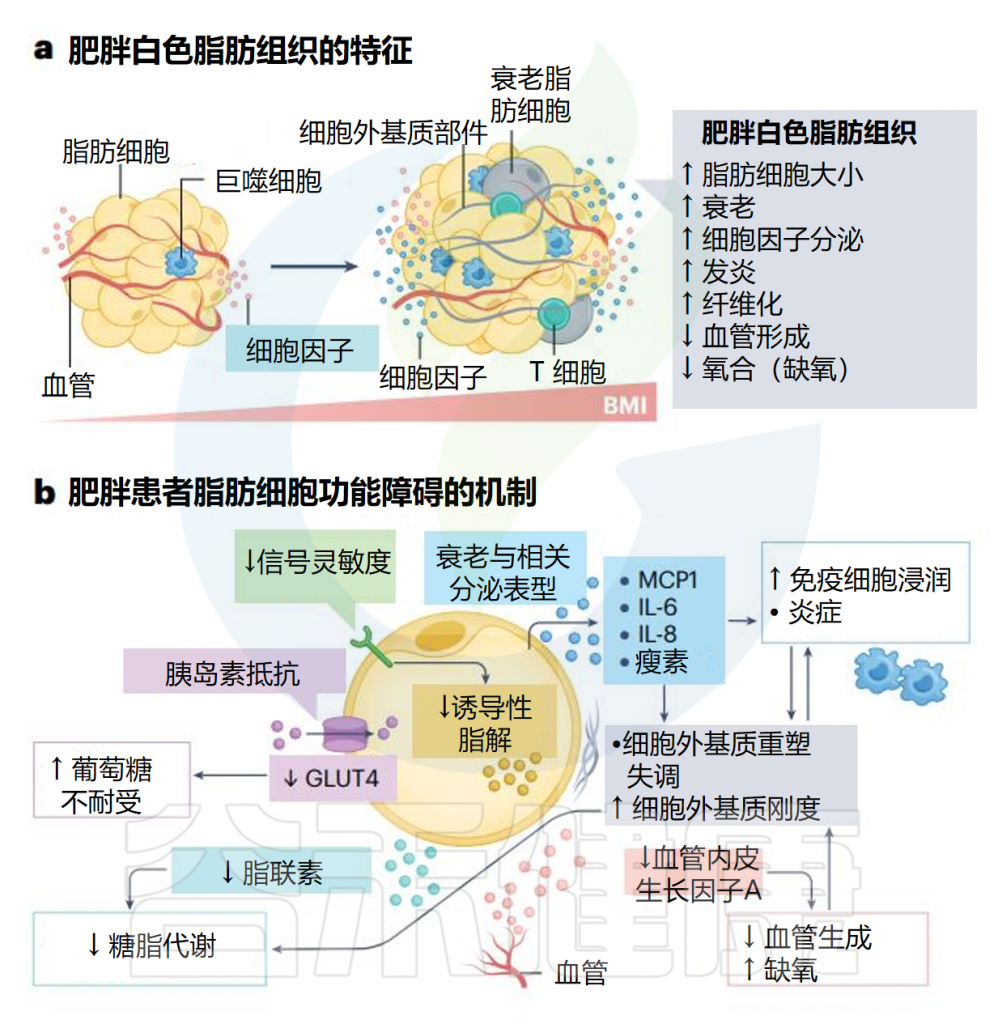
肥胖白色脂肪组织的特征
Hagberg CE, et al., Nat Rev Mol Cell Biol. 2023
例如,人类皮下脂肪组织(SAT)主要由白色单房(含有单个脂肪滴)脂肪细胞以及基质血管细胞组成,而血管周围脂肪垫通常包括多房(含有多个较小的脂肪滴)生热米色/brite脂肪细胞和乳腺脂肪组织含有粉红色脂肪细胞,有利于哺乳。
尽管这些特殊的脂肪细胞亚型对其各自的组织功能非常重要,但成人中的大多数人类脂肪细胞驻留在 WAT 中并发挥能量储存的作用。
脂肪细胞功能与代谢疾病
重要的是,这些也是与人类肥胖引起的病理学关系最密切的脂肪细胞。由于人类和啮齿动物脂肪库之间的解剖学、生理学和病理学特征存在巨大差异,当前的本文将主要关注人体研究的证据,旨在阐明哪些脂肪细胞功能已得到充分证实,以及哪些方面需要更多研究。
全基因组关联研究和转录分析的结果相结合,证实了脂肪细胞和 WAT 分布对于肥胖期间维持代谢健康的关键作用,并强调脂肪细胞功能障碍的发展是导致代谢疾病的第一步。这包括脂肪组织在胰岛素抵抗和 2 型糖尿病发展中的既定作用,这在上面进行了简要讨论,我们建议读者阅读一些近期的优秀评论,以进行更深入的分析。
Hagberg CE, et al., Nat Rev Mol Cell Biol. 2023
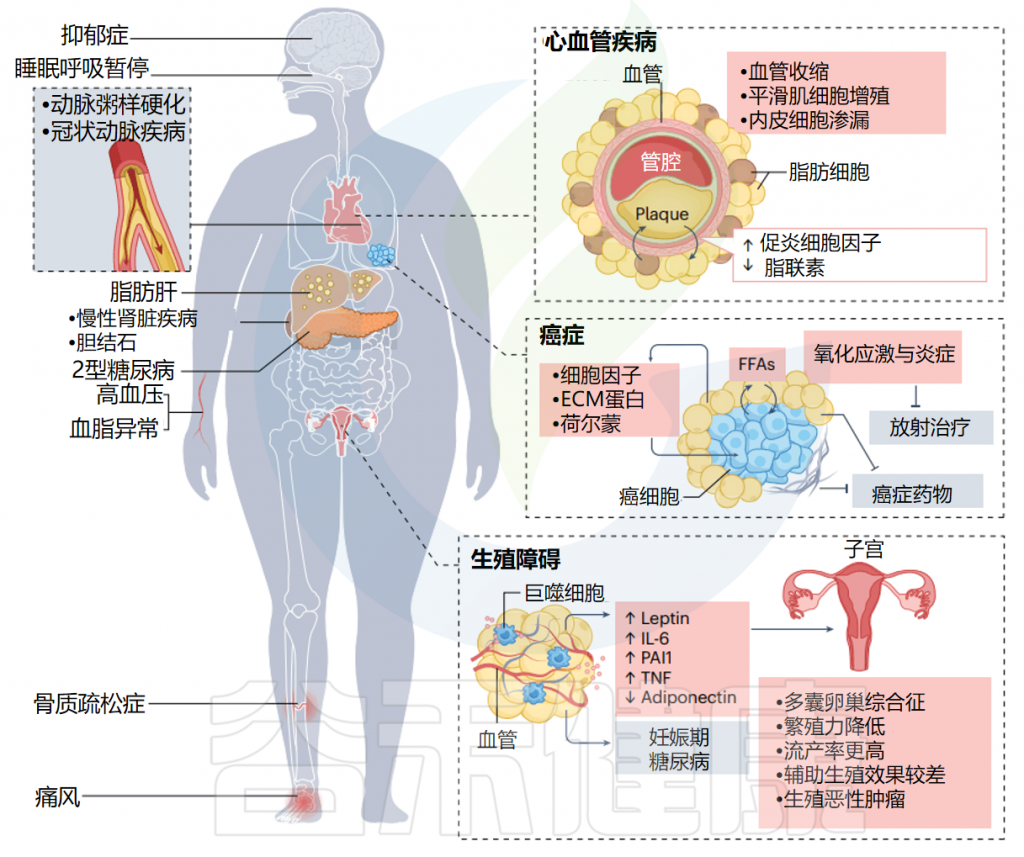
体重增加和肥胖与罹患各种慢性、身体和精神疾病的风险增加有关,其中描述了其中一些疾病。
肥胖和脂肪细胞功能障碍对心血管疾病、癌症和生殖的影响。
心血管:血管周围脂肪细胞功能障碍改变脂肪因子和促炎细胞因子的分泌,从而促进血管收缩、平滑肌细胞增殖和内皮细胞渗漏,加剧动脉粥样硬化中发现的许多病理变化,从而增加发生症状性心血管疾病的风险疾病。
癌症:癌细胞与癌症相关脂肪细胞合作,促进邻近脂肪细胞释放游离脂肪酸 (FFA),促进癌细胞增殖和迁移。此外,脂肪细胞通过释放细胞因子、细胞外基质(ECM)蛋白和激素来促进癌症生长。癌症相关脂肪组织也与治疗抵抗有关。脂肪细胞以及相关的纤维 ECM 会阻碍癌症药物的输送。肥胖者的脂肪组织还具有慢性低度炎症和氧化应激增加的特征。
生殖:功能失调的白色脂肪组织改变脂肪因子分泌可直接损害生殖器官功能,并导致多囊卵巢综合征(PCOS)和生育能力下降。肥胖还会增加患妊娠糖尿病的风险。
IL-6、白介素-6;PAI1,纤溶酶原激活剂抑制剂1;TNF,肿瘤坏死因子。
长期以来,脂肪组织只是以脂肪形式被动储存多余能量的场所。然而,研究表明,它是一个活跃、动态的内分泌器官,能分泌激素,在调节体内新陈代谢和其他生理过程中发挥着至关重要的作用。
人体内的脂肪组织可以根据其位置(皮下和内脏)或根据其形态(WAT或BAT)来划分,每个脂肪库都有其独特的生理和代谢特征。
脂肪因子有什么用?
脂肪因子可以局部作用(自分泌、旁分泌)或分泌到血流中,对远处的器官和组织发挥作用(内分泌)。
脂肪因子在调节体内各种生理过程中发挥着至关重要的作用,包括能量代谢、胰岛素敏感性、食欲调节、脂质代谢、生殖以及免疫和心血管功能。
在肥胖和代谢紊乱中经常观察到的脂肪因子失调会导致多种慢性疾病的发生,包括胰岛素抵抗、炎症相关疾病、心血管疾病和癌症。
脂肪因子在不同的脂肪室中差异表达
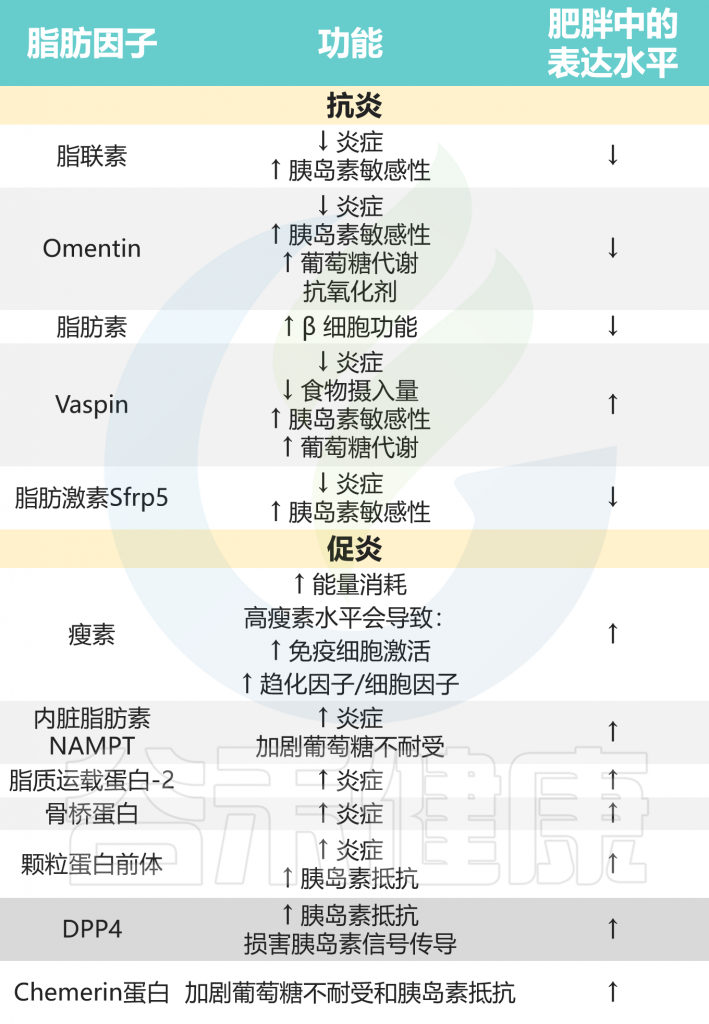
例如,与皮下脂肪组织(SAT)相比,内脏脂肪组织(VAT)中的vistatin、网膜素(omentin)、chemerin、BMP2、BMP3和RBP4更高,SAT中的脂联素、瘦素、抵抗素、脂素(adipsin)和颗粒蛋白前体(progranulin)更高。
多种细胞分泌600+ 脂肪因子
脂肪因子可由成熟脂肪细胞以及基质血管细胞(包括脂肪细胞前体细胞、内皮细胞、巨噬细胞、泡沫细胞、中性粒细胞、淋巴细胞、成纤维细胞等)分泌。已鉴定出超过 600 种潜在的分泌蛋白从脂肪组织中分泌。
脂肪细胞表达的脂肪因子的选择、它们的关键生物学作用以及表达水平随肥胖的变化如表所示。为了更深入地回顾脂肪因子(包括非脂肪细胞表达的脂肪因子)及其在健康和病理学中的作用。
Hagberg CE, et al., Nat Rev Mol Cell Biol. 2023
皮下脂肪扩张限制,可能导致异位脂肪沉积,与肥胖病变相关
有人提出,当皮下脂肪组织(SAT)扩张受损时,特别是当增生受到限制时,会导致肝脏和骨骼肌中异位脂肪沉积,从而导致肥胖相关疾病的发病机制。
持续的代谢改变可能会导致脂肪组织从健康变为功能失调,从而产生系统性后果。
人体皮下脂肪的增加,对新陈代谢具有中性或有益的影响
人们越来越认识到皮下脂肪可能对新陈代谢具有保护作用。与此相一致的是,人体试验表明,皮下 WAT 的大容量吸脂术提供的代谢优势极小甚至没有。
来自小鼠模型的证据进一步表明,将皮下 WAT 移植到受体小鼠的内脏腔中会导致体重、总脂肪量、葡萄糖和胰岛素水平下降,并提高胰岛素敏感性,而移植的内脏脂肪则没有效果。这些数据表明皮下脂肪本质上不同于内脏脂肪。
不同类型的脂肪组织和脂肪细胞
Cani PD, et al., Nat Rev Gastroenterol Hepatol. 2023
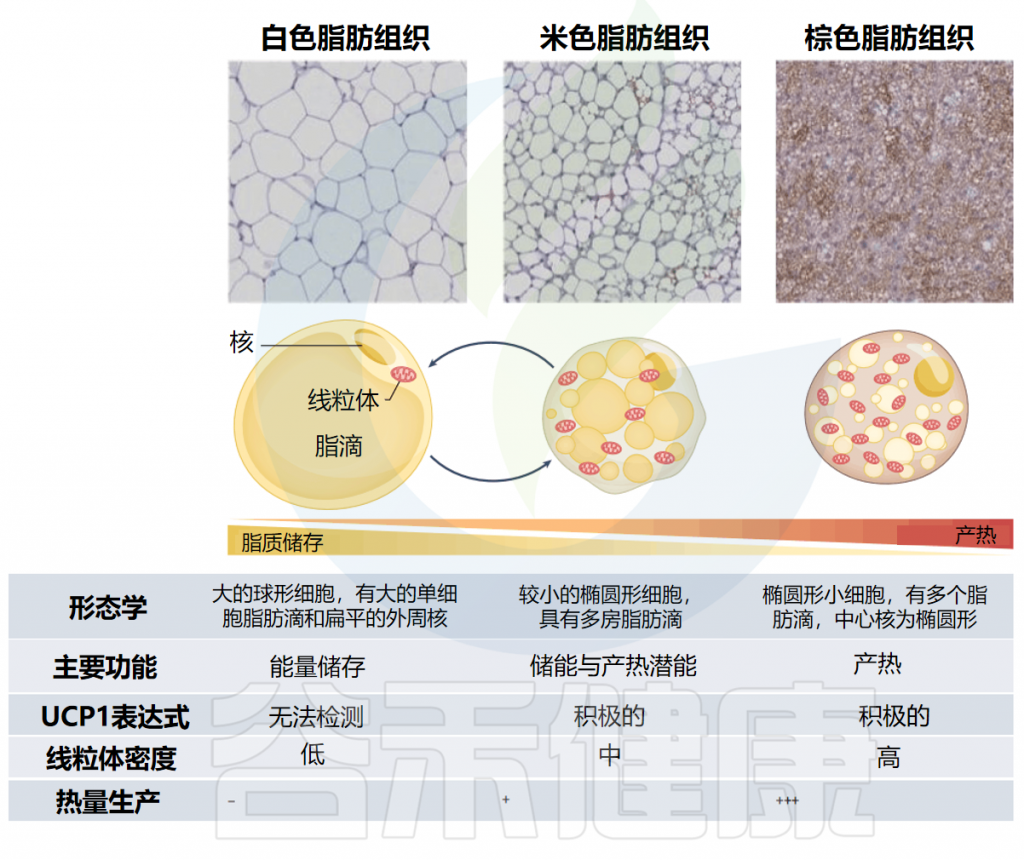
白色脂肪组织包含单房白色脂肪细胞,其特征在于单个大脂滴和少量线粒体。
棕色脂肪组织由具有小多房脂滴和高线粒体密度的棕色脂肪细胞组成。
白色脂肪细胞在特定刺激下(例如寒冷暴露)可以呈现棕色样特征,这一过程称为白色脂肪组织米色化。
皮下脂肪组织是体内最丰富的脂肪组织类型,是身体里存放多余能量的地方,以甘油三酯的形式。
白色脂肪组织WAT 由脂肪细胞组成,脂肪细胞是一种特殊细胞,可以根据身体的能量需求储存和释放脂质。除脂肪细胞外,WAT 还含有基质细胞、免疫细胞和细胞外基质成分。
这种白色脂肪组织主要位于两个地方
皮下的脂肪组织比较活跃,而包围内脏的脂肪组织跟身体的一些代谢问题,比如胰岛素抵抗有更直接的联系。
人类和啮齿动物不同类型的脂肪组织
Cani PD, et al., Nat Rev Gastroenterol Hepatol. 2023
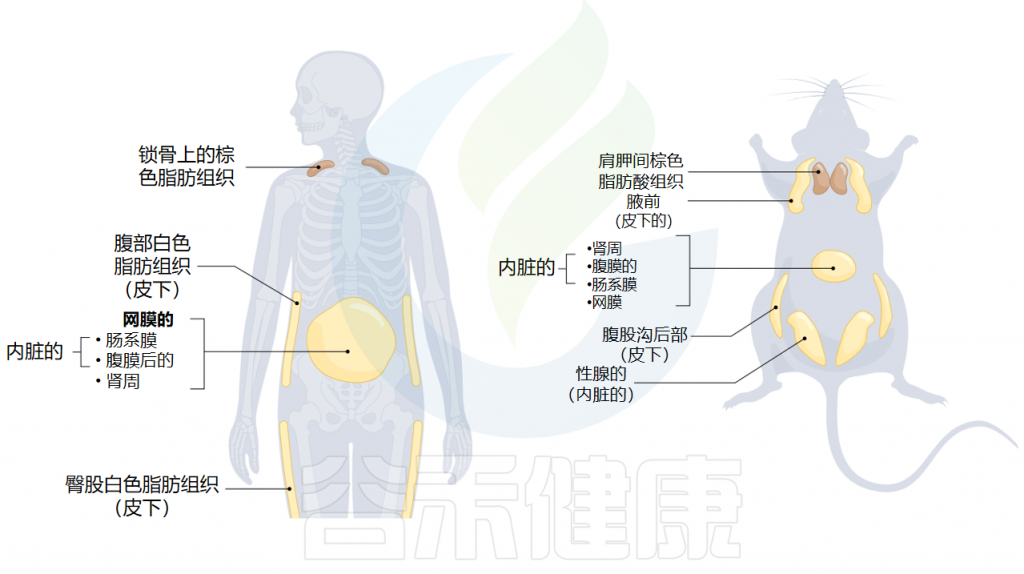
与人类一样,小鼠的脂肪组织由多个储存库组成。皮下白色脂肪组织 (WAT) 遍布全身皮肤下,而内脏 WAT 则包裹着腹部的器官。
然而,人类有两个主要的皮下脂肪库位于腹部和臀股区域,而小鼠的两个主要皮下脂肪垫位于前面和后面。在成年人中,大多数产热米色脂肪组织 (BAT) 库位于颈部的锁骨上区域。相比之下,肩胛间库是小鼠中最主要的 BAT。
值得注意的是,与成年人相比,BAT 在成年小鼠中更为明显和可见。性腺 WAT 库位于卵巢和睾丸附近,在研究中经常用作内脏 WAT 的代表。
在这些脂肪组织类别(VAT 和皮下 WAT)中,有多种储存亚型。内脏脂肪组织VAT包括位于胃肠道的心外膜脂肪组织、肾周脂肪组织、腹膜后脂肪组织和肠系膜脂肪组织。
这些库具有不同的解剖位置、细胞特征、代谢功能和健康影响
例如,肾脏周围的脂肪组织主要充当缓冲垫和隔热体。它还通过分泌脂肪因子和促炎细胞因子影响肾功能和血压调节。
另一方面,肠系膜脂肪组织在肠道免疫、屏障功能和营养吸收方面发挥作用。它还通过与肠道神经系统和肠道微生物群相互作用来调节肠道蠕动、分泌和激素释放。
人体中的 WAT 库及其与代谢病理学的关系
皮下脂肪组织(SAT)是储存多余脂肪的首选部位,这一过程有助于保护个体免受代谢疾病的影响,在肥胖症中也是如此。
SAT扩张保护代谢,超量则引发异位脂质沉积与疾病
代谢健康的一个主要决定因素是 SAT 安全扩展以响应能量需求和储存多余脂肪的能力。SAT 减少,如发生在脂肪营养不良综合征(全身或部分缺乏脂肪组织)中,由于缓冲过量脂质的能力下降,导致心脏代谢风险增加。
相反,当肥胖期间超过 SAT 储存容量时,游离脂肪酸 (FFA) 就会在 VAT 和异位位点积聚。
异位脂质沉积——代谢疾病的独立危险因素
异位部位包括组织驻留脂肪细胞(例如,心外膜和胰腺脂肪组织)、循环和非脂肪细胞(例如,骨骼肌和肝细胞中的脂质积累)。这些部位的脂质积累会引发脂毒性,导致葡萄糖代谢异常、全身胰岛素抵抗和炎症。因此,异位脂质沉积(VAT 扩张是其标志)是肥胖相关心血管和代谢疾病的独立危险因素。
WAT 库在储存和释放脂肪酸以及产生脂肪因子的能力方面彼此不同。此外,它们的细胞特征也因区域分布而异,包括细胞组成、神经支配、代谢、血管化、细胞外基质(ECM)组成和分泌因子的库差异。
身体脂肪的位置和数量,在确定疾病风险中发挥着重要作用
上半身的脂肪堆积(即 VAT,但在某种程度上,腹部 SAT)会增加患糖尿病、高血压、动脉粥样硬化、血脂异常和癌症的风险,而外周或下半身脂肪(臀部皮下和股骨)可能会代谢保护。
这些差异是如何产生的?
储存库之间的差异可能是由于微环境造成的,例如独特的神经支配和血管方面(例如,内脏脂肪的静脉引流排空到门静脉循环中,并使肝脏沐浴在脂肪代谢和脂肪因子的副产物中),和/或由于细胞内在差异。
储存差异也可能是由于前脂肪细胞表型的不同造成的,因为WAT可以通过前脂肪细胞分化成新的脂肪细胞(增生)或通过预先存在的脂肪细胞增大(肥大)来扩张。与此相一致的是,前脂肪细胞的基因特征和分化潜力已被证明在不同的脂肪库之间存在差异,即使在相同条件下分离和长期培养后,这种情况仍然保持不变,表明脂肪细胞特征的强表观遗传调节。
不同仓库之间 WAT 的相对分布由多种因素决定,包括性别、遗传、年龄、疾病状态、食物摄入量以及对药物和激素的反应。
性别:女性更容易肥胖?
女性的肥胖率通常高于男性,并且在外围(雌性脂肪分布)储存脂肪的效率比在中央(机器人脂肪分布)储存脂肪的效率更高。男性往往有更多的肝内脂肪积累,这与男性比女性更高的胰岛素抵抗有关。
然而,这种情况在女性绝经后发生了变化,脂肪储存变得更加集中,代谢风险变得与男性相似。性激素对脂肪生成的影响不同,睾酮会损害脂肪生成,雌激素会刺激前脂肪细胞,孕激素会刺激分化,这也许与许多女性孕育生产后更容易肥胖有关系。
遗传和环境因素也会影响脂肪分布
不同种族之间的内脏脂肪分布存在差异,南亚人比欧洲人后裔有更多的中心性肥胖,白人比非裔美国人和西班牙人有更多的内脏脂肪,我国北方人群比南方有更多的皮下脂肪。
年龄与腹部脂肪的优先增加以及下半身 SAT 的减少有关
随着年龄的增长,心脏、肝脏和骨骼肌等异位部位的脂肪沉积会增加,从而增加胰岛素抵抗和心血管疾病的风险。
总而言之,尽管仍然很难控制储存间脂肪的相对分布,但很明显,VAT 中甘油三脂储存量的增加是异位脂质沉积的替代标志,因此与代谢疾病密切相关,而 SAT 积累是中性的或者甚至可以对全身健康和新陈代谢产生一些有益的影响。
功能失调的 WAT 的特征
WAT 是一个高度动态的组织。在肥胖期间,WAT 的几个形态特征发生显着改变,包括脂肪细胞大小、组织炎症、血管化和细胞外基质组成。这些形态学变化与病理学密切相关,是 WAT 功能障碍的重要组织水平标志物。
★ 脂肪细胞大小和数量
在体重增加期间,脂肪组织需要储存更多的能量,这通常表现为甘油三酯的形式。脂肪细胞可以通过两种方式来适应这种增加的能量储存需求:
这两种机制都是人体调节能量储备和脂肪组织大小的方式。
脂肪细胞——先肥大,后增生?
在某些情况下,脂肪细胞可能首先通过肥大来适应增加的脂肪存储需求,但当它们达到一定的容量限制时,脂肪组织会通过增生来进一步扩张。这个过程是复杂的,并且受到多种因素的调节,包括遗传、饮食、生活方式和激素等。
早期长胖时,脂肪细胞大小随 BMI 线性增加
研究表明,人类早期体重增加主要是通过脂肪细胞大小的增长来实现的,而病态(极度)肥胖则进一步与增生性组织扩张相关。
一项对超过 89 项比较人类脂肪细胞大小的研究进行的荟萃分析表明,脂肪细胞大小随 BMI 线性增加。
脂肪细胞大小的增加——代谢功能障碍最一致的标志之一
脂肪细胞肥大与代谢和心血管疾病密切相关,肥大而不是肥胖本身是 2 型糖尿病的强有力预测因子。这种对病理学的贡献在内脏脂肪中尤其明显。
在严重肥胖的女性中,内脏脂肪组织(VAT)肥大与胰岛素抵抗和高血压相关,而皮下脂肪组织 (SAT)细胞大小仅与高血压相关。
脂肪细胞大小与代谢疾病之间的关系
其他研究证实了内脏脂肪细胞大小与代谢功能障碍之间的关系,包括胰岛素抵抗、糖化血红蛋白和血脂异常。
增加小脂肪细胞数量(通过促进脂肪生成和增生)的治疗可显著改善 2 型糖尿病患者的代谢功能。
大脂肪细胞会分泌更多炎症因子,包括IL-6、IL-8、MCP1、瘦素,这与多种炎症相关疾病的发生有关,比如糖尿病和心血管疾病。
此外,大脂肪细胞在胰岛素刺激下的葡萄糖摄取能力也受到损害。这种损害包括GLUT4到细胞膜的运输缺陷。
注:GLUT4是胰岛素依赖型葡萄糖转运蛋白,负责将血液中的葡萄糖转运进细胞,供细胞使用。在大脂肪细胞中,GLUT4功能受损会导致葡萄糖摄取减少,这是糖尿病发病机制的一部分。
★ 慢性低度炎症
肥胖的特点是脂肪组织中存在慢性低度炎症。脂肪细胞本身可以分泌促炎分子,这种分子在患有肥大性 WAT 的肥胖个体中会增加,导致免疫细胞的募集和激活,从而进一步放大炎症。这种慢性炎症会导致胰岛素抵抗、心血管疾病和其他合并症。
例如,在啮齿类动物中,肿瘤坏死因子 (TNF) 的分泌可以直接降低脂肪细胞的胰岛素敏感性。
为什么在肥胖小鼠中“王冠状结构”较为常见,而在人类中不太常见?
“王冠状结构”(crown-like structures),是由巨噬细胞和其他免疫细胞形成的环状聚集体,它们环绕在濒临死亡的脂肪细胞周围,试图吞噬这些细胞的脂质,以防止这些脂质渗漏到血液循环中去。
肥胖相关胰岛素抵抗与脂肪组织炎症无关?有关?
新出现的数据还表明,肥胖患者的胰岛素抵抗与脂肪组织炎症无关。这可能强调了通过针对 WAT 炎症来治疗代谢疾病的临床策略的失败,这在一定程度上削弱了脂肪组织炎症作为引发人类肥胖诱发代谢疾病的致病因素的观点。
然而,最近的研究表明,针对某些炎症介质如MCP1的信号传导途径在治疗糖尿病患者中显示出了一些积极的效果。这说明完全排除炎症作为改善白色脂肪组织功能障碍的治疗目标可能还为时过早。
同时也应该认识到,WAT炎症在一定程度上具有生理上的组织调节作用。虽然这一点在小鼠身上的证据更为充分,但在人类中也有例证,比如健康的网膜和肠系膜脂肪组织内的驻留巨噬细胞,很可能有助于肠道的免疫防御。
总结来说,尽管在肥胖和代谢疾病中脂肪组织炎症的角色可能没有之前想象的那么直接或者重要,但炎症和免疫反应在这一过程中仍然扮演着一定的角色,并且可能是未来治疗策略的一个潜在目标。同时,脂肪组织中的炎症反应也具有生理上的正面作用,这一点在治疗策略的设计中需要考虑。
★ 血管生成和血管化
在瘦状态下,人体脂肪组织血管化良好,每个脂肪细胞都与至少一个毛细血管微血管相邻。脂肪组织的扩张需要同时从现有血管形成新血管(血管生成),以便为扩张的组织提供营养和氧气。
早期体重增加是通过增加血管生成生长因子的分泌和血管萌芽来进行的。然而,随着固有脂肪细胞增大,微血管之间的距离增大,组织的血管密度逐渐减小。
此外,增大的脂肪细胞会减少促血管生成因子,例如血管内皮生长因子A(VEGFA)的分泌,进一步减少氧扩散并导致肥胖期间组织的相对氧压降低。这导致肥胖 WAT (白色脂肪组织)血管生成潜力降低、毛细血管密度降低(毛细血管稀疏)甚至血管退化。
此外,WAT 氧合减少会激活缺氧诱导因子 1A (HIF1A) 和下游缺氧反应通路(例如 NF-κB 通路),并促进促炎因子和纤维化胶原蛋白的分泌。因此,脂肪组织炎症可以被视为组织低氧环境的症状表现,这可能解释了为什么仅针对促炎细胞因子信号传导不足以改善整个组织功能和代谢健康。除了增加炎症外,组织缺氧的增加还会激活肥胖者脂肪组织的促纤维化硬化。
★ 脂肪细胞外基质(ECM)改变
所有脂肪细胞都被一个丰富的三维细胞外基质(ECM)网络所包围,这个网络为脂肪细胞提供了机械支持,帮助保持脂肪组织的结构,并且在细胞信号传递中起着重要作用。
细胞外基质的作用与结构
在人类的脂肪组织中,细胞外基质网络主要由多种类型的胶原蛋白构成,尤其是COLI-VII,此外还有层粘连蛋白、纤连蛋白、透明质酸、弹性蛋白和糖胺聚糖等成分,这些都是由脂肪细胞和组织基质细胞所产生的。
在健康的脂肪组织中,细胞外基质会经历一个连续的重塑过程,这个过程中合成和降解细胞外基质的成分,以便适应脂肪量的变化、细胞信号的传递以及组织血管化的需要。
肥胖对脂肪组织重塑的影响
然而,在肥胖症状态下,细胞外基质的这种重塑能力受到损害,导致某些细胞周围的细胞外基质胶原蛋白过度积累,最终可能导致脂肪组织的纤维化。其中包括胶原蛋白6(COL6),在小鼠研究中可以限制脂肪细胞扩张,这种限制作用可能直接导致在体重增加期间脂肪组织的功能障碍。
具有高水平脂肪 ECM 的肥胖受试者同样被证明在减肥手术后体重减轻减少。除了 ECM 重塑减少之外,肥胖还与 WAT 中 ECM 成分之间较高水平的交联有关,这会增加组织硬度。较高的 WAT 硬度与胰岛素抵抗、葡萄糖代谢受损和炎症增加有关,可能是因为它阻止了必要的组织重塑。
肥胖相关的细胞外基质异常及其后果
值得注意的是,ECM 交联程度和组织硬度可能比 ECM 积累水平更能决定 WAT 功能障碍。好几项研究发现发现代谢不健康的肥胖受试者与瘦受试者相比,脂肪组织 ECM 沉积的总体水平降低,并且某些 ECM 成分(如 COL1 和纤连蛋白)的表达降低,而组织僵硬和相关转录本肥胖人群中增加。
这在一定程度上可以通过分泌基质金属肽酶 (MMP) 和其他促进肥胖症 ECM 降解的酶的免疫细胞来解释,促进免疫细胞侵入 WAT,同时通过降解限制性 ECM 促进脂肪细胞扩张。这一假设仍有待彻底检验,但可以解释为什么 WAT 形态学的许多病理变化(肥大、炎症、ECM 重塑)经常同时发生。这些病理性 ECM 变化的主要上游引发因素和驱动因素被认为是脂肪组织氧合作用的减少。缺氧还直接加剧炎症,进一步加速 ECM 变化和 WAT 纤维化的发展。
总之,脂肪组织中细胞外基质变化会导致脂肪细胞功能失调、胰岛素敏感性受损、慢性炎症和其他与肥胖相关合并症相关的代谢异常。
棕色脂肪组织(Brown Adipose Tissue, BAT)含量低于白色脂肪组织,主要位于身体的锁骨上和肩胛间区域,并且其分布在个体之间差异很大。它由多房脂肪细胞组成,其中含有大量具有中央核和线粒体的细胞质脂滴,赋予它们特有的棕色。
注:多房脂肪细胞(multilocular adipocytes)是指那些含有多个脂质滴的脂肪细胞,通常与棕色脂肪组织中的细胞相关。这些细胞与单房脂肪细胞(unilocular adipocytes)不同,后者是指含有单一大脂质滴的白色脂肪组织(WAT)中的细胞。
这种特殊类型的脂肪组织负责通过称为非颤抖产热的过程燃烧储存的脂质来产生热量。这一过程是通过解偶联蛋白 1 (UCP1) 的高表达来实现的,UCP1是一种线粒体内膜蛋白,负责呼吸和产热活动的解偶联。BAT 的代谢活性比 WAT 更高,并且已被证明在调节能量稳态和葡萄糖代谢方面具有作用。
此外,还在小鼠的 WAT 库和肌束之间发现了可诱导的非表达 MYF5 的棕色脂肪细胞祖细胞。
2023 年,两篇补充论文证明,来自不同人类脂肪库(包括 BAT 和 WAT)的脂肪祖细胞具有相似的转录组,表明有一个共同的祖细胞。这些祖细胞分化为两种主要细胞命运之一:脂肪形成细胞或多能细胞,称为结构性WNT调节脂肪组织驻留(SWAT)细胞,提供了终生维持的祖细胞池。研究人员认为,这两种细胞命运(分化的脂肪细胞和未分化的多能祖细胞)之间的微妙平衡可能是脂肪组织组成和功能的决定因素。
米色脂肪组织(有时称为浅色脂肪组织)是一种介于 WAT 和 BAT 之间的脂肪组织。米色脂肪组织存在于一些 WAT 库中,具有 BAT 的形态和功能特征,例如燃烧储存的脂质和产生热量的能力。
脂肪组织内可以诱导生热作用来调节能量稳态并对抗肥胖的发展,这引起了人们对鉴定所谓的褐变剂(即可以增加 UCP1 数量或活性的条件或试剂)的高度兴趣。
尽管动物(小鼠和大鼠)研究取得了有希望的结果,表明米色脂肪细胞可以响应各种刺激(包括寒冷暴露、运动和某些药物制剂)而被诱导,但其病理生理学相关性仍不清楚,因为与米色褐变相关的生热能力与经典 BAT 相比,它可能仅具有次要的生理重要性。
虽然上面列出的 WAT 功能障碍的标志已得到充分证实,并且易于在人类 WAT 活检中测量,但与肥胖相关的功能变化仍然不太清楚。
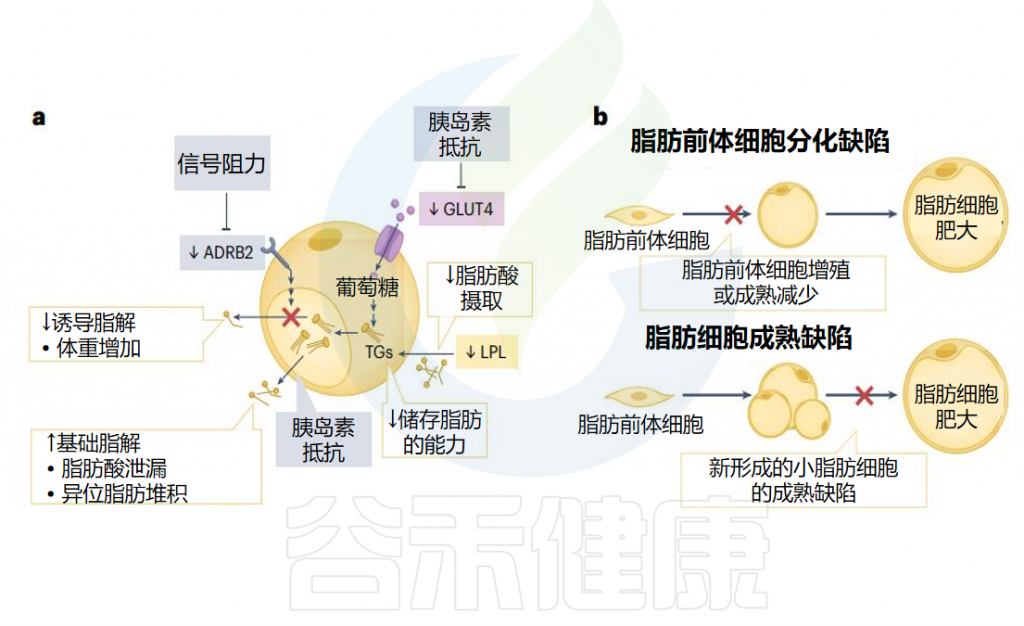
从功能上讲,肥大脂肪细胞的早期变化之一是对生理胰岛素信号产生抵抗,同时对许多其他外源信号的反应性降低,如肾上腺素能刺激和有益代谢调节因子成纤维细胞生长因子21(FGF21)的信号传导。这对脂肪细胞功能具有广泛的影响,最值得注意的是脂肪细胞通过脂解释放脂肪酸的失调。
肥胖→胰岛素不能正常限制脂肪分解→脂质渗漏
在健康的餐后状态下,胰岛素有效地限制基础脂肪分解和激素诱导的脂肪分解。两餐之间,儿茶酚胺会诱导脂肪分解,以便为肌肉和其他器官提供营养。
肥胖期间脂肪细胞胰岛素抵抗的发生降低了胰岛素限制食物摄入后脂肪细胞脂解的能力。这种脂肪分解失调导致脂肪酸从肥胖脂肪组织持续低级渗漏到循环系统中,并在肝脏中早期积累。
随着脂质渗漏的继续,从脂肪组织释放的脂肪酸也开始在其他器官中积累,例如骨骼肌、胰腺β细胞和肾足细胞,以及作为氧化脂蛋白的一部分在较大血管的壁中积累。
肥胖矛盾:脂肪释放减少与体重增加
矛盾的是,肥胖症中脂肪细胞的信号敏感性降低也使它们对相反的信号不敏感,即禁食期间通过肾上腺素刺激诱导脂肪分解。这种信号敏感性的降低至少部分是由于肥胖相关的脂肪细胞表面肾上腺素能受体的下调所致,导致激素诱导的脂肪分解水平降低,尽管基础脂肪分解增加。
Hagberg CE, et al., Nat Rev Mol Cell Biol. 2023
这两种相反的变化的相对重要性,一种是由于胰岛素信号传导减少,另一种是由于肾上腺素信号传导减少,在人类中很难确定,但最近的研究提供了一些见解:纵向研究显示,肾上腺素刺激的脂肪分解水平降低,与储存脂质更长时间的倾向增加有关,可能导致体重增加和糖耐量受损的发展。
重要的是,在体重增加的女性中,激素驱动的脂肪分解水平的降低与基础代谢健康状况不佳的关系比基础(胰岛素控制的)脂肪分解水平的增加更为密切。几项测量脂肪酸通量的研究还指出,每公斤脂肪释放的脂肪酸速率随着体重的增加而下降,再次表明肥胖症中脂肪细胞的总脂肪分解能力受到损害。
这可以解释为什么尽管脂肪量大幅增加,但肥胖受试者的血浆 FFA 水平与瘦人相比仅略有增加。此外,一项荟萃分析发现脂肪酸水平与胰岛素抵抗测量之间没有相关性,这对胰岛素抵抗导致肥胖症中脂肪组织脂解的教条提出了质疑。这些研究表明,肾上腺素刺激的脂肪分解减少是肥胖人类脂肪组织的一个主要表型特征,这可能解释了肥胖期间脂肪组织持续扩张的矛盾(表明脂肪酸释放减少),尽管基础脂肪酸释放水平较高。
肥胖者的脂肪组织在储存脂肪方面存在问题
除了肥胖者脂肪组织中脂肪酸释放的变化之外,WAT 的储存能力也受到循环中脂质摄取率降低的负面影响。使用稳定同位素或测量内脏(腹部)脂肪组织清除率的研究表明,肥胖者 SAT 摄取的脂肪酸较低。
脂蛋白脂肪酶的水平下降,可能导致肥胖和代谢综合征
需要更全面地了解肥胖症中介导脂质储存缺陷的机制,但一种已确定的分子机制涉及脂解酶脂蛋白脂肪酶(LPL)。LPL 是主要的脂肪分解酶,参与从循环中富含 TG 的脂蛋白(例如乳糜微粒和极低密度脂蛋白VLDL)中利用脂肪酸。
患有肥胖和代谢综合征的女性,她们体内的脂蛋白脂肪酶(LPL)水平通常会降低。LPL是一种重要的酶,它在脂质代谢中起着关键作用,可以帮助分解血液中的三酸甘油脂,从而使脂肪酸能够被肌肉和脂肪组织吸收并用作能量。较高的LPL水平通常被认为具有保护作用,因为它有助于维持脂质代谢的正常运作,减少脂肪积累,从而降低患上代谢疾病的风险。
不同人群和个体在脂肪组织的脂质代谢速度上存在显著差异
通过测量稳定同位素氘(一种氢的重同位素)的掺入情况来研究脂肪组织中的脂质周转,在人体内发现了脂质代谢的种族差异和储存模式。具体来说,他们发现与胰岛素敏感的人相比,胰岛素抵抗者体内的甘油三酯(TG)合成速度明显降低。
研究发现,相比瘦人,肥胖者的皮下脂肪组织(SAT)中的TG去除率降低,这反映了脂肪分解和随后的脂肪酸氧化过程的减缓;同时,他们的脂质储存率增加,即脂肪组织每年吸收的脂质量更多。
脂肪细胞中脂质周转的速率与代谢疾病的风险密切相关
在体外实验中,分离出的脂肪细胞在受到刺激时脂肪分解的情况与体内通过放射性碳测年技术测量的TG去除率呈现正相关。这进一步证实了脂肪分解通过调节TG去除率来决定脂肪细胞中脂质周转的速度。因此,高脂质储存和低TG去除率会促进脂肪组织的积累,进而导致肥胖。相反,如果一个人的TG去除和储存率都低(如在家族性混合型高脂血症患者中观察到的情况),这会导致脂肪细胞储存和释放脂肪酸的能力降低。
降低的TG周转率可能导致肝脏中脂肪酸异常积累,引起血脂症
脂肪组织中 TG 周转率的降低可能会促进脂肪酸在肝脏中的异位沉积,从而导致血脂异常。因此,脂肪细胞脂质周转已成为预防和治疗代谢疾病的新目标。
这些结果共同描绘了肥胖脂肪细胞失去有效摄取饮食来源脂肪酸的能力,以及在两餐之间从脂肪组织中保留和释放脂肪酸的能力,导致在进食期间将脂肪酸作为甘油三酯储存的能力总体上存在严重缺陷。
应该指出的是,除了脂质储存缺陷之外,肥胖脂肪细胞还表现出细胞内能量代谢和底物利用的普遍功能障碍。例如,研究表明,代谢不健康个体的脂肪细胞表现出柠檬酸循环代谢物的消耗,以及组织氨基酸水平和氨基酸分解代谢酶表达的显着改变。
脂质信号传导是指一个复杂的生化过程,其中脂质(例如脂肪酸)在细胞通讯和各种生理和病理过程的调节中发挥着关键作用。特别重要的是肥胖对脂质信号通路的影响,这可能为脂肪肝和高脂血症等有害疾病的出现铺平道路。
胰岛素抵抗引发的脂肪分解失调及对健康的影响
如上所述,脂质信号传导的关键参与者之一是胰岛素。胰岛素抵抗会损害脂肪细胞响应胰岛素而有效调节脂肪分解的能力。因此,脂肪细胞释放的 FFA 水平升高,涌入血流,导致脂毒性现象。
过剩脂肪如何导致肝脏疾病和血脂异常
过量的脂肪酸会进入肝脏,在那里重新组装成甘油三酯。这种流入压倒了肝脏处理脂肪的能力,导致脂质在肝细胞内积聚,称为脂肪肝或肝脂肪变性。此外,肥胖扰乱了不同脂肪因子(例如脂联素和瘦素)之间的平衡。
肥胖导致的脂联素和瘦素水平变化
脂联素通常具有抗炎和胰岛素增敏作用,但在肥胖时会减少。相反,调节食欲和能量消耗的瘦素也可能失调,导致脂质稳态被破坏。脂质信号通路错综复杂的网络还涉及转录因子,例如过氧化物酶体增殖物激活受体 (PPAR) 和甾醇调节元件结合蛋白 (SREBP) 。
代谢指挥官出错:肥胖影响关键转录因子
在肥胖症中,这些转录因子表达错误,导致参与脂肪酸合成和储存的基因上调,同时抑制负责脂肪酸氧化的基因。这些破坏的最终结果导致高脂血症——一种以血液中脂质水平升高为特征的疾病。
脂肪过多,健康受损:高脂血症与肥胖代谢问题
由脂蛋白运输的甘油三酯和胆固醇变得丰富,增加了动脉粥样硬化和心血管疾病的风险。此外,肥胖和相关的脂肪细胞肥大也会引发促炎细胞因子和趋化因子的释放,为慢性低度炎症状态奠定基础,进一步加剧脂质失调。
因此,肥胖对脂质信号通路的多因素影响对代谢稳态产生深远的影响,由此产生的脂质失调为脂肪肝和高脂血症的发展奠定了基础。
众所周知,体重增加显著减少有益脂肪因子脂联素的分泌,同时增加瘦素的分泌。此外,SAT 脂肪细胞的大小与大量其他促炎细胞因子的分泌增加呈线性相关,包括 IL-6、IL-8、MCP1 和 TNF5 。这些细胞因子不仅可以促进脂肪组织内免疫细胞(包括巨噬细胞、T细胞和中性粒细胞)的浸润和激活,而且还可以损害成脂分化,诱导脂肪细胞胰岛素抵抗和细胞因子渗漏到循环中,促进全身代谢。
诱发炎症和发生合并症的风险
不同的脂肪组织库会带来更大或更小的疾病风险。例如,肌内脂肪比 SAT(和 VAT)具有更大的心脏代谢疾病风险,这在某种程度上归因于脂肪细胞代谢和分泌特性的差异。
肥胖症中脂肪因子分泌改变背后的新兴机制之一是细胞过早衰老或衰老,这也已知会影响细胞代谢。除了在人类脂肪组织中已充分确定的前脂肪细胞和内皮细胞衰老。之外,据报道,免疫细胞(T 细胞、巨噬细胞)衰老也在小鼠和人类肥胖症中累积 VAT。
为了更深入地了解这些细胞类型,读者可以阅读下最近报道,高胰岛素血症促进成熟人类脂肪细胞衰老,增加其细胞因子释放,这是衰老相关分泌表型 (SASP) 的一部分。
减少脂肪细胞衰老——减少WAT炎症
衰老细胞通过启用衰老抗凋亡途径来避免凋亡。人们发现一类被称为 senolytics 的化合物可以诱导衰老细胞凋亡,并对小鼠和人类的健康产生有益的影响。
两种抗衰老药物达沙替尼和槲皮素的短暂全身给药,可以减轻糖尿病肾病患者人体脂肪组织中的衰老细胞负担,已知这种疾病的脂肪组织衰老细胞负担会增加。其他人在小鼠和人类研究中也报告了类似的结果。因此,减少脂肪细胞衰老可能是减少肥厚性肥胖期间 WAT 炎症的有效方法。
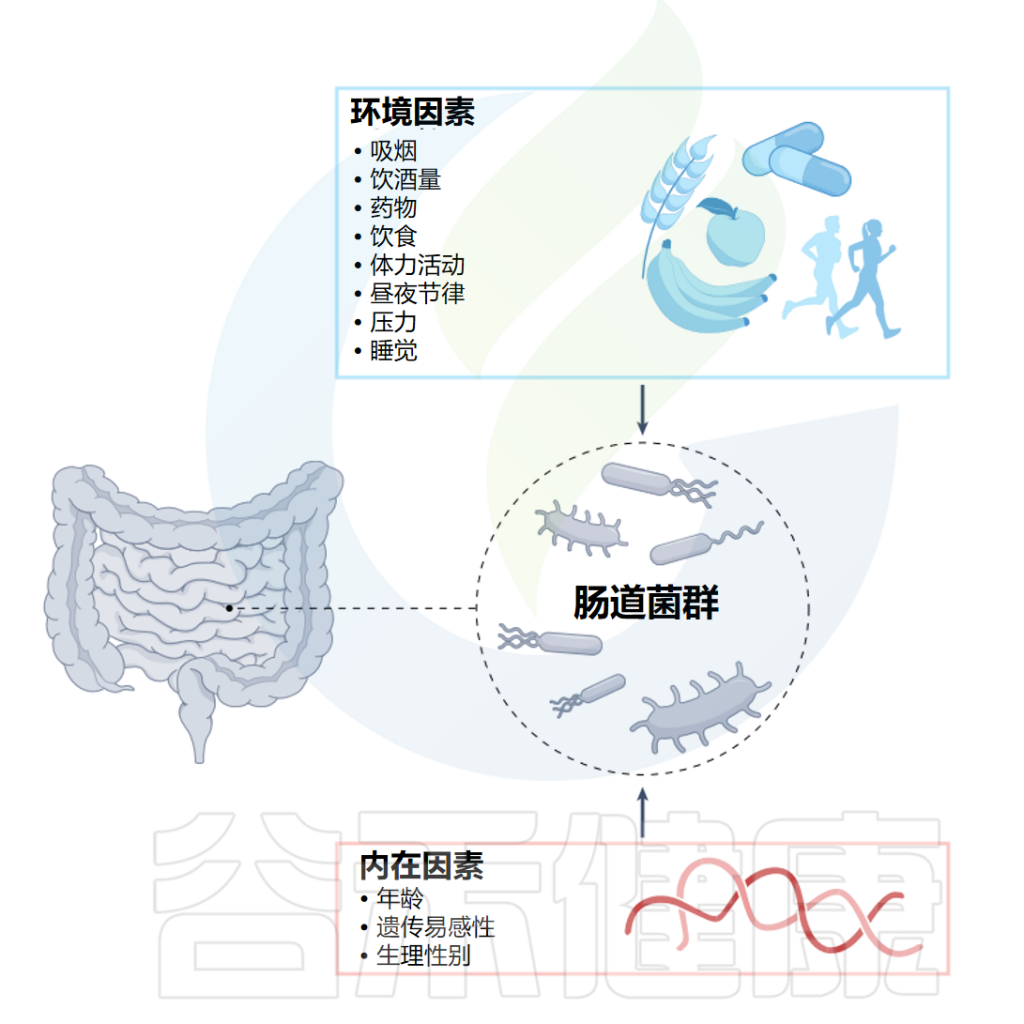
能量代谢是一个复杂的过程,涉及将食物转化为身体可用的能量形式。能量代谢的准确调节对于维持能量平衡和预防肥胖及相关代谢紊乱的发展至关重要。虽然年龄、性别和遗传等内在生物因素肯定在能量代谢中发挥作用,但饮食、运动和睡眠等环境因素也有很大影响(下图)。
值得注意的是,肠道微生物群还可以在调节脂肪组织代谢和产热方面发挥作用,并且人类和小鼠肠道微生物群的组成和功能可能有所不同。这些差异凸显了研究人类和小鼠模型以充分了解脂肪组织在代谢健康和疾病中的作用的重要性。
Cani PD, et al., Nat Rev Gastroenterol Hepatol. 2023
肠道菌群是一个动态的生态系统,其组成和功能受到饮食、吸烟、吸毒、睡眠、运动和情绪压力等多种环境和外部因素的影响。然而,这些因素的变化引起的调节程度在个体之间可能存在很大差异。
这种变异性受到肠道微生物群的初始组成以及年龄、生物性别和遗传易感性等内在因素的影响。这种微妙的平衡是我们的生活方式选择和固有特征之间复杂相互作用的结果,任何干扰都会深刻影响我们的整体健康。
饮食是影响能量代谢的最重要的环境因素之一。除了消耗的卡路里数量外,研究表明饮食质量还可以显着影响能量摄入、能量消耗和能量代谢。
富含纤维和蛋白质的食物往往更容易产生饱腹感,并且可以减少总体卡路里摄入量。相比之下,高度加工和能量密集的食物往往可能导致过量。此外,卡路里的来源会影响食欲和食物选择,高脂肪饮食可能会增加饥饿感,并促进高热量食物的消费。
饮食质量也会影响能量消耗
体力活动和锻炼是能量消耗的重要因素,但食物的热效应 (TEF) 也占总能量消耗的约 10%。
TEF是消化、吸收和代谢食物所需的能量;它因人而异,并取决于体力活动水平和饮食的常量营养素成分。蛋白质的 TEF 高于碳水化合物或脂肪,这意味着与低蛋白饮食相比,高蛋白饮食可能会增加能量消耗。
饮食结构也会影响能量代谢
高糖和精制碳水化合物的饮食与胰岛素抵抗和葡萄糖代谢受损有关,影响身体有效利用能量的能力。相反,富含纤维、全谷物、水果和蔬菜的饮食可以提高胰岛素敏感性并促进更有效的能量利用。
运动可以通过促进瘦肌肉质量的发展、提高胰岛素敏感性和减少炎症来增加能量消耗并改善代谢健康。此外,运动可以增加参与能量代谢的基因的表达。
AMPK途径
一种重要的途径是 AMP 激活蛋白激酶 (AMPK) 途径,该途径在运动过程中被激活,并增加肌肉细胞中的葡萄糖摄取和脂肪酸氧化。AMPK 还调节线粒体生物发生和氧化代谢,改善能量代谢和代谢健康。
PGC1α 途径
另一个重要途径是过氧化物酶体增殖物激活受体-γ 共激活剂 1α (PGC1α) 途径,该途径参与线粒体生物发生和氧化代谢。运动可以增加 PGC1α 表达,从而增加线粒体生物合成并改善能量代谢。
运动可以直接影响棕色脂肪组织中特定生物活性脂质的产生
有人认为,运动过程中该组织释放的物质是与定期身体活动相关的一些健康益处的可能机制。通过脂质组学分析,研究人员发现,一段中等强度的运动可显著提高以下人群中循环亚油酸代谢物 12,13-二羟基-9Z-十八碳烯酸 (12,13-diHOME) 的水平(P < 0.05),包括男性、女性、年轻人(24-42 岁)和老年人(65-90 岁),以及那些经常运动或久坐生活方式的人。
12,13-DiHOME 是一种棕色脂肪组织衍生代谢物,也会因寒冷而释放。然而,在运动背景下,对小鼠进行的研究表明,单次运动和定期运动训练均可直接增加来自棕色脂肪组织的循环 12,13-diHOME 水平。如果通过手术切除棕色脂肪组织,则 12,13-diHOME 的增加就会消失。此外,给小鼠施用 12,13-diHOME 会导致骨骼肌中脂肪酸的摄取和氧化增强,但不会影响葡萄糖的摄取。
这些发现表明,这种12,13-diHOME代表了一类由运动引起的新型循环因子,可能有助于身体活动期间发生的代谢变化。
睡眠是一个经常被忽视的环境因素,它会影响能量代谢。对于人类来说,睡眠不足或睡眠质量差与肥胖和代谢紊乱的风险增加有关。睡眠不足会扰乱食欲激素的调节,导致饥饿感和食物摄入量增加。
睡眠不足的人的血液样本显示出与肥胖者相似的代谢特征
此外,睡眠不足会损害葡萄糖代谢和胰岛素敏感性,从而导致 2 型糖尿病的发生。有趣的是,睡眠时间长也与人类患 2 型糖尿病的风险升高有关。
长期睡眠不足——下丘脑-垂体-肾上腺轴失调
受睡眠剥夺影响的一个重要联系是下丘脑-垂体-肾上腺轴,负责释放应激激素皮质醇,调节葡萄糖代谢和食欲。长期睡眠不足会导致下丘脑-垂体-肾上腺轴失调,导致人体皮质醇释放增加和葡萄糖代谢受损。
睡眠不足——扰乱生物钟
另一个重要途径是生物钟系统,它调节生理过程的时间,包括新陈代谢。睡眠不足会扰乱生物钟系统,导致能量代谢失调。在小鼠中,这种失调是由几个基因介导的,包括Clock、Bmal1、Dec、Per1和Cry1,这些基因参与昼夜节律的调节。
睡眠不足——损害胰岛素信号与代谢
睡眠不足还会通过 AKT 途径损害胰岛素信号传导和葡萄糖代谢。AKT 是葡萄糖代谢的关键调节因子,睡眠剥夺已被证明会降低 AKT 磷酸化并损害人类和小鼠脂肪细胞和肌肉细胞的葡萄糖摄取。
睡眠不足——影响人类食欲激素的调节
包括生长素释放肽和瘦素。胃饥饿素是一种刺激食欲的激素,睡眠不足已被证明会增加胃饥饿素水平,导致饥饿感和食物摄入量增加。瘦素是一种发出饱足感的激素,睡眠不足已被证明会降低瘦素水平,进一步促进人类食欲增加。
肠道微生物群是一个复杂的微生物生态系统,包括驻留在胃肠道中的细菌、病毒、真菌、原生动物和古细菌。肠道细菌由于其可培养性、相对较大的基因组大小、复杂的功能多样性和有前景的治疗潜力,是迄今为止该菌群中研究和理解最广泛的成员。
肠道微生物群可以通过调节营养物质的吸收和利用、调节食欲以及影响脂肪组织的发育和功能,对能量代谢产生重大影响。
肠道微生物群可以产生多种影响能量代谢的代谢物,包括短链脂肪酸、胆汁酸,不同的生物活性脂质包括内源性大麻素 (eCB)、氧脂素和氨基酸衍生物。
肠道微生物群与肥胖和代谢疾病的发展有关,肠道微生物群可以调节小鼠脂肪组织的发育和功能。例如,特定的肠道微生物群可以促进或消除 WAT 的褐变,从而增加小鼠的能量消耗并改善代谢健康。
前面提到的影响能量的环境因素,如饮食、睡眠和运动,都与肠道微生物群组成的变化有关。一些临床前研究表明,肠道微生物群可能是影响能量代谢的关键因素之一,通过胆汁酸、SCFA、生物活性脂质等多种代谢物的变化发挥作用。
以微生物群为靶点改变脂肪组织代谢的方法
这里列出的所有饮食成分都被描述为会增加脂肪组织的米色或褐色并影响微生物群。它们都能防止小鼠因饮食引起的肥胖。这些化合物中的大多数通过改变脂肪褐变和脂肪氧化的相同标记物在棕色脂肪组织 (BAT) 和白色脂肪组织中发挥作用,例如增加解偶联蛋白 1 (UCP1)、DIO2、CPT1α、Cidea、过氧化物酶体增殖物的水平。激活受体-γ 共激活因子 1α (PGC1α)、SIRT1 和 BMP7。其中一些会增加冷诱导的生热作用和线粒体的数量和/或活性。
白藜芦醇:又称反式-3,5,4′-三羟基二苯乙烯,是一种有机化合物,属于天然多酚。它主要存在于植物和植物衍生产品中,例如虎杖、各种水果,包括葡萄和浆果、花生和红酒。
辣椒素:一种存在于辣椒中的生物碱化合物。
槲皮素:一种重要的类黄酮,常见于人类饮食中,存在于苹果、浆果和洋葱中。
表没食子儿茶素-3-没食子酸酯:一种多酚化合物,存在于茶树 ( Camellia sinensis ) 264植物未发酵的干叶中。
小檗碱:一种天然衍生的生物碱,存在于小檗科、黄连和加拿大水螅等特定开花植物中,用于传统中药。
大黄提取物:源自大黄根的富含蒽醌的粗提取物。
卡姆果 ( Camu Camu,Myrciaria dubia ):一种具有独特植物化学特征的亚马逊水果。
特定细菌
Akkermansia muciniphila:增加褐变、脂肪酸氧化和BAT活性,与增强肠道屏障功能有关。
Dysosmobacter welbionis J115 T:是一种丁酸盐生产者,最近被鉴定并描述为通过产生多种生物活性脂质(包括12,13-diHOME)来减少 BAT 白化并增加线粒体活性。
其他详细可以看我们以前写的关于肥胖和肠道菌群文章。
扩展阅读:
禁食诱导脂肪因子 (FIAF),也称为血管生成素样蛋白 4 (ANGPTL4),是多种组织(包括肠道、肝脏和脂肪组织)响应禁食而产生的循环蛋白,它是主要的过氧化物酶体增殖物激活受体 (PPAR) 蛋白的作用位点。
FIAF 在小鼠体内可通过抑制脂蛋白脂肪酶 (LPL)(循环脂蛋白中甘油三酯核心水解的限速酶),来调节脂质代谢,从而减少脂肪酸进入脂肪组织和肌肉的摄取。
肠道微生物群与FIAF表达的相互作用
小鼠研究表明肠道微生物群调节 FIAF 的产生。FIAF 在无菌小鼠中组成型表达,而常规化(非无菌小鼠肠道微生物群的定植)会降低 FIAF 表达并增加 LPL 活性,从而导致体脂肪量增加。
此外,FIAF基因被敲除的无菌小鼠失去了对高脂肪饮食引起的肥胖的抵抗力。然而,谨慎对待这些发现至关重要。
FIAF与肥胖抵抗力的复杂关系
目前的研究结果挑战了人们普遍认为的观点,即肠道微生物群的缺乏本质上会产生对肥胖的抵抗力,不同的结果可能与所使用的膳食脂肪来源有关。一项开创性研究的复制尝试未能反映最初的发现,因此肠道微生物群的缺失对肥胖的影响仍然没有定论。
这一证据强调了肠道细菌与代谢疾病之间关系的复杂性,并表明需要进一步探索。FIAF 的产生是否与肠道微生物群介导的脂肪储存效应之间存在因果关系仍存在争议,特别是在无菌小鼠中,高脂肪饮食诱导的肥胖仅增加了肠道中 FIAF 的蛋白表达,而没有增加循环中的蛋白表达。
多项研究表明,施用某些细菌可以增加小鼠体内循环 FIAF 水平,并增加其在人肠上皮细胞中的表达,这表明肠道微生物群的调节可以影响 FIAF 的产生。
尽管 FIAF 似乎还通过抑制小鼠下丘脑 AMPK 活性在能量代谢的中枢调节中发挥着至关重要的作用,但肠道微生物群调节 FIAF 蛋白表达的确切机制仍不完全清楚。肠道微生物群是否调节下丘脑 FIAF 尚不清楚。
人类不具备分解膳食纤维所需的消化酶。因此,不可消化的碳水化合物在穿过上胃肠道并到达大肠时保持不受影响,在大肠中它们可被厌氧细菌发酵。该发酵过程导致产生各种代谢物,其中短链脂肪酸是主要的代谢物。消耗的纤维的数量和类型对肠道微生物群的多样性和组成有重大影响,进而影响短链脂肪酸的产生。
短链脂肪酸(其中乙酸盐、丁酸盐和丙酸盐是肠道中的主要形式)是从未消化的食物中获取额外能量的重要来源。据估计,短链脂肪酸可以提供人类每日热量的 10%,并且结肠细胞使用短链脂肪酸,尤其是丁酸作为其首选能量来源。
此外,肠道来源的短链脂肪酸可以通过结肠细胞转运到血液中,在血液中与内源性短链脂肪酸(由组织和器官产生和释放)混合,并对多种组织中的脂质、葡萄糖和胆固醇代谢产生各种影响通过充当底物或信号分子3(下图)。
肠道微生物群产生的分子机制和代谢产物
作用于肠道或白色和棕色脂肪组织中的特定受体
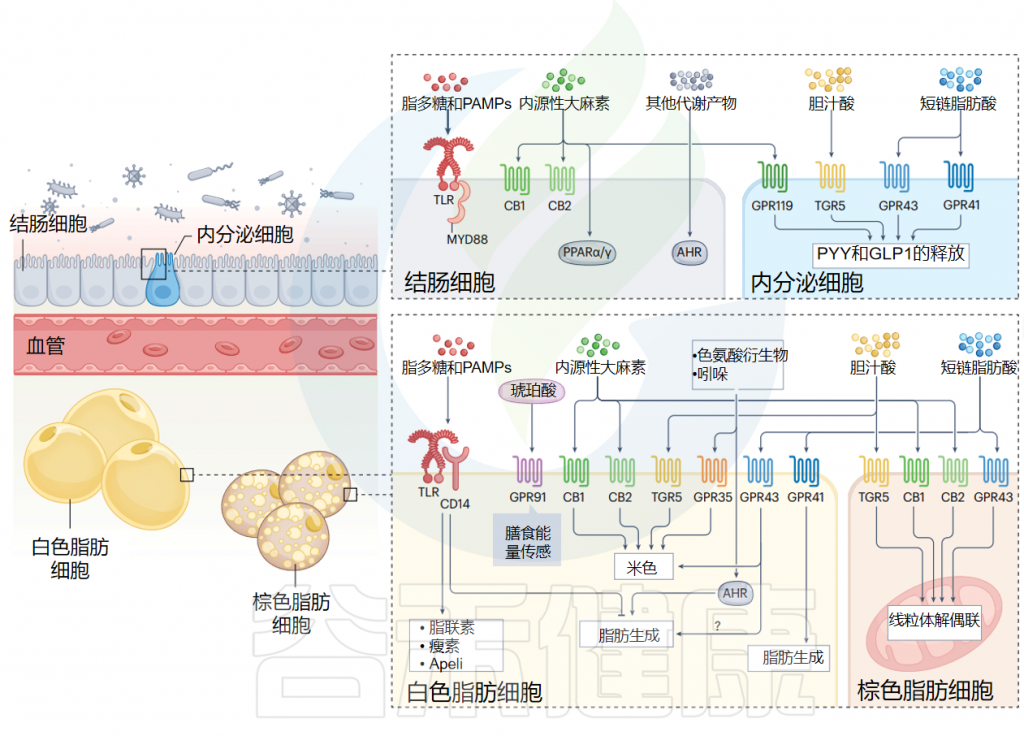
Cani PD, et al., Nat Rev Gastroenterol Hepatol. 2023
某些微生物分泌的代谢物(例如脂多糖LPS、病原体相关分子模式PAMP、内源性大麻素),通过微生物消化膳食成分(例如短链脂肪酸)或通过转化产生宿主衍生因子(例如内源性大麻素和胆汁酸)可以通过各种受体和途径来感知,从而改变肠道完整性和宿主健康。右上图指结肠细胞或肠内分泌细胞中表达的特异性受体,不同的特异性受体及其配体来自微生物代谢产物或成分。右下图描绘了白色和棕色脂肪细胞中表达的受体、来自微生物代谢物或成分的特定配体,以及这些受体激活引起的特定代谢效应。
AHR,芳烃受体;CB,大麻素受体;CD14,分化簇 14;GLP1,胰高血糖素样肽1;GPR,G蛋白偶联受体;MYD88,骨髓分化初级反应88;PPAR,过氧化物酶体增殖物激活受体;PYY,肽YY;TGR5,武田G蛋白偶联受体5;TLR,Toll 样受体。
短链脂肪酸的浓度平衡与健康
低浓度和过高浓度的短链脂肪酸对人类和小鼠的健康都有不利影响。为了防止血液中短链脂肪酸含量过高,肝脏有效地吸收循环中的大部分短链脂肪酸。在肝脏中,乙酸盐用作能量来源并用作合成长链脂肪酸和胆固醇的底物,丙酸盐用作糖异生的前体。
在人类、小鼠和大鼠中,低 SCFA 浓度与肥胖、胰岛素抵抗和糖尿病等慢性代谢紊乱的发展有关,对小鼠和大鼠的研究已经证实,膳食纤维或 SCFA 补充剂可以缓解高脂饮食引起的肥胖的发展。
短链脂肪酸:从食欲控制到能量平衡
其中一种机制是 SCFA 作为信号分子的作用。SCFA,特别是丁酸盐和丙酸盐,充当信号分子,可以调节涉及食欲调节、饱腹感和能量消耗的各种激素的分泌。例如,SCFA 可以刺激GLP1、PYY和瘦素的释放。GLP1 和 PYY 是促进饱腹感和减少食物摄入的激素,而瘦素则通过向大脑发出有关能量储存的信号来帮助调节能量平衡。
此外,SCFA可以与肠内分泌L细胞表面的G蛋白偶联受体(GPR),特别是GPR41和GPR43相互作用,刺激肠肽的分泌。SCFAs除了直接刺激肠肽分泌(参与食欲调节)外,还提出SCFAs在这些受体激活后触发细胞内信号通路,最终影响不同细胞类型的能量代谢、炎症和胰岛素敏感性(即白色和棕色脂肪细胞、肝细胞、神经元和免疫细胞)。
SCFA 与脂肪组织之间的关系很复杂且尚未完全了解。例如,一些研究表明,SCFA 浓度升高可能会导致肥胖和胰岛素抵抗,而其他研究则发现 SCFA 可以提高小鼠、大鼠和人类体内的胰岛素敏感性并有助于减轻体重。
不同的 SCFA 对脂肪组织代谢的影响有所不同
例如,丁酸盐可通过GPR43激活来诱导脂肪生成,而丙酸盐则通过GPR41激活来刺激成熟脂肪细胞中的脂肪生成。
事实上,在脂肪组织中,GPR41 和 GPR43 的激活可以促进脂肪细胞分化和脂肪生成,导致新脂肪细胞的形成(增生)和脂肪组织质量增加。
SCFA 对 BAT 的影响
一项体外研究表明,乙酸盐可促进小鼠棕色脂肪细胞中脂肪细胞蛋白 2(AP2;脂肪细胞分化标志物)、PGC1α 和 UCP1 的基因和蛋白表达上调,从而增加线粒体生物发生,但这些作用在细胞中受到损害GPR43 表达减少。
在人类白色脂肪细胞中,结果却有所不同
从培养 13 天的人网膜脂肪组织中分离出的前脂肪细胞,并暴露于不同的 GPR43 激动剂(即生理的或合成的)以研究对脂肪细胞分化的影响,没有显示出对AP2基因表达和最终分化的任何影响。
相反,曲格列酮(一种 PPARγ 激动剂)增加这些细胞中的AP2基因表达,并降低GPR43基因表达的趋势(P = 0.06) 。这一观察结果表明,与小鼠不同,GPR43 与人类脂肪细胞分化之间没有关系。
此外,同一研究人员还发现,肥胖个体的脂肪组织中GPR43基因表达并未增加,但主要与肿瘤坏死因子 (TNF) 相关的炎症过程有关。
丁酸盐对食欲的调节
如果我们关注丁酸盐,丁酸盐给小鼠和人类带来代谢益处的机制仍然不完全清楚。2018年,李等人研究了丁酸盐对食欲和能量消耗的影响,以确定这两个因素对丁酸盐的有益代谢作用的贡献程度,并发现通过胃管灌注一次急性口服丁酸(而不是静脉注射),能在饥饿过夜的小鼠重新进食后的1小时内减少食物摄入。
丁酸盐还抑制大脑不同区域的食欲神经元的活动。研究人员证实,在饮用水中长期补充丁酸盐可以预防饮食引起的肥胖、高胰岛素血症、高甘油三酯血症和肝脂肪变性,但他们主要将这种效应归因于食物摄入量的减少。
丁酸盐还适度增强脂肪酸氧化并激活 BAT
增加脂肪酸的利用率,这不仅是由于食物摄入量减少,而且主要是由于 BAT 的交感神经流出增加。研究人员最终发现,膈下迷走神经切断术消除了丁酸盐对食物摄入的影响和对 BAT 代谢活动的刺激。
总之,这些发现表明丁酸盐作用于肠-脑神经回路,通过减少能量摄入并通过激活 BAT 增强脂肪酸氧化来改善能量代谢。
低度炎症是肥胖和相关代谢紊乱的标志之一。由于代谢性内毒素血症的发生,这种炎症的起源最初与肠道微生物群有关。代谢性内毒素血症也称为内毒素诱导的代谢性炎症,是指以血液中循环脂多糖(LPS;通常称为内毒素)水平升高为特征的病症,可导致低度慢性炎症和代谢功能障碍。LPS 是在某些类型的细菌(例如革兰氏阴性细菌)的外膜上发现的分子。在正常情况下,肠屏障防止内毒素从肠腔易位到血流中。
然而,除了典型的感染或炎症性肠病外,某些因素也会损害肠道屏障的完整性,使内毒素渗入循环系统。这些因素包括高脂肪饮食、过量饮酒、肥胖、高血糖和缺乏膳食纤维,所有这些都会导致肠道屏障完整性的明显改变。这些改变涉及紧密连接蛋白的排列和定位的变化、抗微生物肽的产生的变化以及粘液层的组成的修改。
已经提出了多种机制,通过这些机制,肠道衍生的化合物(例如脂多糖)可以影响脂肪组织代谢。其中之一是通过 TLR4及其辅助受体 CD14 刺激炎症途径,从而触发脂肪组织中的免疫反应。
LPS暴露,抑制脂肪细胞分化
当暴露于 LPS 时,脂肪细胞和前脂肪细胞会发生变化,干扰正常的脂肪生成。例如,LPS 可以通过破坏参与脂肪形成的关键转录因子(例如 PPARγ 和 CEBPA )的表达来抑制小鼠前脂肪细胞分化为成熟脂肪细胞。LPS 触发促炎细胞因子的释放,例如 TNF,它通过 WNT-β-连环蛋白-T 细胞因子 4 (TCF4) 途径干扰分化过程。
具体而言,在体外,TNF 增强 TCF4 依赖性转录活性,并促进 β-连环蛋白和阻碍脂肪生成的促炎环境的稳定。
LPS可以改变不同脂肪因子的分泌
除了LPS和炎症对脂肪生成过程的直接影响外,在小鼠中也发现LPS可以改变不同脂肪因子的分泌,包括增加apelin、脂联素和瘦素的分泌,这些在调节能量代谢中具有重要作用和炎症还有脂肪生成。在体外,LPS 也可能在脂肪生成受损和脂肪组织细胞衰老的发生中发挥作用,特别是在肥胖和衰老的情况下。
然而,值得注意的是,LPS 对脂肪生成的影响可能因暴露的浓度和持续时间以及特定的细胞环境而异。事实上,一些体内和体外研究表明,LPS 可以通过 JAK-STAT 和 AMPK 依赖性 cPLA2 蛋白表达以及 CD14 依赖性机制,来增加前脂肪细胞增殖和脂肪生成。
大肠杆菌产生的LPS影响肠道健康,葡萄糖代谢问题
为了研究肠道中的 LPS 是否足以促进葡萄糖和胰岛素耐受性以及 WAT 中巨噬细胞的积累,用大肠杆菌单定植无菌小鼠,发现这种产生 LPS 的细菌在肠道定植会导致葡萄糖代谢受损、巨噬细胞积累增加以及 WAT 中促炎 M1 表型的极化。
相反,用表达LPS但免疫原性降低的大肠杆菌(即大肠杆菌MLK1067)对无菌小鼠进行单定植不会诱导WAT中的巨噬细胞积聚或炎症。
不同来源的LPS对代谢和免疫反应有不同影响
同样,数据表明,来自特定细菌的 LPS 可以对 TLR4 产生拮抗作用,但根据内毒素单位测量,仍会导致内毒素血症。来自大肠杆菌的 LPS损害了肠道屏障的完整性并加剧了小鼠的血糖控制。
然而,当比较来自其他细菌(例如,球形红杆菌)的等量内毒素单位剂量的 LPS 时,研究人员发现,小鼠并没有产生相同的负面影响,甚至抵消了等量的大肠杆菌LPS 引起的血糖异常。肥胖小鼠的脂多糖。
这些发现表明,代谢性内毒素血症不应仅仅局限于 LPS 负荷,还应考虑 LPS 分子的具体特征,例如脂质 A 酰化。
肽聚糖和脂肽也与肠道屏障损伤和肥胖相关
除了脂多糖之外,与超重和肥胖相关的肠道屏障的破坏也与其他病原体相关分子模式的易位和脂肪量的发展有关。例如,研究表明,肽聚糖和脂肽也可能导致代谢紊乱的发生,并且受肥胖影响的个体已被证明血液中肽聚糖和脂肽的浓度增加。肽聚糖是革兰氏阳性和革兰氏阴性细菌中细菌细胞壁的成分。
NOD1等受体通过激活多个信号途径促进肥胖个体中的脂肪分解
细菌肽聚糖可以通过激活含有核苷酸结合寡聚结构域的蛋白 1 (NOD1) 来诱导脂肪细胞中的脂肪分解。这种 NOD1 介导的脂肪分解涉及应激激酶(ERK1 和 ERK2)、PKA 和 NF-κB 途径,汇聚于激素敏感脂肪酶。内质网应激肌醇需求蛋白 1作为炎症期间脂肪分解和血液甘油三酯的关键调节剂。
这些数据表明,病原体相关分子模式的受体,例如 TLR 和 NOD 样受体,是一个汇聚点,可以将与肥胖相关的免疫反应与高脂血症和胰岛素抵抗联系起来,至少在小鼠中。
特定受体如Tlr5和Tlr2的缺陷,或改变与代谢综合征的特征相关
鞭毛蛋白(细菌鞭毛的蛋白质成分)、细菌 DNA 和细菌脂蛋白也是作用于特定 TLR 的分子,并且由于肥胖和糖尿病患者肠道通透性增加或易位而被释放到血流中。然而,这些化合物在代谢紊乱发生中的作用仍然存在争议。
例如,Tlr5(细菌鞭毛蛋白受体)遗传缺陷的小鼠的微生物群组成发生了改变,并表现出与代谢综合征相关的特征。
同样与肠道微生物群组成的特定改变有关,缺乏Tlr2(一种检测细菌中许多配体的模式识别受体)的小鼠表现出代谢综合征表型,其特征是胰岛素抵抗、葡萄糖不耐受、脂肪量和体重增加以及循环 LPS 水平升高和亚临床炎症。
最后,缺乏Nod2(检测肽聚糖)的小鼠在脂肪组织和肝脏中表现出更高的炎症,在高脂肪饮食喂养期间加剧了胰岛素抵抗,并且增加了共生细菌从肠道到脂肪组织和肝脏的易位。
总而言之,这些发现强调了研究细菌成分检测以及更好地了解肥胖和 2 型糖尿病背景下肠道微生物、炎症和脂肪组织之间联系的重要性。
色氨酸可以在肠道微生物群和组织细胞中代谢成不同的代谢物。细菌来源的色氨酸代谢物吲哚,如 3-丙酸吲哚 (IPA),在肥胖个体的血液样本中的含量低于正常体重对照样本中的水平。
犬尿氨酸途径负责将色氨酸降解为犬尿氨酸 (Kyn)、犬尿酸 (Kyna) 和喹啉酸。相反,在肥胖个体的血浆中Kyn 水平升高,这可能归因于吲哚胺 2,3-双加氧酶 1 (IDO1) 的酶活性增强。然而,一些肠道细菌编码与真核 Kyn 途径同源的酶。
AHR信号通路
来自肠道微生物群的色氨酸衍生物和吲哚可以通过激活芳烃受体(AHR)信号通路促进前脂肪细胞分化为成熟脂肪细胞,从而调节脂肪组织发育。AHR 信号通路参与脂肪生成和脂肪细胞代谢的调节。
Kyna和GPR35
Kyna 通过激活 GPR35,促进脂肪组织中的脂肪酸氧化、产热和抗炎基因表达,从而抑制高脂肪饮食喂养的小鼠体重增加并改善葡萄糖耐量。
Kyna 和 GPR35 增强了脂肪细胞中 PGC1α 的表达和细胞呼吸,并增加了Rgs14的基因表达水平,从而增强了 β-肾上腺素能受体的信号传导。相反, Gpr35的基因缺失会导致体重逐渐增加、葡萄糖不耐受以及对高脂肪饮食的敏感性增加。
此外,Gpr35基因敲除小鼠表现出运动引起的脂肪组织褐变受损。这些发现揭示了一种新的途径,肠道微生物群衍生的代谢物通过该途径进行交流以调节能量稳态。
IDO1酶活性
在肥胖症中,IDO1酶活性增加,与肠道中的活性增强相关,导致色氨酸代谢色氨酸代谢从吲哚衍生物和 IL-22 的产生转变为犬尿氨酸的产生。研究表明,抑制或删除IDO1可以改善胰岛素敏感性,保护肠道屏障,减少代谢性内毒素血症和炎症,以及改变肝脏和脂肪组织中的脂质代谢。
脂肪组织可能是 Kyn 的主要直接来源
体内研究表明,IDO1基因和蛋白质在脂肪细胞中表达。消耗脂肪细胞中的Ido1可以防止Kyn的积累,并保护小鼠免于肥胖。有趣的是,这种效应背后的机制仍然涉及 AHR 的激活,因为从脂肪细胞中基因去除Ahr会抵消 Kyn 171的影响。
肠道微生物影响miR-181表达,调节脂肪代谢
研究还表明,肠道微生物群产生的色氨酸衍生代谢物控制小鼠白色脂肪细胞中 miR-181 家族的表达,从而调节能量消耗和胰岛素敏感性。此外,肠道微生物群-miR-181轴的失调会导致小鼠肥胖、胰岛素抵抗和WAT炎症的发生。 在一组按体重百分位数分类的儿童中发现,肥胖患者 WAT 中的 miR-181 表达和色氨酸 衍生代谢物的血浆丰度失调。
生物活性脂质是一类源自脂质(脂肪酸、磷脂和鞘脂)的信号分子,参与广泛的生物活动,包括炎症、疼痛调节、血压调节、细胞生长和分化、细胞凋亡(程序性细胞死亡)和免疫反应。
宿主和肠道微生物群产生的生物活性脂质可以影响微生物群的组成和活性以及各种宿主代谢过程。
★ 胆汁酸
胆汁酸的生产和调节
胆汁酸由肝脏产生,但受到微生物群的活性和组成的高度调节。胆汁酸在与甘氨酸或牛磺酸结合后,被储存在胆囊中,随后在进食时释放到小肠中。
脂质消化和吸收
胆汁酸的释放有助于膳食脂肪的消化和吸收。它们使脂肪乳化,增加了脂肪酶的作用效率,从而促进了脂质的分解和脂溶性维生素的吸收。
胆汁酸循环
大约95%的胆汁酸在小肠的回肠部分被重吸收,并被运回肝脏重新分泌,形成了一种高效的循环。这个过程影响了胆固醇的代谢和体内胆汁酸的总量。
胆汁酸作为信号分子
胆汁酸不仅仅是消化助手,它们还能作为信号分子,发挥激素的作用,影响葡萄糖、脂质和能量代谢。胆汁酸通过激活特定的受体,如G蛋白偶联胆汁酸受体1(TGR5),来调节代谢过程。
TGR5受体的作用
TGR5受体广泛分布于多种组织,特别是在棕色脂肪组织(BAT)中高度表达。通过TGR5受体,胆汁酸可以激活与脂质代谢、能量消耗和炎症相关的信号和基因表达。
胆汁酸对能量代谢的影响
胆汁酸可以增加脂肪分解和底物可用性,改善线粒体功能和线粒体β-氧化,从而影响能量代谢。例如,口服补充CDCA可以增加棕色脂肪组织的活性和全身能量消耗。
胆汁酸与肠内分泌激素的相互作用
在肠内分泌L细胞上表达的TGR5受体与胃肠道激素如PYY和GLP1的释放有关,这些激素对维持能量平衡和代谢调节至关重要。
★ 内源性大麻素
eCB 系统以其广泛的生理作用而闻名,包括调节食欲(即能量代谢)、葡萄糖和脂质代谢,以及其在免疫、炎症以及微生物群与宿主之间相互作用中的作用。
对小鼠、大鼠和人类的几项开创性研究表明,eCB 参与脂肪组织的代谢,并且 eCB 系统的激活促进脂肪生成。
eCB系统在肠道屏障功能、肠道微生物群和脂肪组织代谢发挥重要作用
具体来说,在小鼠中,肥胖和糖尿病期间 anandamide 的存在增加,这通过 CB1 依赖性机制触发肠道通透性。此外,当使用有效的 eCB 激动剂药理激活 eCB 系统时,它会增加脂肪生成并破坏肠道屏障。渗透性的增加进一步放大了血流中 LPS(即代谢性内毒素血症)的水平,扰乱了肠道屏障并影响了整个肠道和脂肪组织中的 eCB 系统。
在肥胖的病理状态下,eCB 张力的改变和 LPS 水平的升高导致脂肪生成失调,使最初的不平衡长期存在,并建立一个有害的循环,导致脂肪组织代谢发生改变。这是一种将肠道微生物群与肠道 eCB 系统连接起来的新型病理生理学机制,在调节脂肪生成方面发挥着重要作用。
脂肪生成与eCB系统
脂肪生成受到内源性大麻素系统和脂多糖(LPS)之间反馈回路的影响。肥胖与eCB系统的变化、血浆LPS水平升高以及肠道微生物群组成的破坏有关。
肠道微生物群与代谢
肥胖和糖尿病小鼠的肠道微生物群组成发生了变化,这与代谢功能的变化和eCB系统功能的变化有关。这些发现在饮食诱导的肥胖小鼠模型和无菌小鼠中也得到了证实。
NAPEPLD酶的重要性
NAPEPLD酶在脂肪细胞中参与生物活性脂质的合成,对维持正常的代谢功能至关重要。小鼠模型显示,缺乏NAPEPLD酶导致自发的肥胖、胰岛素抵抗和炎症,即使在正常热量饮食下也是如此。
NAPEPLD酶缺陷小鼠的肠道微生物群转移到无菌小鼠后,可以复制出类似的代谢表型,包括减少的产热程序和肠道微生物群的改变。
NAPEPLD酶的失调可能导致代谢并发症。
总之,所有证据都表明宿主 eCB 系统和肠道微生物群之间存在双向通讯。然而,还需要进一步研究来找出几个潜在的新治疗靶点。
★ 氧脂质
氧脂质是一类多样化的生物活性脂质分子,源自多不饱和脂肪酸的氧化。肠道微生物群对氧脂素介导的炎症过程有影响。
12,13-DiHOME是一种由亚油酸通过细胞色素 P450 和可溶性环氧化物水解酶的作用形成的氧脂素。12,13-DiHOME 主要由 BAT 或米色脂肪组织产生,运动、饮食和温度等因素会影响其在体内的浓度。它具有调节脂肪组织中脂肪酸的摄取和寒冷暴露期间的体温调节的作用。
研究发现,28 名肥胖青少年男性的 12,13-DiHOME 浓度低于 28 名体重正常的同龄男性,并且随着剧烈运动而增加。在高脂肪饮食诱导的肥胖小鼠中,给予 12,13-diHOME 两周可促进脂肪酸转运至 BAT,降低循环甘油三酯浓度并增加 BAT中LPL(一种水解脂蛋白中甘油三酯的酶)的基因表达。
一些肠道细菌可以产生并分泌 12,13-diHOME。例如,在Welbionis Dysosmobacter产生的几种生物活性脂质中发现了 12,13-diHOME ,将这种细菌给予小鼠可显著减少(P < 0.001)高脂饮食引起的 BAT 变白并增加线粒体活性。
★ 琥珀酸和 GPR91 的作用
琥珀酸是三羧酸循环(也称为柠檬酸循环或克雷布斯循环)的中间体,是细胞代谢和能量稳态的核心。
代谢调节
琥珀酸通过在脂肪细胞上的GPR91参与代谢调节,它可以由微生物通过碳水化合物发酵产生,作为分解代谢物出现。
微生物产物的重要性
琥珀酸作为微生物产物,在消耗膳食纤维时对代谢健康有益,例如通过普雷沃氏菌的作用增加琥珀酸的产生。Akkermansia muciniphila等琥珀酸生产者与肥胖、糖尿病和代谢紊乱有负相关性。
克罗恩病中的琥珀酸水平
克罗恩病患者的血浆琥珀酸水平显著高于健康对照组,且在活动性克罗恩病患者的脂肪组织中,SUCNR1的表达更高。
琥珀酸盐可能在克罗恩病中促进白色脂肪细胞向米色脂肪细胞的转变。
GPR91的作用
GPR91在小鼠白色脂肪组织(WAT)中高度表达,并调节脂肪量和葡萄糖稳态。在Gpr91敲除的小鼠模型中,GPR91的缺失影响新陈代谢和体重,但具体效果(增重/减重)取决于实验条件。
Gpr91敲除小鼠在常规饮食下表现出较小的WAT隔室、较小的脂肪细胞、增加的能量消耗和改善的葡萄糖调节。
GPR91可能是肥胖、高血压和糖尿病治疗的潜在靶点。
这些研究结果揭示了琥珀酸和GPR91在能量代谢和脂肪组织功能中的重要作用,以及在疾病状态下可能的病理作用。这为未来的治病策略提供了新的方向。
目前的人类研究表明,个体的脂肪组织中存在微生物群特征,并且该特征可能根据宿主的代谢负担而不同。在本节中,我们讨论这个新课题,重点关注以下几个方面:
1)检测和表征脂肪组织微生物群的方法和挑战;
2) 微生物从肠道转移到脂肪组织的潜在来源和机制;
3)脂肪组织微生物群在不同脂肪库和代谢条件下的多样性和功能作用;
4) 对未来研究和治疗干预的影响和前景。
检测和表征脂肪组织微生物群的方法和挑战
研究脂肪组织微生物群的主要挑战之一是确保微生物检测方法的可靠性和有效性。多项研究使用基于 16S rRNA基因的细菌定量来识别和比较不同脂肪组织库和代谢条件下的微生物谱。然而,这种方法具有一些局限性,例如环境或试剂来源污染的风险、一些引物和探针的低灵敏度和特异性、以及难以区分活细菌和死细菌。
微生物从肠道转移到脂肪组织的可能途径
微生物从肠道转移到脂肪组织的起源和途径尚不完全清楚,但已经提出了几种机制。
1.
一种可能性是细菌或其成分通过增加肠道通透性穿过肠道屏障,这通常在肥胖和 2 型糖尿病中。
2.
另一种可能性是细菌或其遗传物质被免疫细胞主动运输,例如巨噬细胞或树突细胞,从肠道相关淋巴组织迁移到脂肪组织。
3.
第三种可能性是细菌或其成分由门静脉或淋巴系统携带至肝脏或其他器官,在那里它们可以影响局部或全身炎症和代谢。
脂肪组织微生物群,在不同脂肪库和代谢条件下的多样性和功能作用
脂肪组织微生物群的多样性和功能作用可能会因多种因素而异,例如脂肪库的解剖位置、宿主的代谢状态以及与其他宿主因素的相互作用。
例如,患有或不患有 2 型糖尿病的肥胖个体的不同脂肪组织库(皮下、肠系膜、网膜和肝脏)具有不同的微生物特征,并且这些特征与 BMI 无关。
组织特异性定量、分类和组成细菌特征与组织依赖性炎症标记物和代谢特征相关。
与体重正常的个体相比,肥胖个体的 SAT 细菌载量较高,细菌多样性较低,这些差异与脂质代谢和炎症相关基因表达的改变有关。
母乳中特定细菌的存在及其起源之间的联系
脂肪组织微生物群背景下的另一个重要挑战,涉及母乳中特定细菌的存在及其起源之间的联系,以及最终与“粉红色”脂肪细胞发育的可能联系。
“粉红色”脂肪细胞是一种可以发现的独特脂肪细胞在怀孕和哺乳期小鼠的皮下脂肪库中。这些粉红色脂肪细胞是源自皮下白色脂肪细胞的特殊细胞,产生并释放乳汁。
越来越多的证据表明,它们经历了一个转分化的过程,成为乳腺肺泡上皮细胞。证据还支持这样的假设:转分化可以以可逆的方式从白色到粉色、粉色到棕色以及棕色到肌上皮细胞发生。
在母乳中发现了具有独特组成的微生物群。健康女性的乳汁中细菌含量通常较低,主要包括葡萄球菌、链球菌、乳酸菌和其他革兰氏阳性菌,如棒状杆菌、丙酸杆菌和双歧杆菌,但也可以发现来自严格厌氧菌的DNA。它由协调的微生物群和互连网络构成。
关键的未知因素之一是乳腺组织以及最终母乳中微生物群的改变是否可能影响乳房健康、乳腺脂肪组织以及从白色脂肪细胞到粉红色脂肪细胞的转分化。值得注意的是,除了初乳和牛奶之外,无论是否哺乳的女性的乳腺组织都可能含有微生物群,这可能对乳腺癌的发生、进展和治疗产生影响。
对未来研究和治疗干预的影响和前景
脂肪组织微生物群的研究是一个新颖且有前途的研究领域,可能为代谢疾病的病理生理学和治疗提供新的见解。然而,许多悬而未决的问题和挑战仍然需要解决。例如:
需要更多的纵向、介入和机制研究,以及脂肪组织微生物群数据采样、处理、分析和报告的标准化方案,来回答这些问题。
对肠道微生物群和脂肪组织之间复杂相互作用的研究揭示了一种有趣的相互作用,这种相互作用远远超出了消化和新陈代谢的范围。
肠道微生物群影响各种生理过程,包括能量稳态、炎症和胰岛素敏感性。肠道-脂肪轴代表了一个双向通讯系统,涉及肠道微生物群和脂肪组织之间交换的信号分子、代谢物和免疫介质。
脂肪组织曾经被认为是惰性能量储存库,现在被认为是一种活跃的内分泌器官,可以释放脂肪因子、细胞因子和其他具有全身效应的因子。另一方面,肠道微生物群产生一系列影响宿主代谢和免疫反应的代谢物。肠道微生物群和脂肪组织之间的这种动态相互作用为识别与肥胖和胰岛素抵抗相关的生物标志物开辟了新途径。
这种相互作用产生的潜在生物标志物有望识别有代谢紊乱风险的个体,从而实现早期干预和个性化策略,以减轻肥胖的影响并提高胰岛素敏感性。
微生物多样性和组成
肠道微生物群多样性和特定微生物类群丰度的改变与肥胖和胰岛素抵抗有关。例如,脂肪细胞直径、葡萄糖和胰岛素敏感性的替代指标似乎与人类中阿克曼氏菌的丰度密切相关。皮下白色脂肪细胞直径与A. muciniphila丰度呈负相关,A. muciniphila丰度高的个体具有较低的平均脂肪细胞大小。尽管由于许多混杂因素和巨大的个体差异而仍存在激烈争论,但某些微生物(核心)特征的识别,可以作为代谢功能障碍的早期指标。
代谢物
微生物代谢物,例如短链脂肪酸、次级胆汁酸和三甲胺-N-氧化物,可以反映肠道微生物群活动,并可能预测肥胖和胰岛素抵抗的风险。
短链脂肪酸水平的增加还与体重、脂肪量、腰围、空腹血糖、胰岛素抵抗和炎症的减少有关。
次级胆汁酸水平升高与体重指数、腰臀比、空腹血糖、胰岛素抵抗和炎症降低有关。
三甲胺-N-氧化物水平的增加与体重指数、腰围、体脂百分比、空腹血糖、胰岛素抵抗、血压、炎症和氧化应激的增加相关。
脂肪因子和炎症标志物
受脂肪组织健康影响的大量脂肪因子和炎症标记物的循环水平可以作为肥胖相关胰岛素抵抗的指标。
对饮食的代谢反应
肠道微生物群对饮食干预反应的个体差异可能与肥胖风险和胰岛素敏感性相关,为个性化饮食建议打下了基础。
微生物-宿主相互作用基因
影响肠道微生物与宿主之间相互作用的遗传变异可能导致肥胖和胰岛素抵抗易感性,为风险评估提供遗传标记。
尽管过去几年人们对肠道微生物群和脂肪组织之间的相互作用获得了宝贵的见解,但将体外和动物研究的发现转化为人类仍然特别具有挑战性。
动物模型固有的局限性
无菌小鼠在没有肠道微生物群的情况下饲养,可以深入了解某些肠道细菌或细菌组合的作用。然而,这些小鼠在发育过程中缺乏微生物相互作用,因此代谢发生改变并损害免疫系统功能,这可能无法准确反映人类生理学。
遗传性肥胖小鼠(如ob/ob和db/db小鼠)有助于我们了解肥胖的病理生理学,但它们的遗传基础限制了它们向人类肥胖的转化,因为瘦素和瘦素受体缺陷在人类中很少见,而且突变会导致重大肥胖代谢调节途径的破坏。
物种差异与研究成果转化的复杂性
另一方面,高脂肪饮食的肥胖小鼠模仿了人类肥胖的某些方面,但未能复制该疾病的多因素性质。遗传和生活方式因素在人类肥胖中起着重要作用,并且很难在实验室中复制。
由于物种之间的生物学差异,将动物模型的研究结果转化为人类也具有挑战性。遗传变异、饮食、肠道微生物群组成和环境影响各不相同,使得直接翻译变得困难。动物模型常常过度简化复杂的人类代谢途径,并且无法解释在人群中观察到的异质性。这是动物研究的结果在人类研究中经常得不到证实的主要原因之一,也是为什么仅从动物实验中获得的数据必须谨慎解释的原因之一。
肠道微生物群的个体差异和动态性
尽管许多动物研究表明,针对肠道微生物群及其代谢物的干预措施有望对抗肥胖和代谢紊乱,但设计临床试验来证实这些发现提出了独特的挑战。肠道微生物群表现出显着的个体间差异,因此很难建立在不同人群中产生一致效果的标准化干预措施。更复杂的是,肠道微生物群是一个高度动态且复杂的生态系统,可能受到饮食、药物、压力和其他环境因素等多种因素的影响,并且肠道微生物群的变化可能需要一段时间才能显现出来。
肠道微生物干预领域标准化的缺乏延伸到研究设计、样本收集和数据分析,使得比较和评估这些干预措施的有效性变得极其困难。
干预参数的变异性
肠道微生物群干预的参数存在相当大的变异性。这种差异包括所使用的益生菌和益生元的类型、给药剂量以及干预的持续时间和时机。不同的临床和临床前研究使用不同的菌株或菌株组合,因此比较它们的功效具有挑战性。此外,最佳干预剂量和持续时间尚未确定,导致治疗方案不一致。干预开始的时间和给药途径也不同,给研究带来了额外的可变性。
数据收集缺乏标准化
样本收集方法的变化,例如粪便收集技术、储存条件和运输方案,可能会影响肠道微生物群数据的质量和一致性。此外,元数据(包括饮食信息、生活方式因素、药物使用和临床特征)的收集和报告在研究中通常不一致。缺乏标准化的数据收集程序阻碍了准确解释和比较结果的能力。
粪便样本的局限性
由于其非侵入性收集方法和足够的生物量用于分析,粪便样本仍然是大多数肠道微生物群研究的主要材料来源。然而,重要的是要认识到仅依靠粪便样本时的局限性,因为粪便中的微生物群可能无法准确代表肠道内不同位置的微生物群落,从而导致不完全了解对肠道微生物群的作用和对健康的影响。
肠道微生物群的空间异质性
肠道微生物群沿着胃肠道的长度而变化,其影响因素包括环境变化、营养可用性以及从胃到大肠的不同氧气水平。不同的微生物群落在这些不同的条件下茁壮成长。
粘膜与肠腔微生物群的差异
此外,肠腔(粪便)中的肠道微生物群可能与靠近肠壁的粘膜的肠道微生物群有很大不同。粘膜层是宿主与微生物相互作用发生的动态界面。附着于粘膜的微生物可以具有与内腔中自由漂浮的微生物不同的作用和效果。此外,肠道不同部位的微生物群落可能具有不同的代谢活动。例如,结肠中的细菌通过发酵产生各种代谢物,对宿主健康产生系统性影响。仅研究粪便代谢物可能无法提供完整的信息,因为它们可能受到不同肠道部分细菌之间相互作用的影响。
微生物易位与系统性影响
最后,某些细菌或代谢物可以从肠腔转移到身体的其他部位,可能影响远处的器官和系统。了解易位动态和所涉及的特定微生物种群需要更全面的采样策略,而不仅仅是粪便样本。然而,迄今为止,尚无明确的易于临床使用的生物标志物来全面反映肠道通透性及其动态。因此,尽管粪便提供了宝贵的见解,但认识到它们的局限性并解决准确描述整个胃肠道肠道微生物群的挑战对于更全面地了解它们在健康和疾病中的作用至关重要。
肠道微生物群分析的技术挑战
由于缺乏标准化技术和工作流程,分析肠道微生物群也面临着自身的挑战。不同的研究采用不同的方法来分析肠道微生物群,例如 16S rRNA 基因测序、鸟枪法宏基因组学或宏转录组学。每种方法都有其自身的优点和局限性,技术的选择会影响结果的准确性和全面性。
通过识别有助于各种生理过程的功能性细菌基因和途径,使用鸟枪法测序和生化解释的功能性宏基因组方法已成为微生物组研究的强大工具,但即使这种技术也有其局限性。除了高成本、数据解释的复杂性和功能注释的挑战之外,鸟枪法宏基因组测序仅提供有关功能基因存在的信息,但可能无法完全捕获有关基因表达和调控的信息。此外,不存在用于处理和分析肠道微生物群数据的标准化生物信息学流程。不同的质量控制、分类分配和统计分析方法可能会导致比较研究结果的差异和困难。
虽然存在上述困难与挑战,但科研的步伐不会就此停止。随着技术的不断发展和完善,肠道微生物群分析的方法也将不断改进。标准化的技术和工作流程的建立将有助于提高数据的可重复性和准确性,从而推动肠道微生物群研究突破。
与早期将脂肪细胞描述为储存和释放脂质的简单血管不同,我们越来越认识到脂肪细胞的复杂性。
当我们过量喂养脂肪细胞时,我们开始欣赏WAT对全身健康的无数贡献。了解肥胖相关的脂肪细胞功能障碍如何导致疾病状态,可能有助于开发新的细胞靶向策略,改善或恢复脂肪细胞功能。
虽然肥胖率持续上升,包括儿童肥胖率,但我们有了更多新兴治疗方法来解决肥胖和相关的合并症。鉴于肥胖、脂肪细胞大小和脂肪细胞功能障碍之间的紧密联系,减少脂肪量(和脂肪细胞大小)的策略是很好的治疗目标。
技术和数据整合的进步将继续为脂肪细胞如何受到体重增加的影响提供新的见解,并让我们更清楚地了解肥胖和相关疾病中的脂肪细胞功能障碍。
因此,尽管存在挑战,这方面的研究仍然充满着无限的潜力和机遇。微生物组时代的重点是了解和利用肠道微生物群的潜力,包括其在不同脂肪组织中的作用,这无疑是未来医学和医疗保健范式转变的重要组成部分。
主要参考文献
Hagberg CE, Spalding KL. White adipocyte dysfunction and obesity-associated pathologies in humans. Nat Rev Mol Cell Biol. 2023 Dec 12.