-

 国家认可委 CNAS L23010 认可项目:微生物宏基因组 | 16S rRNA扩增子
 二级病原微生物安全实验室
 国家高新企业 | ISO9001认证 | 肠道健康精准检测高新技术研发中心 | 专精特新企业
- 联系电话:+13336028502
- +400-161-1580
- service@guheinfo.com
国家认可委 CNAS L23010 认可项目:微生物宏基因组 | 16S rRNA扩增子
二级病原微生物安全实验室 国家高新企业 | ISO9001认证 | 肠道健康精准检测高新技术研发中心 | 专精特新企业
谷禾健康
近年来,肠道菌群检测越来越受到关注。无论是个性化营养管理、益生菌补充、慢病风险管理、体重管理,还是肠道功能改善和微生态干预,很多服务都会把肠道菌群检测作为重要参考。
肠道菌群检测也正在从科研工具逐步进入健康管理、慢病风险评估、营养干预、药物反应研究及部分临床辅助场景。
因此肠道菌群检测也越来越常见。然而,公众对肠道菌群检测的理解常常存在两个极端。
从目前的研究和应用现状来看,肠道菌群检测的意义需要放在具体场景中评估。过度放大其预测和干预能力并不科学,而因其仍在发展中就完全否定其价值也不正确。更准确地说,肠道菌群检测是一种具有参考价值的微生态评估工具,其可靠性和应用价值取决于检测目的、技术路径、质量控制、数据库基础、算法模型和解读水平。
很多消费者会觉得:不就是取一点粪便样本,送到实验室测一测,然后出一份报告吗?
从表面看,流程似乎并不复杂,甚至有些机构的报告形式也很相似:列出有哪些菌、哪些菌多了、哪些菌少了,再给出一些饮食或益生菌建议…
今天,谷禾君想结合多年肠道菌群高通量测序检测与分析的实际经验,尤其是在 CNAS 认可和质量体系管理要求下形成的质量控制实践,和大家一起客观聊聊肠道菌群检测的科学价值、应用边界与合理解读。
菌群谱是报告的底层基础,基础不稳,后面的解释就会偏
一份肠道菌群检测报告,通常可以分为几个重要板块。第一大板块就是菌群谱,也就是回答几个最基础的问题:
这一部分相当于一座大楼的水泥、钢筋和砖块,是所有后续分析的基础。后面无论是多样性分析、功能预测、营养代谢评估、炎症风险判断,还是个性化干预建议,都建立在菌群谱是否准确的前提上。
但也正是在这个最基础的环节,最容易引入技术偏差。
样本采集与保存:结果偏差可能从第一步开始
粪便样本并不是普通样本,其中含有大量微生物、宿主细胞、食物残渣、代谢产物以及可能影响后续检测的抑制性物质。
从采样完成到实验室检测之间,样本仍可能受到时间、温度、氧气暴露和运输条件等因素影响。一些对环境变化较为敏感的菌群成分,可能在保存或运输过程中发生比例变化,从而影响最终检测结果对原始肠道状态的反映。
因此,在实际检测中,通常会结合检测目标和技术路线,选择经过验证的样本保存方案,并配套明确的采样说明、运输要求和样本接收标准。需要强调的是,任何保存方式都不是对样本原始状态的“绝对锁定”,但规范化的保存和质控流程,可以尽可能减少样本在采集后到检测前发生的非目标性变化,从而提高检测结果的可靠性。
DNA提取:不同细菌被看见的机会并不一样
肠道菌群由大量不同类型的微生物组成,不同细菌在细胞壁结构、细胞膜特性以及对裂解条件的敏感性上存在差异。有些细菌较容易被裂解并释放 DNA,而有些细菌结构较为坚韧,如果裂解不充分,其 DNA 可能无法被充分提取出来。
因此,DNA 提取并不是一个简单的“把 DNA 提出来”的过程。对于粪便这类成分复杂的样本,如果提取方法没有结合肠道菌群特点进行优化和验证,就可能造成不同菌群 DNA 回收效率不一致:某些菌更容易被检测到,某些菌则可能被低估。
也就是说,检测报告中呈现的菌群比例,不仅受到样本本身组成的影响,也可能受到 DNA 提取方法、裂解强度和纯化效率等实验环节的影响。专业检测通常会通过标准化提取流程、适当的裂解策略、质控指标和方法学验证,尽量减少这类技术偏差,使检测结果更稳定、更具有可比性。
建库和测序:流程参数会影响最终读数
建库和测序是将样本中提取到的微生物DNA 转化为可被测序仪识别和读取的数据的过程。
不同技术路线对应的实验流程并不完全相同。
此外,实验室环境中的微量污染、试剂中的背景 DNA,或不同批次操作带来的细微差异,也可能在某些情况下影响检测结果,尤其是在低生物量样本或样本质量不佳时更需要关注。
因此,专业检测通常不会只依赖单一实验步骤,而是会通过阴性对照、阳性对照、标准菌群样本、重复检测、批次质控和流程验证等方式,对建库和测序过程中的潜在偏差进行识别、监测和控制,从而尽量提高检测结果的稳定性、可比性和可解释性。
原始数据到可用数据,中间不是自动生成那么简单
测序仪下机后得到的通常是FASTQ原始数据。FASTQ文件中不仅包含序列信息,也包含每个碱基的质量值。一般可能认为以为测序完成就等于结果出来。事实上,原始数据距离真正可用于分析的clean data,还有一整套质量控制流程。
质控流程决定哪些数据可以进入后续分析
这些流程包括去除低质量序列、去除接头污染、过滤过短或异常序列、识别嵌合体、合并双端序列、去除宿主污染序列、评估测序深度和样本有效数据量等。
对于宏基因组测序,还涉及更复杂的拼接、基因预测、物种注释、功能注释和丰度计算。
参数设置过松或过严,都会影响结果
如果质控参数设置过松,低质量数据会进入后续分析,带来假阳性;如果设置过严,又可能损失有效信息,导致某些低丰度但重要的菌被过滤掉。
因此,生物信息分析并不是简单套用软件流程,而是需要根据样本类型、测序技术、研究目的和验证结果不断优化。
更关键的是,同一份原始数据,使用不同的分析流程、不同的参数、不同的数据库,最终得到的物种组成可能不完全相同。这也是为什么不同检测机构之间有时会出现结果差异的原因之一。其中参考注释数据库的带来的差异是最大的,这也是我们后面会重点讲的。
数据库和注释方法是影响结果解读的重要环节
测到的这段序列,到底对应哪一种菌?
这是肠道菌群检测不可忽略的问题之一。
目前很多实验室会使用公开数据库,例如16S领域常用的Greengenes、SILVA、RDP等,宏基因组领域则可能使用NCBI、GTDB、UHGG、MetaPhlAn相关数据库等。
这些公共数据库为科学研究和方法开发提供了重要基础,但在实际检测和报告解读中,数据库是否适配人体肠道样本、是否持续更新、是否经过标准样本和真实样本验证,都会影响最终注释结果的准确性和稳定性。
这些问题在数据分析阶段看似只是“注释差异”,但进入报告解读后,可能会进一步影响菌群特征判断、功能推测、风险提示以及个性化建议。因此,肠道菌群检测的可靠性不仅取决于是否使用了某个数据库,更取决于数据库与检测场景的匹配程度、算法流程的验证情况,以及实验室对注释结果进行评估和校正的能力。
谷禾更倾向于采用一种相对稳妥的分析思路:在公共数据库的基础上,结合长期积累的人体肠道样本数据、标准菌群验证结果、算法优化经验以及注释准确性评估体系,对检测结果进行多维度综合判断。
这样既能充分利用公共数据库的开放资源和学术基础,也能根据人体肠道菌群检测的实际场景,对数据库覆盖不足、分类体系差异或算法适配性问题进行识别和校正,从而尽量减少由数据库和注释方法带来的系统性偏差。
正常参考范围决定异常判断可靠性
超标和缺乏,背后依赖的是参考范围
在肠道菌群检测报告中,最容易影响用户判断和后续决策的内容,往往是“某某菌偏高”“某某菌偏低”“某类风险相关菌增加”等提示。而这些判断并不是单纯由检测数值本身决定的,背后还依赖于一个非常重要的基础——参考范围。
所谓“超标”或“缺乏”,本质上是将个体检测结果与某一参考人群或参考数据库进行比较后得到的相对判断。因此,参考范围如何建立,直接影响异常提示的稳定性和解释价值。
参考范围并不应是简单设定的固定边界
需要建立在足够规模、来源清晰、信息完整的人群数据基础上。理想情况下,参考人群应根据年龄、地区、饮食结构、生活方式、健康状态等因素进行合理分层,并结合检测技术路线和统计方法持续优化。否则,如果参考样本量不足,或人群结构与受检者差异较大,所谓“正常范围”就可能不够稳健。
这也意味着,不同实验室、不同数据库或不同算法模型给出的异常提示,可能存在差异。例如,某个菌被提示偏高,既可能确实反映个体菌群特征的改变,也可能与参考队列样本量、分层方式、边界设定或地区饮食差异有关。反过来,某个菌被提示偏低,也可能受到数据库分辨率、注释准确性或参考范围设定方式的影响。
尤其是在涉及潜在致病菌、条件致病菌、炎症相关菌、产毒素相关菌等信息时,更需要避免把报告提示直接等同于疾病诊断。菌群检测中的“检出”不等于感染,“相对丰度偏高”也不等于一定需要药物干预。
谷禾更建议以审慎、综合的方式理解菌群检测结果:检测报告提供的是微生态层面的参考信息,而不是单独用于诊断或干预决策的依据。报告中的风险提示,需要结合个体的症状表现、既往病史、用药情况、饮食结构、免疫状态、其他实验室检查结果,以及医生或专业人员的评估进行综合判断。只有将检测结果放回到具体个体的实际背景中,才能更准确、合理地理解其意义。
CNAS 认可与实验室质量体系:检测可靠性的基础
通过上面的描述,已经了解肠道菌群检测涉及样本采集、保存运输、DNA 提取、建库测序、数据分析和报告解读等多个环节。任何一个环节控制不充分,都可能影响最终结果的稳定性和可解释性。
CNAS 认可并不意味着检测结果可以直接等同于临床诊断,也不代表所有模型解释都天然成立。但它说明实验室在认可范围内,已围绕人员、设备、方法、样本流转、质量控制、记录追溯和报告签发等方面建立了较为规范的管理体系,并接受第三方官方评审。
对于肠道菌群检测而言,这种体系化管理尤为重要。作为 CNAS 认可的肠道菌群检测实验室,在检测过程中更强调全流程质控,包括阴性/阳性对照、空白对照、批次质控、污染监测、测序质量评估和异常样本复核等环节,尽量减少批次差异、背景污染和流程波动对结果的影响。
因此,选择肠道菌群检测机构时,除了关注报告内容,也应关注其实验室资质、质控体系、方法验证和结果解释边界。对于复杂的微生态检测来说,规范的实验室体系,是结果值得被认真参考的重要基础。
编辑
如果说肠道菌群检测报告的第一层壁垒
是把菌群谱测准、注释准、解释准;
那么第二层壁垒,
就是如何基于菌群数据
进行健康状态或疾病风险评估。
疾病风险评估不是“列几个特征菌”那么简单
疾病风险评估的基础,是菌群差异是否具有参考意义
目前许多肠道菌群报告中都会设置疾病风险或健康风险评估板块。其基础逻辑是:既然某些疾病人群与健康人群存在菌群差异,那么是否可以通过一个人的菌群特征,推测其更接近健康状态,还是更接近某类疾病相关状态?
这一部分往往也是消费者最关注、同时最容易被误解的内容。很多人拿到报告后,最先看的不是有哪些菌,而是自己有没有炎症风险、代谢风险、神经系统系统风险、肠易激风险、肥胖风险、糖尿病风险等。某种意义上,这也是肠道菌群检测最具应用价值的方向之一。
科研相关性,不等于个体预测能力
尽管大量研究已经证明,过去十多年,国内外已经发表了大量关于肠道菌群与结直肠癌、炎症性肠病、肠易激综合征、肥胖、2型糖尿病、脂肪肝、痛风、抑郁、阿尔茨海默病、自闭症谱系障碍等疾病相关性的研究。这些研究为菌群风险评估提供了重要的科学基础。
但是不同疾病人群、不同疾病阶段、干预前后、治疗响应与不响应人群,往往会呈现出不同的菌群结构和功能特征。
文献差异菌不能直接等同于个体健康风险判断
科研队列和真实检测人群,并不是同一回事
这是行业中一个非常关键、但常被忽略的问题。
科研研究通常会有严格的入组标准。例如,研究者会尽量控制年龄、性别、地区、饮食、BMI、用药史、抗生素使用、基础疾病、采样时间等因素。有些研究会要求受试者在一定时间内不能使用抗生素、益生菌、泻药或特殊药物;有些研究会限制饮食;有些研究会排除合并多种疾病的人群。这样做的目的是尽量减少干扰因素,突出某个疾病与菌群之间的关系。
真实世界中的菌群影响因素更加复杂
真实检测人群:
每一个因素都可能影响肠道菌群。
文献中的差异菌,不能简单搬进报告
在严格科研队列中得到的差异菌,未必能稳定适用于现实世界中的普通检测人群。把文献中的几个特征菌简单搬进报告,用它们来判断疾病高低风险,往往是不可靠,甚至可能完全错误误导后端干预。
★ 好的风险评估模型——核心不仅是算法,更需要高质量的样本数据
很多人在谈疾病预测模型时,容易把重点放在算法上,比如机器学习、随机森林、支持向量机、神经网络、深度学习等。算法当然重要,但在肠道菌群风险评估中,更基础、更关键的因素其实是:模型训练所使用的样本质量和样本代表性。
一个模型能不能识别真实世界中的疾病相关菌群特征,首先取决于它“见过”多少真实、准确、复杂且有代表性的样本。
这里至少包括几个核心问题。
第一,样本是否涵盖了各类人群
肠道菌群受到饮食习惯、地域环境、生活方式、遗传背景、医疗体系、药物使用习惯等多种因素影响。
不同地区和生活方式的人群肠道菌群基线并不完全相同。因此,如果一个模型应尽可能涵盖足够多样的人群,否则可能会出现适配性不足的问题。
第二,样本信息是否准确
疾病状态必须有明确依据,不能只靠用户自述。比如结直肠癌样本最好有病理、肠镜或临床诊断信息支持;糖尿病样本应有血糖、糖化血红蛋白等指标;炎症性肠病应有内镜、病理、临床诊断和疾病活动度信息。
如果标签本身不准确,模型学到的就可能是噪音,而不是真实疾病特征。
第三,样本量是否足够
肠道菌群个体差异极大,同一种疾病在不同阶段、不同用药、不同饮食、不同年龄人群中可能表现出不同菌群特征。
如果样本量太小,模型容易只学到某个小队列的偶然差异,而不是疾病本身在真实世界中的稳定信号。
第四,样本是否覆盖疾病发生、发展、治疗和干预过程
很多疾病不是单一状态。例如:
一个有应用价值的模型,应尽量覆盖这些复杂状态,而不是只比较“健康人”和“典型患者”。
第五,是否有严格的验证
模型不能只在训练数据上表现好,还要在独立测试集、外部队列、不同批次样本、不同时间段样本中验证。否则就可能存在过拟合:在原始研究数据里准确率很高,一到真实用户样本中就失效。
所以,尽管现在有 AI 的出现,如果没有足够大、具有代表性、并且样本数据清晰规范的本土人群数据库,那么疾病预测仍然会面临明显局限。
因此疾病的预测疾病风险评估板块真正的壁垒,不是报告上能不能写出“风险高、中、低”,而是背后有没有足够优质、真实、可追溯、经过验证的人群样本库和模型体系。
除了样本数据本身,风险评估模型还要解决另一个关键问题:它究竟在识别什么。
★ 好的风险评估模型——不是盯着几个菌,而是理解整体微生态特征
模型要识别的是整体,不是单个菌
很多人理解菌群风险评估时,会以为模型就是看某几个菌:会把它想象成一个简单的对应关系:某个“有害菌”升高,风险就升高;某个“有益菌”降低,风险就升高。这样的理解直观,但并不准确。
编辑
肠道微生态是一个复杂网络。疾病相关信号是由多种菌之间的组合关系、相对丰度变化、低丰度关键菌、菌群多样性、生态位变化、代谢功能、炎症相关通路、毒力因子、胆汁酸代谢、短链脂肪酸生成能力等共同构成。
因此,一个成熟模型不应只依赖少数几个肉眼可见的“明星菌”。它需要从整体菌群结构中学习复杂模式。
有些风险信号,甚至高于菌群丰度和关系
某些样本看起来有害菌并不高,多样性也不错,常规菌群构成似乎比较理想,但仍可能隐藏着与特定疾病相关的微生态模式。
这些信号可能来自低丰度菌群,也可能来自菌群之间的组合关系,甚至来自报告正文中没有逐一展示的菌种或功能特征。
以结直肠癌风险评估为例
已有大量研究显示,结直肠癌患者的肠道菌群中可能存在一些相对稳定的特征变化,例如部分具核梭杆菌、脆弱拟杆菌相关毒素型菌株、消化链球菌、微小单胞菌、产毒或促炎相关菌群变化等。
但在真实人群中,不能简单用某一个菌是否升高来判断风险。因为不同个体、不同阶段、不同治疗状态下,菌群表现可能并不一致。
有些人可能某个典型菌升高明显,有些人则可能表现为多个菌群组合的轻度偏移,或者表现为功能通路层面的异常。
如果一个模型基于足够大的真实世界队列,例如大量经临床确认的结直肠癌样本,并结合健康对照、肠道疾病对照、不同年龄和不同干扰因素样本进行训练与验证,它就更有机会学习到疾病相关的综合微生态模式,而不只是机械地识别几个特征菌。
这样更有利它在实战中去判别,比如整体结构是否更接近经临床确认的疾病相关样本。这类模型在实际应用中,才更可能对复杂样本保持较好的敏感性和特异性。
风险提示不能替代临床诊断
当然,即使模型表现较好,也应坚持一个边界:菌群风险评估结果只能提示“需要关注”或“建议进一步检查”,不能直接等同于诊断。比如结直肠癌中高风险提示,应建议结合年龄、家族史、症状、粪便隐血、肠镜等医学检查进行确认,而不是仅凭菌群报告下结论。
为什么“什么疾病都能预测”的报告反而要谨慎看待?
风险评估项目越多,不一定代表报告越成熟
消费者需要特别注意一个现象:有些菌群检测报告看起来功能非常丰富,几乎什么疾病都能评估,几十种甚至上百种风险都能给出结论。表面上看,这样的报告似乎更全面,但从专业角度看,反而需要谨慎。
原因很简单:不是所有疾病都已经具备成熟、稳定、可用于真实人群评估的菌群模型基础。
不同疾病的菌群证据基础并不相同
有些疾病与肠道菌群之间的关联证据较强,样本积累较多,模型开发和验证相对更有基础。
但有些疾病目前仍处于早期研究阶段,文献结果不一致,队列样本较少,混杂因素很多,尚不足以支持面向消费者的风险预测。
明确的风险结论,需要透明的模型依据
如果一个报告对很多疾病都给出非常明确的高低风险判断,但没有说明模型来源、样本量、适用人群、验证结果和解释边界,那么它很可能不是基于真实世界大样本模型,而只是引用了文献中报道过的一些差异菌或相关菌。
这种做法的问题在于:文献中的差异菌通常来自特定研究条件下的特定队列。它们可以作为科学线索,但不一定能直接作为个体风险判断依据。
如果把多个疾病文献中的特征菌简单叠加,就可能导致很多用户在报告中同时出现多种疾病高风险。这样的结果看似敏感,实际上特异性可能很差,容易造成不必要的焦虑,也可能误导后续干预方向。
专业,是对边界的克制
专业的做法应该是:
消费者应该如何理解这一板块
对于消费者而言,看到菌群报告中的疾病风险评估,既不必恐慌,也不能完全忽视。
比较合理的态度是:把它作为一种基于肠道微生态数据的健康风险提示。
如果某项风险偏高:
低风险不等于绝对没有问题,高风险也不等于已经患病。
菌群模型评估的是一种微生态模式与疾病状态的相似性或相关风险,它的意义在于帮助人们更早关注潜在问题,并为进一步检查、生活方式调整和健康管理提供参考。
行业应该比拼证据深度,而不是报告项目数量
肠道菌群检测进入应用阶段后,报告内容越来越丰富是趋势。有价值的竞争,不应该是谁能写出更多疾病名称,而是谁能在每一个评估项目背后建立更扎实的证据链。
一个负责任,科学,公平的检测体系(CNAS认可实验室的准则),应该敢于承认边界:
这样的报告看起来可能没有那么包罗万象,但专业价值反而更高。
从风险评估的实际价值来看,报告项目的数量并不是唯一衡量标准。相比覆盖多少病种,更值得关注的是:每一项提示是否有清晰依据,是否能提供合理的下一步建议,是否有助于减少误判、过度解读或不必要的干预。
总体来看,肠道菌群疾病风险评估是一个很有前景、也很有技术壁垒的方向。更值得关注的是,从科研发现走向真实世界应用,可能需要跨过样本质量、样本规模、模型验证、本土适配、混杂因素控制和临床解释边界等多道门槛。
这才是肠道菌群检测报告第二层壁垒的核心。
在肠道菌群检测报告中,
除了菌群谱和疾病风险评估之外,
第三个越来越重要的板块,
就是营养代谢与功能评估。
肠道菌群报告的第三层壁垒:营养代谢评估=看菌推营养?
很多报告会提示维生素合成能力、氨基酸代谢、短链脂肪酸生成能力、胆汁酸代谢、脂质代谢、膳食纤维利用能力、蛋白质发酵倾向、肠道屏障相关功能等内容。
这一方向是有大量询证依据的,而且这一块菌群有着绝对的优势,会做的越来越好。因为肠道菌群并不是被动存在于肠道里的“微生物名单”,它们本身就是一个活跃的代谢器官。
大量研究已经证明,肠道菌群参与膳食纤维发酵、短链脂肪酸生成、B族维生素合成、氨基酸代谢、胆汁酸转化、色氨酸代谢、胆碱和肉碱代谢、植物多酚转化等过程。这些代谢活动与能量利用、肠道屏障、免疫调节、炎症状态、神经递质前体、血糖血脂代谢等都有密切关系。
因此,通过菌群数据去评估一部分营养代谢能力,是有科学基础的。但这里必须强调一个关键点:菌群报告中的营养代谢评估,更合理的解释评估的是菌群相关代谢潜力或菌群功能倾向。
有价值的营养评估,看三组数据如何互相校准?(谷禾的菌群营养评估结合三组数据开发)
注:谷禾的菌群营养评估结合的三组数据是指:肠道菌群数据、粪便代谢组数据、血浆代谢组数据。
更高质量的肠道菌群营养代谢评估,不应只停留在“某个菌多,所以某种营养代谢好”这种层面,而应该尝试建立菌群、粪便代谢物、血液代谢物和饮食信息之间的对应关系。
这里面至少有三类重要关系。
第一,菌群功能潜力与粪便代谢物是否一致
比如报告提示丁酸产生菌不足,同时粪便中丁酸水平也偏低,那么可以更有信心地判断肠道短链脂肪酸生成环境不足。
反之,如果丁酸产生菌不低,但粪便丁酸低,就要考虑饮食纤维摄入不足、吸收增加、样本时间点或检测差异等因素。
第二,粪便代谢物与血液代谢物是否一致
例如肠道蛋白质腐败发酵增强时,粪便中某些酚类、吲哚类、胺类代谢物可能升高;其中部分代谢物如果进入血液并进一步影响宿主代谢,血液中也可能出现相关变化。但如果只在粪便中高、血液中不高,临床意义就可能不同,更多提示局部肠腔环境变化。
第三,菌群代谢能力与宿主营养状态是否一致
比如菌群提示B族维生素合成潜力较弱,但血液中相关维生素指标正常,可能说明饮食摄入或补充剂足够;如果菌群功能弱、饮食摄入不足、血液指标也偏低,那么营养干预的依据就更充分。
这种多组学和临床营养指标的互相验证,才是营养代谢评估真正走向成熟的方向。
营养代谢评估的专业价值,在于指导方向而不是替代临床营养诊断
肠道菌群营养代谢评估真正有价值的地方,是帮助我们理解一个人的肠道生态更偏向哪种代谢模式。
这些信息对个性化营养干预很有帮助。但它的正确定位应该是:为饮食结构优化、营养补充策略、肠道微生态干预和后续检测提供依据,而不是直接诊断某种营养缺乏或疾病。
第三层壁垒的核心:从“菌有什么功能”走向“功能是否真正影响宿主”
总结来说,肠道菌群报告中的营养代谢评估,是一个有科学依据、也很有应用潜力的方向。
但它的技术门槛并不低。
因此,营养代谢板块不是报告中“锦上添花”的装饰内容,而是检验一个菌群检测体系是否真正理解肠道微生态功能的重要部分。
专业的报告可以告诉用户:你的肠道菌群具备怎样的代谢倾向,这种倾向与饮食、粪便代谢物、血液营养指标之间是否一致,以及下一步应如何更科学地验证和干预。
对消费者而言,最重要的是记住一句话:肠道菌群可以帮助评估营养代谢环境,但不能单独定义人体营养状态。
为什么第一次/基线检测 尤其重要?
第一次基线肠道菌群检测的价值:建立可靠参照系以指导后续干预策略。
很多健康指标可以多次检测后再建立趋势,但肠道菌群的首次检测有特殊意义。因为一旦开始系统干预,原始状态可能很难再被还原。
长期服用益生菌、使用抗生素、改变饮食结构、接受粪菌移植或重大疾病治疗后,菌群生态可能发生持续改变。此时再检测,只能反映干预后的状态,而无法回答“我本来是什么样”。
因此,第一次基线检测,可以为后续观察和比较提供一个重要参照。
编辑
第一次基线检测就像一张干预前照片
它不一定完美,也不代表永久状态,但可以记录个体在某一时间点的肠道菌群结构特征和一定程度的功能潜力,呈现当时的微生态背景。
比如菌群多样性和稳定性如何,优势菌群结构是否与年龄、地域、饮食和健康状态大致匹配,是否存在明显偏离常见健康人群范围的模式,短链脂肪酸产生菌、黏液层相关菌、蛋白发酵相关菌、潜在条件致病菌、炎症相关菌群等是否处于值得关注的水平。
为后续观察、干预和复测提供参照
如果一个人未来出现症状变化、接受抗生素治疗、长期腹泻或便秘、体重快速变化、慢病治疗、营养干预或粪菌相关治疗,基线数据可以帮助判断菌群变化的幅度和方向。
对于科研和临床随访而言,基线更是分析因果链条和干预效果的基础。
在商业场景中,忽视基线会带来明显问题
机构可能先通过报告制造异常,再推荐干预,然后用干预后某些指标变化证明产品有效。但如果没有真实干预前基线、没有对照、没有标准化采样和统计分析,这种“前后对比”很容易受到自然波动、饮食变化、检测误差和选择性展示影响。
科学的基线检测应当先于干预,并尽量独立于产品销售。
为什么后端干预前必须重视基线?
干预越强,越需要先看清原始状态
肠道菌群相关干预包括饮食调整、膳食纤维增加、益生菌补充、益生元补充、合生元、后生元、抗生素使用、药物治疗、运动和睡眠改善,甚至粪菌移植等。
这些干预方式的强度差异很大,潜在影响也不同。一般来说,干预越强,越需要在干预前获得可靠基线。否则,后续干预就像在没有地图的情况下改变一个复杂生态系统:既不知道哪里真正需要调整,也很难判断调整后是否真的变好了。
没有基线,容易把正常差异误判为异常
举例来说,一个人检测前长期高纤维饮食,短链脂肪酸产生菌丰富,菌群多样性较好,Akkermansia、Faecalibacterium、Roseburia 等相关菌群处于适宜范围。
但如果采用了不适配的人群参考值,或者用过于简单的评分体系判断其“菌群低分”“缺乏益生菌”,就可能引导其进行并不必要的补充。几个月后,即使检测指标发生变化,也很难判断这种变化是否真的有益;如果症状没有改善,还可能进一步造成误解甚至过度干预。
警惕“检测—焦虑—购买”的闭环
再如,一个人原本并无明显肠道疾病风险,只是因为看到“菌群年轻化”“提升免疫力”等广告接受检测。
若报告故意调高某些“有益菌”参考阈值,使多数人看起来不达标,再配套推荐产品,就容易形成“检测—焦虑—购买”的闭环。此时检测不是科学评估,而是销售脚本的一部分。
高强度干预尤其不能只凭单次商业检测决定
还有更需要谨慎的例子是粪菌移植。粪菌移植在复发性艰难梭菌感染等特定疾病中已有较明确证据,但在广泛大健康、减重、美容、抗衰、情绪改善等场景中仍需严格限定适应证和风险评估。
如果一个人原本菌群分值不错、没有明确临床适应证,却因为错误参考范围或夸大解读而接受粪菌移植,可能破坏自身已有土著菌群生态,引入不可预测的微生物和代谢风险。粪菌移植不是普通保健项目,更不能成为基于单次商业检测结果的轻率选择。
基线的作用,是为干预设置目标和边界
首次基线检测可以在这些场景中发挥“刹车”和“参照”作用。
它让个体和专业人员知道:
因此,基线检测不是为了让所有人都进入干预流程,而是为了让干预更有依据、更有边界,也更容易被客观评估。
编辑
肠道菌群不是越多越好,也不是某个明星菌越高越好
“好菌越多、坏菌越少”是一种过度简化
市场宣传中常见一种简单化表达:某种菌是“好菌”,越多越好;某种菌是“坏菌”,越少越好。这样的说法便于传播,却容易误导。
肠道菌群是生态系统,不是单一成分表。许多细菌的意义取决于菌株水平、宿主背景、整体生态位置和代谢环境。
“明星菌”也不能脱离整体生态判断
即便是被广泛关注的有益相关菌,也不意味着所有人都需要补充或越多越健康。
以 Akkermansia muciniphila 为例,它常被称为黏蛋白降解菌,与肠黏液层代谢、代谢健康等研究方向相关。
在一些研究中,Akkermansia 的相对丰度与代谢指标改善相关,因此成为商业宣传中的“明星菌”。但这并不代表每个人都需要人为提高它,更不代表它越高越好。
若一个人的 Akkermansia 已经处在较高水平,同时整体菌群多样性良好、肠道症状不明显、炎症相关指标无异常,盲目追求进一步提升并没有充分科学依据。更极端地说,如果只看某一项指标而忽视整体生态,可能对个体产生错误引导。
乳酸菌、双歧杆菌也不是人人都要长期补充
同样,乳酸菌、双歧杆菌等常被公众理解为绝对“好菌”。但成人肠道中双歧杆菌丰度受年龄、饮食、地域和个体差异影响很大。
某些乳酸菌产品也可能并不长期定植,更多是短期代谢或免疫调节作用。对于一个本身菌群结构较好的人,长期、重复、大剂量补充多个益生菌产品,不一定带来额外收益,反而可能造成检测解释混乱、症状波动或经济负担。
条件致病菌也不能简单理解为“检出就是有病”
许多潜在致病菌或机会致病菌可以低丰度存在于健康人群中。判断其意义需要结合丰度、毒力基因、宿主症状、炎症指标、免疫状态和临床背景。将“检出某菌”直接等同于“感染”或“需要治疗”,是不严谨的。
因此,首次基线检测的一个重要作用,是帮助个体认识自己的菌群是在整体生态中呈现怎样的状态,而不是被单一明星菌或单项异常牵着走。
报告解读应坚持科学、克制和个体化
肠道菌群报告的难点不在于列出菌名,而在于解释。解释过少,用户看不懂;解释过度,又容易造成误导。
科学解读应坚持三个原则:基于证据、结合背景、承认不确定性。
基于证据:不能把相关性直接说成诊断结论
基于证据,意味着不能把单篇研究、动物实验或体外实验直接转化为个人诊断。许多菌群与疾病之间是相关关系,不一定是因果关系。即使某菌在某疾病患者中平均升高,也不代表某个健康人该菌升高就会发病。
结合背景:同一个结果,在不同人身上意义不同
结合背景,意味着要询问或记录受检者的年龄、饮食、排便、近期药物、疾病史和干预史。
承认不确定性,意味着报告要说明检测边界
粪便菌群主要反映肠腔和脱落菌群,还有部分肠黏膜菌群;DNA 检测不能区分活菌和死菌;相对丰度受其他菌变化影响,不等同于绝对数量;一次检测不能反映长期趋势;菌群功能潜力不等同于实时功能表达。
合理管理建议
个体化并不等于无限定制产品,而是基于个人基线和背景提出合理建议。
对于大多数人,最基础、证据更稳健的建议仍然是:增加多样化植物性食物,保证足够膳食纤维,减少长期高油高糖高加工食品,规律作息,适量运动,避免不必要抗生素,出现持续症状时及时就医。
肠道菌群检测在大健康领域的合理定位
在大健康领域,肠道菌群检测最适合扮演三个角色:教育工具、风险提示工具、随访比较工具。
作为教育工具,它可以让人更直观地理解饮食、药物、生活方式与肠道生态的关系。很多人在看到自己膳食纤维相关菌群不足后,更容易接受增加植物性食物的建议。
作为风险提示工具,它可以发现一些值得关注的模式,例如多样性明显降低、机会致病菌显著升高、产丁酸菌群不足、蛋白发酵相关特征突出等。但这些提示需要结合临床和生活背景,不应直接转化为疾病诊断。
作为随访比较工具,它可以用于观察干预前后趋势。尤其当同一实验室、同一方法、相似采样条件下多次检测时,纵向比较往往比不同机构之间横向比较更有意义。
行业规范化需要哪些努力?
肠道菌群检测行业要健康发展,需要从多个层面提升规范性。
编辑
实验室层面
应建立标准化采样、运输、DNA 提取、建库测序、生信分析和报告审核流程,持续进行质控和能力验证。对于关键性能指标,如重复性、检出限、批间差、污染控制、注释准确性等,应有内部验证和记录。
数据库层面
应建设大规模、本土化、结构化、可追溯的人群数据库,并对不同年龄、地域、性别、饮食和健康状态进行分层。数据库建设除了追求样本数量外,还应重视元数据质量。
模型层面
应提高透明度和可验证性。健康评分、风险模型和推荐算法应避免黑箱化,至少应在报告或技术说明中解释基本逻辑、适用范围和局限性。
报告层面
应使用审慎语言,区分科研关联、健康参考和临床诊断。报告不应夸大,不应制造焦虑,不应将所有偏离都导向产品购买。
监管和行业共识层面
需要推动术语标准、质控标准、参考数据库建设规范、报告表达规范和商业宣传边界。肠道菌群检测的发展前景不应建立在短期销售上,而应建立在科学可信和长期复测价值上。
肠道菌群检测的价值,既不宜被过度放大,也不应被简单忽视。它不能替代临床诊断,也不能仅凭一次检测就判断一个人的整体健康状况,更不应成为商业干预的唯一依据。不过,如果建立在规范实验室、严格质量控制、较大规模本土数据库以及专业解读的基础上,它仍然可以为个体了解自身微生态状况提供一定参考。
首次基线检测的意义,正在于记录个体在干预前相对原始的微生态状态。无论是后续的饮食调整、药物使用、益生菌补充,还是疾病治疗和健康管理,都需要一个可比较的起点。没有基线,很多个体化建议就缺少参照;没有客观数据库和质量体系,报告中的分数也容易失去实际意义;如果缺少科学边界,检测还可能在无形中增加不必要的健康焦虑。
因此,真正有价值的肠道菌群检测,更应该:
当行业更加重视科学依据、质量控制和长期随访,肠道菌群检测才有可能在大健康和精准健康管理中发挥更稳健的作用。对个体而言,报告上的某个分数并不是最重要的,真正值得保留和关注的,是基于真实基线建立起来的、长期可比较的微生态参考。
新一代肠道菌群检测将不止着眼于肠道菌群的构成和变化,而是和其他组学数据一起绘制全面的人体健康数字画像,借助海量的样本和多维度的高通量数据来揭示纷繁复杂的健康状况。
通过将肠道菌群和粪便代谢组、血浆代谢组、蛋白组、血液检测、临床记录和生活问卷等这些不同维度的数据在隐空间进行对齐,彻底释放肠道菌群中蕴含的丰富健康信息,也将让我们更加了解肠道菌群的真实边界。
也许肠道菌群能告诉我们的比我们自己了解的要多得多,只是这一切都要用真实可靠的海量数据来构建。谷禾正在构建庞大的队列数据集,推动肠道菌群的研究和应用向全新的领域前进,迎来属于肠道菌群的chatGPT时刻。
谷禾健康
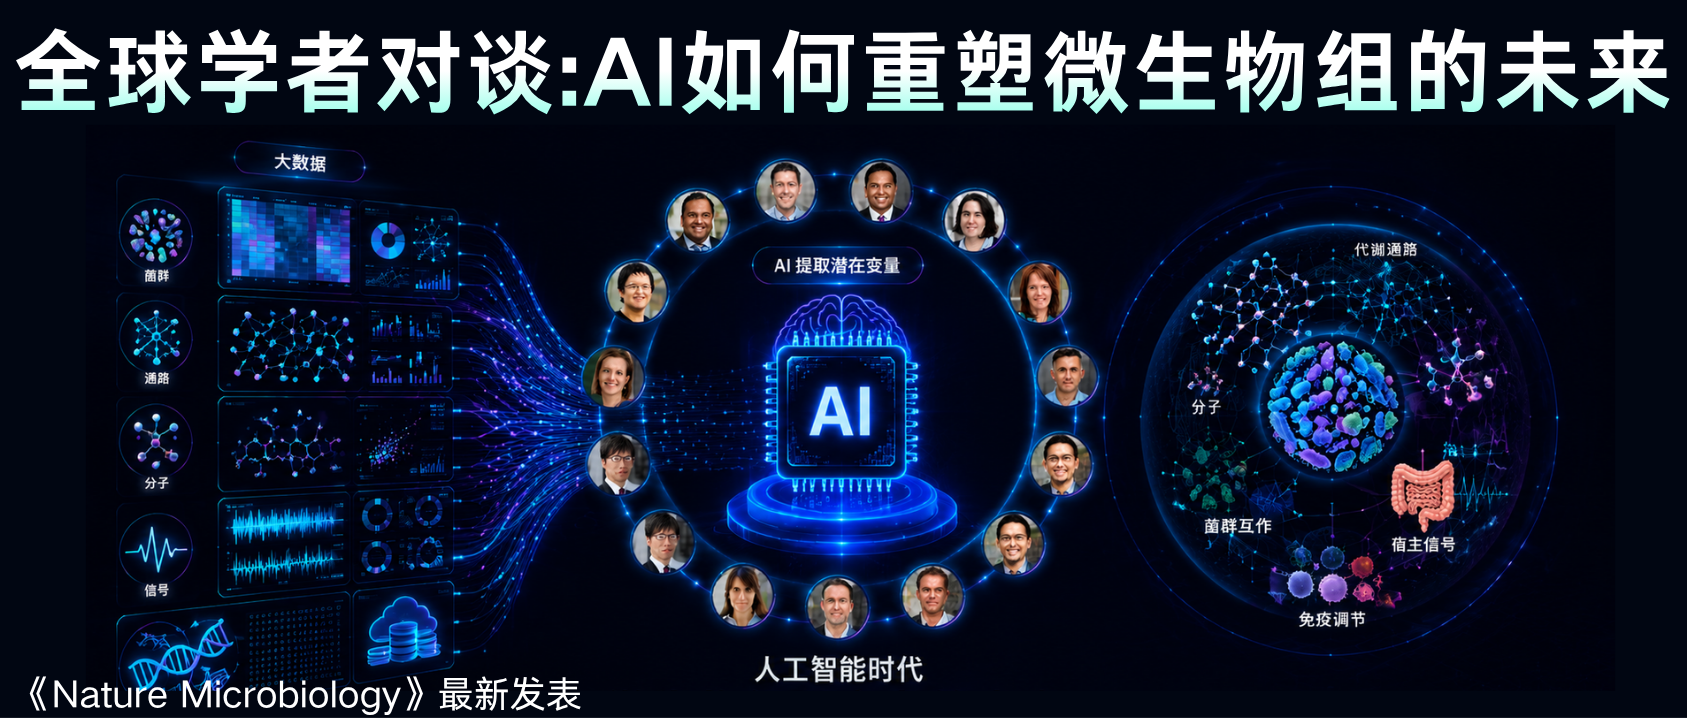
人工智能(AI)几乎进入了所有行业,代码秒生成、数据处理效率翻倍,在几秒钟内完成过去需要几小时甚至几天才能完成的信息处理工作。那么,这股AI浪潮会重塑生命科学与医学吗?
放在微生物研究领域,答案是肯定的。更值得讨论的是, AI 正在以什么方式进入微生态研究,又会把这个行业推向哪里?
近日,《Nature Microbiology》邀请多位全球微生物组领域研究者,讨论 AI 对微生物组研究的影响。
这些科学家的观点并不单一。他们既看到了 AI 在复杂数据分析、多组学整合、临床变量提取、代谢物发现、疾病预测等方面的巨大潜力,也极具前瞻性地强调:AI 不是魔法,它不能绕过数据质量、实验验证和科学判断。
这篇讨论很有价值,它没有把 AI 描述成一个万能答案,也没有把 AI 看成科研的威胁。AI 正在成为微生态研究的一种新基础设施:它帮助人类更快地看见复杂数据中的线索,帮助科学家提出更有价值的问题,也帮助科研、临床、大健康和产业应用之间建立新的连接。
而在这背后,一个更加清晰的行业趋势正在出现:AI 能让微生态研究跑得更快;而一场关于数据与真实世界场景的终极较量,才刚刚开始。
菌群研究,本质上是在研究一个高度复杂的生命生态系统。菌群之间会相互竞争、协作,也会影响代谢产物、免疫反应、肠道屏障、炎症水平,甚至与药物反应、饮食结构和疾病进展发生联系。
以色列魏茨曼科学研究所的Eran Elinav教授提到,微生物组领域可以从 AI 革命中受益很多。
因为这个领域面对的正是复杂的微生物群、跨物种相互作用,以及生物活性代谢物与其微生物来源之间的关系。
也就是说,AI 最适合介入的地方,正是人类很难直接看清的复杂关系。
过去,研究者经常是先观察现象,再逐步寻找解释;而现在,AI 可以帮助科学家在海量数据中提前发现可能被忽视的线索,让研究从人工寻找线索进入机器辅助提出假设的阶段。
在微生态研究中,数据从来不缺。
宏基因组、代谢组、蛋白组、转录组、免疫指标、临床变量、电子病历、饮食记录、随访数据……这些数据越积越多,那么怎么样从大量信息中找到重要的部分?
从海量候选中,找到最值得验证的信号
美国匹兹堡大学的 Reinhard Hinterleitner 研究微生物代谢物如何影响免疫反应。
他提到,现在很多时候最难的并不是收集数据,而是判断哪些代谢物最可能具有生物活性,并且与疾病真正相关。
在过去,耗费无数科研人员大把青春的,往往不是实验本身,而是先观察到现象,再在长长的候选名单里“撞大运”去寻找解释… 在生命科学里,重要的是找到哪些差异值得继续深入研究下去。如果 AI 能够帮助科学家更快完成筛选,科研效率就会发生实质性变化。
这正是 AI 能降维打击的地方。
AI 可以从很长的候选名单中,帮助研究者优先筛选更值得验证的代谢物。它不是直接替科学家完成结论,而是让研究者更快把注意力集中到最有可能产生价值的方向上。
AI正在扩大微生态研究的搜索半径
Karen P. Scott 教授也提到,随着 DNA 测序数据大量产生,分析工作耗时巨大,很多数据甚至还没有被充分挖掘。
机器学习工具可以帮助研究者更高效地从巨大数据集中发现新的抗菌蛋白和细菌素。
未来,研究者不一定只依赖序列同源性,而可以结合蛋白质三维结构和靶点相互作用,寻找具有潜在活性的序列。
这说明 AI 在微生态领域的应用,不仅停留在分析菌群结构,还可能深入到新型抗菌物质发现、微生物功能预测和药物开发的早期阶段。
编辑
从这个角度看,AI 正在扩大微生态研究的搜索半径。过去我们只能在有限区域内寻找答案;现在,AI 可以帮助人类把更多被忽略的角落纳入视野。
AI 的本质,不是消灭科学家的工作,而是把科学家从科研高级打字员中解救出来,当工具把寻找线索的速度拉到极致时,他们可以把精力留给科学直觉。
一种菌的变化,可能只是结果,不一定是原因;一个代谢物的升高,可能与疾病相关,但不一定就是治疗靶点;同一种菌群结构,在不同饮食、不同年龄、不同疾病背景下,也可能意味着完全不同的事情。
这也是为什么 AI 的价值不仅是算得更快,而是整合得更多。
编辑
比利时根特大学Gerard Bryan Gonzales 提到,AI 可以帮助科学家从大数据中提取潜在变量,在降低维度的同时保留生物学意义。这些潜在变量可能是共同出现的菌群组合,也可能是通路、分子特征或更复杂的生物信号。
从单个指标,走向多组学网络
这句话背后的意义是:AI 可以帮助研究者不再孤立地看某一个菌、某一个指标,而是把微生态系统看成一个整体。
编辑
比利时安特卫普大学的 Sarah Lebeer 也提到,AI 正在帮助微生物组研究整合不断扩大的多组学数据,并把它们组织成更连贯的生物网络。
虽然她重点研究的是阴道微生物组,并提醒不同生态位之间不能简单套用模型,但她的观点同样适用于整个微生态领域:AI 的价值不只是发现差异,而是帮助我们建立网络化、系统化的理解。
未来,研究者更需要理解网络:菌群如何影响代谢物,代谢物如何作用于宿主细胞,宿主免疫状态又如何反过来影响微生态结构。
从看见差异到理解关系,这是微生态研究走向成熟的重要一步。
从静态结构,走向动态演化
编辑
葡萄牙古尔本基安分子医学研究所的 Isabel Gordo 则进一步提醒我们,肠道菌群并不是静止不变的结构。时间序列宏基因组测序已经显示,肠道中的菌株会在宿主体内持续变化,甚至发生快速演化。
是什么驱动了这种进化,以及肠道细菌中特定遗传改变在多大程度上可以作为某种疾病背景的生物标志物,都是具有挑战性的开放问题。
AI 模型可用于挖掘并整合过去一个世纪在微生物遗传学中积累的知识,以及过去十年的微生物组数据,从而帮助回答这一挑战。
这种转变会影响整个行业。
编辑
如果说基础研究关注的是机制,那么临床和真实世界更关注的是:这些研究发现能否在人群中得到验证?
在这方面,AI 的作用同样明显。
当菌群数据遇见电子病历
编辑
梅奥诊所的 Purna Kashyap 教授提到,AI 已经改变了他们从电子健康记录中提取临床结局和复杂临床变量的方式,尤其是在大规模人群数据中。这有助于更好地识别与疾病和结局相关的微生物信号,也可以帮助寻找可能被微生物影响的宿主通路。
这意味着,微生态研究正在从实验室数据走向真实世界数据。
过去,科研可能主要围绕样本和测序结果展开;现在,如果菌群数据能与电子病历、临床指标、生活方式、饮食、用药、随访结局结合,就可能为疾病风险评估、治疗反应预测和个体化健康管理提供新的参考维度。
从算法预测到生物学验证
编辑
日本大阪大学的 Kiyoshi Takeda 教授也提到,微生物与宿主之间的相互作用发生在一个高度复杂的系统中。
AI 可以通过患者和健康个体之间的比较分析,帮助识别疾病相关的肠道微生物、微生物来源的代谢物,以及这些代谢物可能作用的宿主细胞或受体。随后,研究者可以通过小鼠模型等生物学研究验证这些预测,并推动其向人类疾病应用转化。
AI 先帮助发现可能的关联;
实验进一步验证机制;
临床研究再判断它能否用于人群。
AI 让医学和微生态研究之间多了一座桥。
编辑
爱尔兰科克大学的 Niall Patrick Hyland 关注宿主-微生物界面,尤其是微生物组如何影响肠道生理。他认为,随着实验数据越来越复杂,AI 可以更客观地识别生理读数中的模式,减少人为偏差,发现原本难以辨认的信号。
同时,AI 在模拟微生物组与药物、外源化合物相互作用方面也有潜力,有助于理解个体反应,并推动微生态治疗的发展。
这一点也很重要。
这些问题,都可能与微生态有关。AI 的作用,就是帮助我们把这些复杂因素重新组织起来。
AI 对微生态研究的影响,并不只体现在数据分析上。它也在改变科研工作的组织方式。
AI正在进入科研的应用流程
编辑
哈佛医学院的 Marco Jost 提到,机器学习早已是微生物组研究中的常用工具,尤其是在大型组学数据中提取生物信号。
但近几年大语言模型带来的变化,更多发生在科研行为本身:它们可以自动化一些繁琐的实验室任务,生成代码初稿,帮助研究者快速了解陌生领域。
编辑
杜克大学的 Lawrence A. David 也提到,AI 可以放大科研努力。
在他的实验室中,AI 不仅用于管理复杂项目流程,还能把成千上万条食品成分清单转换成用于基因组数据库的精确拉丁物种名称。过去这些任务可能需要研究者花费大量时间,现在可以大幅加速。
这些例子说明,AI 正在进入科研工作的底层流程。
它可以整理资料、清洗数据、管理流程、辅助编程、提取元数据、识别错误、汇总文献。看似都是辅助工作,但长期来看,它会改变科研团队的时间分配。
科学家的价值重心正在转移
未来,AI 承担更多基础工作后,人类科学家的价值会更加集中在提出问题、判断方向、设计实验和解释结果上。
编辑
Lawrence A. David 因此提出一个值得思考的问题:既然 AI 越来越擅长写作、编程和统计分析,我们应该如何重新训练未来科学家?
他的答案是,未来更应该重视科学素养,包括:
这句话对所有行业都有启发。
在万物皆可被大模型自动化的时代,当工具越来越强,完成某个技术动作不再是门槛,重要的是是否知道应该把工具用在哪里;难的是提出连 AI 都没想到的问题;当 AI 给你一个漂亮答案时,你依然有底气去质疑它是否靠谱。
AI 时代,科学家的门槛并没有降低,只是门槛换了位置。
谈 AI 的价值,并不意味着忽略它的边界。相反,越是步入生命科学和健康领域的深水区,越需要清楚地知道 AI 能做什么,不能做什么。
Eran Elinav 教授提醒,AI 的表现取决于输入数据的质量。它最多可以生成更有信息量的相关性、关联和预测,但理解因果关系和分子机制,仍然需要严谨的实验验证。
这是微生态研究中非常核心的一点。
相关性,不等于因果性
某种菌和某种疾病同时出现,不代表这种菌就是病因。某个代谢物和某种健康状态相关,也不代表它就是干预靶点。AI 可以告诉我们,这里可能有信号,但不能自动证明这就是原因。
Purna Kashyap 也提醒,微生物组数据高度稀疏、维度高、非常依赖具体背景。如果再叠加批次效应、研究设计差异和功能注释不完整,AI 模型可能会过拟合,也可能识别出没有生物因果意义的相关性。
模型越复杂,不一定越可靠
编辑
Sean M. Gibbons 的观点更加直接。他认为,对于许多只有几百到几千个样本的生物医学数据集,训练新的深度学习模型在统计上并不总是可行。很多时候,参数更少的传统机器学习模型反而更合适。
他还提醒,不能盲目相信 AI 热潮,而应该用人的判断力谨慎地使用 AI。
AI 能提高效率,但不能替代证据等级。
AI 能发现模式,但不能自动完成因果解释。
AI 能生成结论的雏形,但不能承担科学判断的责任。
在微生态领域,这一点尤其重要。
越复杂的领域,越需要强大的工具;也越需要清醒的边界。
尽管科学家们不断提醒 AI 的边界,但他们对 AI 推动微生态研究的未来仍然保持积极态度。
疾病关联 → 治疗反应预测
编辑
希腊亚历山大·弗莱明生物医学科学研究中心的 Vasiliki Koliaraki 提到,AI 正在改变我们研究肠道微生物组的方式。
基于宏基因组数据训练的机器学习模型,已经可以识别与炎症性肠病诊断和治疗反应相关的微生物模式。
未来,这些能力有望进一步帮助临床前研究,改进我们对微生物组—宿主相互作用的建模,预测哪些微生物可能推动肠道疾病,并设计更有针对性的干预策略。
多组学模式 → 机制理解
编辑
密歇根州立大学的Robert A. Quinn 则从代谢组学角度谈到,他们实验室长期使用 AI 工具分析复杂多组学数据,如今更依赖 AI 解释大规模代谢组数据,发现人工难以识别的微生物化学模式。
他还提到,深度学习方法正在被用于预测多组学数据中的生物关系,并且在识别模式方面表现出优于传统统计分析的潜力。
这些观点共同指向一个趋势:微生态研究正在从描述走向预测,再进一步走向机制理解。
构建“人体-微生物”复合模型
编辑
来自阿根廷立陶宛国立大学的Gabriel Vinderola 提到,他们参与的 Global Microbiome Conservancy 汇集了来自非洲、亚洲、南美和欧洲二十多个国家研究者,关注全球人类微生物组,并加强历史上代表性不足人群的研究能力。
AI 和机器学习工具可以整合宏基因组、分离菌株基因组、代谢组、免疫标志物和临床表型,同时帮助拆解生活方式、饮食、地理和宿主遗传等因素之间的相关驱动关系。
他的判断很有代表性:微生态研究正在从以描述为主,转向预测性、机制性,甚至生成式的人体metaorganism模型。
注:这里的metaorganism,可以理解为人与体内微生物共同构成的复合生命系统。
当 AI 越来越强,很多人会自然把注意力放在算法、模型和算力上。
在微生态领域,稀缺的东西可能还不只是算法
编辑
Paul W. O’Toole 教授提到,他们已经多年使用监督式机器学习,识别基因组或宏基因组中能预测表型和宿主特征的关键特征。
他们还使用自然语言处理进行元数据整理,筛选超过 12000 条生物样本记录并标记错误;同时,也在利用粪便宏基因组数据进行结直肠癌检测,并通过隐私保护的联邦 AI,让患者元数据不离开诊所。
这说明,AI 要进入医学和健康场景,数据治理、隐私保护、样本质量、元数据标准化同样重要。
没有这些基础,AI 很难稳定发挥价值。
Sean M. Gibbons 也提醒,大模型并不适合所有场景。对于许多生物医学数据,样本量、参数量和统计可行性之间需要匹配。
模型越复杂,不一定越好;在数据不足或结构不清晰的情况下,复杂模型反而可能带来更大的不确定性。
编辑
微生态行业的关键能力正在重新排序
这给整个行业一个非常现实的提醒:
AI 不是把少量、混乱、低质量的数据变成高质量科学的机器。它只是把数据中的信号和问题,一起放大。如果喂给它的是贫瘠与混乱,它撬动的绝非科学的真相,而是一场更大规模的统计学灾难。
因此,在 AI 时代,微生态行业的关键能力会重新排序。
第一,持续产生高质量数据。
第二,建立标准化流程。
第三,连接真实世界场景。
第四,把菌群数据与饮食、临床、代谢、免疫、生活方式、长期随访结合。
第五,把 AI 发现的模式转化为专业、审慎、可验证的解释。
这些是微生态行业真正的底层能力。
回到产业层面,肠道菌群检测的意义也需要被重新理解,检测是微生态数据体系的重要入口。
AI再聪明也是吃喂进去的数据
数据对于科研、大健康、临床研究、营养干预、产品开发、疾病风险管理和个体化健康服务,都可能具有长期价值。
编辑
数据连接真实场景,产生长期价值
当然,数据的价值不只是多。也需要的是长期、真实、标准化、可解释,并且能够与具体健康场景连接。
AI 会提高微生态研究和应用的效率,但真正支撑行业长期发展的,仍然是数据积累、标准体系、场景转化、科学验证等。
AI正在推动微生物学进入一个发现更快、理解更深的阶段,也让大量沉睡在数据中的线索重新显现,推动了整个研究视角的升级。
菌群检测行业的长期价值,建立在可信的数据之上。随着检测标准、数据体系和验证路径日益完善,当高质量数据持续沉淀,微生态领域将形成更清晰的证据链,这也为产业上下游协作提供更扎实的基础。
谷禾也将继续围绕这一入口,通过长期、真实、标准的动态数据积累,将 AI 的算力与高质量的真实世界数据深度耦合,推动微生态研究成果更稳健地走向科研转化、产业协同和大众健康应用。
主要参考文献:
Sharma, A. Voices of microbiome researchers in an artificial intelligence era. Nat Microbiol (2026). doi.org/10.1038/s41564-026-02359-7
谷禾健康
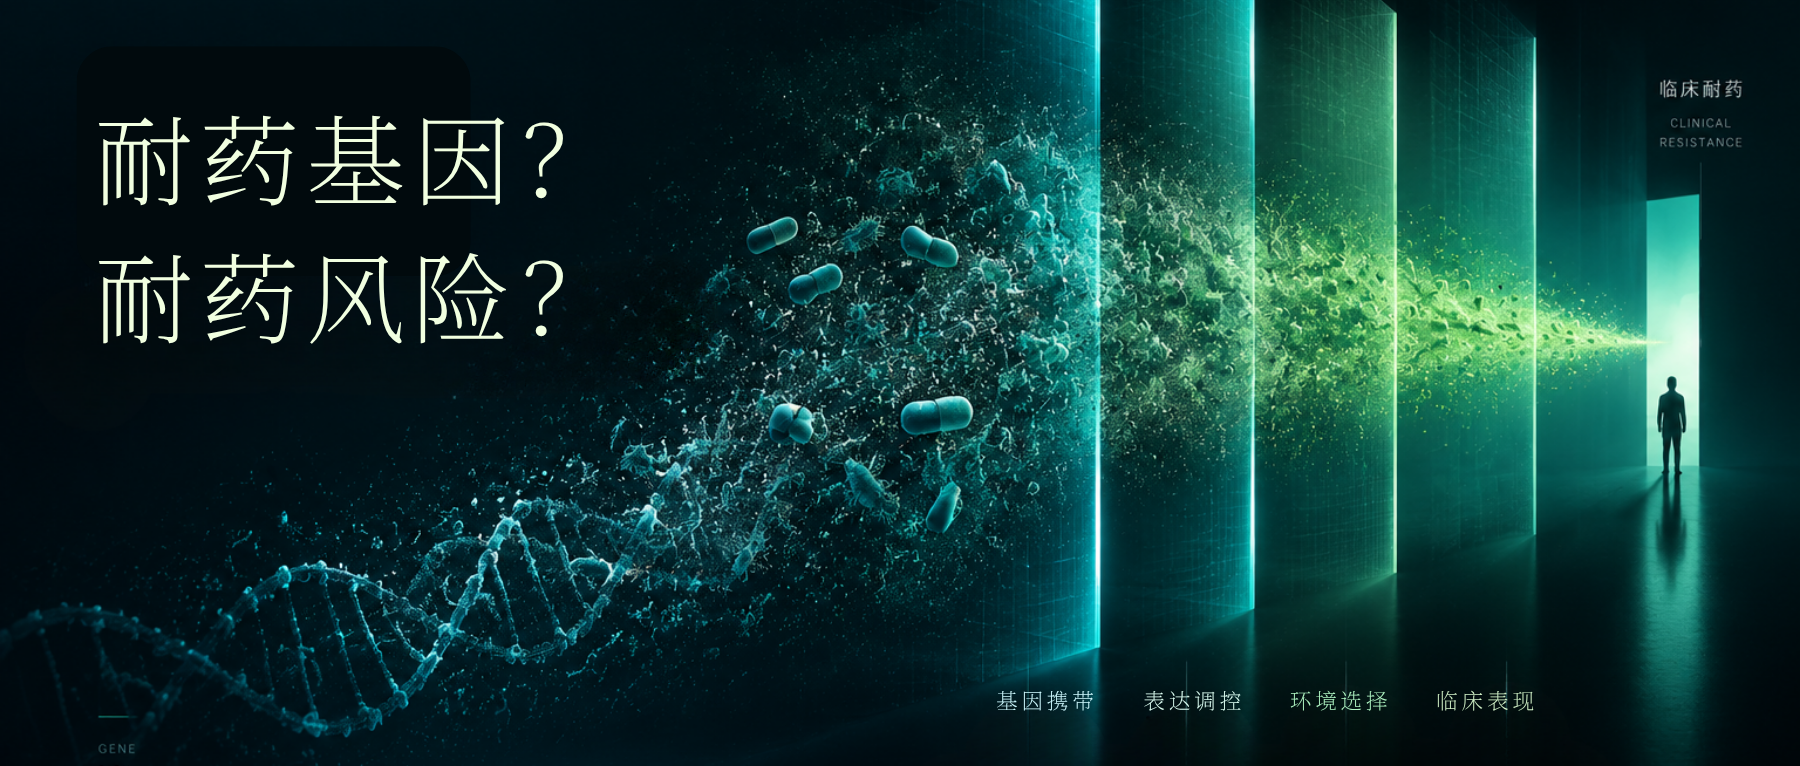
“从来没吃过四环素类抗生素,为什么肠道宏基因组报告里会检出四环素耐药基因?”
很多人第一次看到这类结果时,都会有类似的困惑。“耐药风险”“耐药基因”“抗生素耐药相关通路”“ARGs”等这些是什么意思?
如果报告里还有“β-内酰胺类耐药基因”、“大环内酯类耐药基因”、“耐药风险中等”、“耐药相关基因丰度升高”,就更担心了。
这些担心可以理解,但从专业检测角度看,耐药基因检出并不等于感染,不等于临床耐药,也不等于一定吃过抗生素。它更多时候提示的是:在样本中的微生物群落里,存在某些与抗生素耐药相关的遗传信息。
这个信号有参考价值,但它还不是最终结论。它到底意味着什么,要继续看:
本文会用尽量通俗的语言,系统解释16S测序和宏基因组测序报告中的耐药风险、耐药基因、临床药敏之间到底是什么关系,以及拿到报告后应该如何看待。
报告里的“耐药风险”“耐药基因”,和临床上说的耐药,其实并不是一回事。首先我们来了解一下这些概念:
★ 耐药风险:是报告给出的提示
它提醒样本里有一些和耐药相关的信号,但还需要结合样本来源、病原体和临床情况判断。
★ 耐药基因:是DNA层面的线索
它说明样本中存在某些与抗生素耐受、降解、外排或修饰相关的遗传信息。但耐药基因存在,不代表一定表达,也不代表正在感染。
★ 表型耐药:是药敏试验看到的实际表现
也就是把活菌培养出来后,看它对某种抗生素是敏感、中介,还是耐药。临床常见的S、I、R和MIC,主要来自这个层面。
★ 临床耐药:是患者真实治疗中的结果
它不仅和细菌有关,还和感染部位、药物浓度、免疫状态、感染灶处理、是否混合感染等因素有关。
简单来说,这几个词的关系可以理解为:
-耐药风险,是提醒;
-耐药基因,是线索;
-表型耐药,是实验室证据;
-临床耐药,是最终综合判断(一般是临床医生下结论)。
编辑
前面我们了解了,耐药风险、耐药基因等大概是什么意思,这一章节,我们来看不同技术报告里的“耐药”有什么区别。
常见的检测包括:16S rRNA、宏基因组mNGS、靶向tNGS。这些技术的检测目标、覆盖范围、敏感性、成本和适用场景不同。
16S rRNA:耐药风险多为间接推断
16S rRNA测序常用于肠道菌群、口腔菌群、阴道菌群、皮肤菌群等微生态评估。
16S 看的是菌群结构,不是完整耐药基因
它主要是在讲:
需要强调的是:常规16S测序并不直接检测完整耐药基因。
因为16S测的是一个相对保守的标记基因,不是完整基因组。它可以帮助识别细菌组成和丰度,但不能像宏基因组那样直接读取大量功能基因。
编辑
<来源:谷禾健康肠道菌群检测数据库>
因此,16S报告里的“耐药风险”,多数情况下是基于样本中的细菌组成,再结合数据库中这些菌属或菌种常见携带耐药基因的背景,间接评估样本携带耐药基因的可能性和耐药风险高或者低。
换句话说,16S更适合告诉我们:菌群生态里有没有某些风险信号。
它不适合直接回答:这个抗生素到底能不能用。所以,如果16S报告写着“β-内酰胺类耐药风险升高”,更合理的理解是:样本菌群中存在某些与这类耐药背景相关的生态特征,需要结合具体情况看,而不是直接得出“头孢一定无效”。
适用场景
16S里的耐药风险,更适合用于菌群生态观察、健康人群菌群检测、长期趋势评估、阴道/肠道微生态研究、大规模队列或环境耐药组普查等场景,不适合作为临床感染用药的直接依据,只能提供病原菌耐药的风险提示。
编辑
宏基因组:可以发现耐药基因,但不等于药敏
宏基因组测序,也就是mNGS,通常是对样本中的总DNA进行测序。
全面探索病原体与耐药线索
它的优势是覆盖范围广,可以无偏倚地全面检测样本中所有微生物的耐药基因,理论上能发现所有已知耐药机制。
宏基因组可以把样本中的DNA片段与耐药基因数据库进行比对。如果某些序列与已知耐药基因高度相似,就可能被报告为相应耐药基因。
编辑
比如:
适用场景
相比16S,宏基因组对耐药基因的检测更直接,也更适合病因未明的复杂感染、免疫抑制患者感染、经验治疗失败、混合感染等需要全面探索的场景。
它像是在一个复杂样本里尽可能广泛地翻找线索,帮助临床发现罕见或意想不到的病原体和耐药机制。
宏基因组也有限制
它受整体测序深度影响,对于低丰度病原体中的特定耐药突变,敏感性往往不足,且数据量大、分析周期长、成本相对较高。
编辑
tNGS:聚焦重点靶标,敏感性更高
靶向高通量测序,也就是tNGS,是针对临床上最关注的高优先级病原菌和重要耐药基因,设计特异性引物或探针,只检测目标区域。
它不像宏基因组那样尽可能检测样本中所有微生物,而是更像带着清单去找重点目标。
这种设计有一个明显好处,测序深度集中在目标区域,所以敏感性显著提高,能够检测到低丰度病原体携带的耐药基因和耐药突变,结果也更容易解释,往往能直接对应到具体药物类别。
适用场景
非常适合已经怀疑特定病原体感染、需要快速获得精准耐药信息指导临床用药的场景,是平衡检测范围、敏感性和成本的务实选择。
编辑
总的来说,
这是很多人最困惑的地方。
“我明明没怎么吃抗生素,为什么报告里会有耐药基因?” 很多人以为耐药基因只有在医院、重症感染或长期抗生素使用者身上才会出现,那么耐药基因的出现,是不是已经很严重了?
先不用这样理解。
抗生素使用确实会促进耐药菌和耐药基因的富集,但它不是唯一原因。原因很简单:
耐药基因广泛存在于自然界和人体微生态中
抗生素并不是人类发明后才出现的。许多抗生素本来就来源于微生物,比如青霉素来自真菌,链霉素来自放线菌。微生物之间在自然界中长期竞争,产生抗菌物质,也进化出保护自己的机制。因此,耐药基因在土壤、水体、动物肠道、人类肠道中本来就可能存在。
人类大规模使用抗生素以后,确实加速了耐药基因的筛选和传播,但这不等于每一次耐药基因检出都能追溯到某个人近期吃过抗生素。
一个典型例子:四环素耐药基因
四环素类抗生素曾在畜禽、水产养殖中被广泛使用。长期选择压力下,动物肠道、粪便、养殖废水、养殖场土壤中,都可能富集四环素耐药菌或四环素耐药基因,比如常见的 tet类基因。
这些基因可能随着动物粪便进入土壤或水体,也可能通过养殖废水、农田粪肥、蔬菜表面、水产品和肉类加工处理等环节,进入更大的环境循环。人再通过食物、手部接触或环境接触,摄入少量相关菌或DNA片段。
编辑
所以,一个人的肠道宏基因组里检出 tet类四环素耐药基因,并不一定说明他近期吃过四环素。它也可能反映食物链、环境暴露或社区微生物交换。
日常接触,也可能留下低丰度信号
生活中类似的场景也不少。比如:
这些情况通常不意味着感染,也不意味着一定会耐药。但从检测角度看,它们可能让样本中出现一些低丰度的耐药基因信号。
质粒传播:细菌之间的移动U盘
还有一些耐药基因可以通过质粒等可移动遗传元件在细菌之间传播。
可以把质粒理解为细菌之间传递的小型U盘:一个细菌把抵抗某类抗生素的说明书传给另一个细菌,后者就可能获得新的耐药能力。
编辑
不过,检测到耐药基因,并不代表正在发生质粒转移,也不代表它已经转移到了致病菌身上。
报告通常只能提示存在相关基因或相关序列,是否具备转移能力、是否在病原菌中、是否表达,还需要更深入的分析或实验验证。
所以,没吃抗生素却检出耐药基因,并不奇怪,
耐药基因的来源可能很多,有些只是微生态里的背景信号,不能只用“有没有吃过抗生素”来解释。
但背景信号不等于没有意义。需要继续判断的是:这个基因只是背景信号,还是已经和某个明确病原体、某次感染、某类用药产生关系?
这就进入了下一个问题。
耐药基因不是一检出就自动决定能不能用药。它要影响用药判断,中间至少要看几层关系。
第一层:检出的是DNA,不一定是活菌
很多测序检测,尤其是宏基因组测序,看到的是样本里的DNA。DNA可能来自活菌,也可能来自死菌、破碎菌体,甚至是游离DNA片段。
比如感染治疗后,病原体可能已经被部分清除,但样本里仍然残留一些微生物DNA。这个时候,检测结果可能还能看到相关基因信号,但它不一定代表样本里还有大量活的耐药菌。
第二层:它是不是在真正的病原体身上?
这一步更关键。
同一个耐药基因,如果在普通共生菌身上,和在明确致病菌身上,意义完全不同。
比如,粪便样本里检出某个耐药基因,可能来自肠道里的普通共生菌;但如果在血液、脑脊液、肺泡灌洗液等感染相关样本中,同时检出明确病原体和关键耐药基因,临床意义就会明显增加。
问题在于,很多测序结果不一定能准确告诉你:
这个耐药基因到底属于哪个菌?
尤其是宏基因组短读长测序,样本DNA会被打碎成很多片段。报告可能识别出某个片段像耐药基因,也识别出样本里有哪些菌,但未必能百分之百确认这个基因就长在某个具体病原体身上。
第三层:基因存在,不代表正在发挥作用
耐药基因要真正产生耐药效果,通常需要被表达出来。
也就是说,DNA层面有这个基因,只说明细菌可能有这套说明书,但这套说明书有没有被读取,相关蛋白有没有产生,产生的量够不够影响药物作用,还要另说。
这也是为什么单纯看到一个耐药基因,不能直接等同于药敏试验里的“R”。
所以这里要分清,基因存在,是潜在能力;真正耐药,要看它有没有形成实际表现。
第四层:它和具体药物有没有明确对应关系?
有些耐药基因和药物类别的关系比较明确,比如某些碳青霉烯酶基因、mecA、vanA、vanB、mcr等,临床上会更重视。
但也有一些耐药基因属于较大的基因家族,或者只提示某一类耐药机制,并不能简单对应到某一个药一定无效。
比如,同样是β-内酰胺类耐药相关基因,不同基因、不同亚型、不同表达水平,对青霉素类、头孢类、碳青霉烯类药物的影响可能不同。
同样是四环素类耐药基因,不同tet基因对应的机制也可能不同,有的是外排泵,有的是核糖体保护蛋白。
所以,要去看它提示的是一个大类风险,还是足以影响具体药物选择的关键机制。
第五层:数据库和算法会影响检出的边界
耐药基因的识别,通常需要把测序片段和数据库进行比对。
但不同数据库收录的基因不同,命名方式不同,更新速度不同。不同实验室使用的分析流程、相似度阈值、覆盖度标准、报告规则也可能不同。
如果一个基因只匹配了很短一段,或者相似度不高,可信度就要谨慎。如果覆盖度高、相似度高、reads数也足够多,结果的可信度才会更强。
从背景信号,到用药线索,需要证据链
把这些层次串起来,就会发现:
所以,看到耐药基因后,不应该立刻下结论说这个药一定没用。更合适的理解是:报告提示样本里出现了一个耐药相关线索,接下来要判断它是否来自活菌、是否属于真正的病原体、是否是关键耐药机制等。
也就是说,从背景信号到影响用药,中间还差一整套证据链。下一步,真正需要看的就是:临床上到底怎么把这些证据串起来。
如果患者有明确感染,医生判断耐药性通常会综合病原体、样本来源、培养药敏、感染部位、患者状态和治疗反应。
首先看检出的病原体是否符合临床表现
判断病原体意义,要结合患者症状、感染部位、样本类型、采样质量、炎症指标、影像学表现、是否来自无菌部位、是否重复检出、菌量或序列丰度、既往病史和免疫状态。
其次,培养和药敏仍然重要
传统培养虽然有局限,比如生长慢、厌氧菌难培养、使用抗生素后阳性率下降,但它能获得活菌,是药敏试验的基础。
对于许多感染来说,培养阳性并结合药敏,仍然是指导抗感染治疗的核心依据。
药敏试验通常报告为S、I、R。
MIC是最低抑菌浓度,也就是抑制细菌可见生长所需的最低药物浓度。
但MIC也不是孤立指标。它要结合药物在人体内的药代动力学和药效学,也就是药物能否在感染部位达到足够浓度。
比如,有些药物在尿液中浓度很高,对尿路感染可能有效;但同样的药物在肺组织、脑脊液或脓肿内浓度不足,就未必适用。
第三,关键耐药基因需重视,但也要看归属
不同耐药基因的临床意义不同。有些基因具有较强提示意义,比如:
这些基因值得重视,但仍然要看它是否与对应病原体关联,是否有足够覆盖度和丰度,是否与临床培养药敏一致。
一个粪便样本里的低丰度tet基因,和一个血流感染样本中高可信度blaNDM基因,临床意义完全不同。
最后,还要看感染部位和药物可达性
临床用药不是只看敏感或耐药。
所以,耐药基因只是抗感染决策中的一个维度,不能单独决定治疗方案。
报告里的“高风险”,通常不是临床诊断等级,也不等于疾病严重程度。它更多是在说:根据这份样本和这套检测方法,报告发现了一些相对更值得注意的耐药相关信号。
那这个“高”,到底可能高在哪里?
可能是reads数比较高
报告会写 reads数。reads数可以简单理解为:有多少测序片段支持这个菌或这个基因的存在。
一般来说,reads数越多,说明检测到的证据越多;但它不能单独决定严重程度。因为reads数会受到很多因素影响,比如样本总DNA量、宿主DNA比例、测序深度、基因长度、样本保存质量等。
临床解读时,低reads结果尤其要谨慎。
编辑
<来源:谷禾健康肠道菌群检测数据库>
可能是占比更高
相对丰度表示某个菌或某个基因,在样本可识别微生物或基因中的占比。
它适合看结构变化,但不能直接等同于绝对数量。
比如,一个耐药基因的相对丰度升高,可能是它本身增加了;也可能是其他菌减少了,导致它的比例看起来变高。
所以,相对丰度高,说明它在这个样本里的占比更突出;但不等于体内一定有大量耐药菌。
在谷禾的检测报告中,会加入“在标本中浓度”、“信号强度”等指标,提供拷贝数、copies/mL、copies/g等。对判断病原负荷和变化趋势更有帮助。
编辑
<来源:谷禾健康肠道菌群检测数据库>
可能是比对结果更可靠
有些报告里还可能出现相似度、覆盖度、测序深度这类指标。
这些指标主要用来判断:测序片段和数据库里的目标基因,匹配得像不像、覆盖得全不全、证据够不够扎实。
如果一个耐药基因只匹配到很短一段,或者相似度不高,就要谨慎解读。
如果相似度高、覆盖度高、reads数也足够多,说明这个检出结果更可靠。
既然耐药基因不能直接等于感染,也不能直接等于药敏,那检出来到底有什么意义?
反复用药效果不好时,它能提醒尽早换思路
临床上有些患者,尤其是老年人、基础病多、反复感染的人,可能已经经历过好几轮抗生素治疗。
编辑
一开始是经验用药,效果不好换一种,还是不好,才进一步做培养、药敏,或者更深入的病原检测。
这个过程中,患者可能已经经历了较长时间的感染、反复发热、炎症指标不降,甚至住院时间延长。
如果前期就能看到一些耐药相关线索,至少可以提醒:这个人可能存在较高的耐药背景,常规经验用药未必合适,必要时应该尽早做培养和药敏,或者结合mNGS、tNGS等检测进一步判断。
某患者A,因反复腹泻、腹痛,使用抗生素后疗效不佳。
编辑
<来源:谷禾健康肠道菌群检测数据库>
谷禾宏基因组菌群检测报告提示,核心共生菌 Faecalibacterium prausnitzii 中检出 tet(W),提示四环素类耐药基因可能已进入稳定共生菌群。
肠道优势菌Bacteroides中检出 cepA、cblA。这类菌本就是肠道常驻菌,如果携带β-内酰胺类相关耐药基因,提示患者肠道厌氧菌群可能存在较稳定的β-内酰胺耐药背景;在后续腹腔、肠源性或混合感染风险评估中,经验性使用青霉素类、部分头孢类药物时就应更加谨慎,而不是简单继续轮换抗生素。
此外,Enterococcus 中检出 vanD,提示需关注糖肽类耐药风险;E. coli 中检出 arsC,提示菌群还可能存在环境金属抗性压力。该报告帮助医生从继续试药转向结合感染部位、病原学、药敏结果和菌群修复的综合管理。
在重症和疑难感染中,它能让判断更有方向
普通感染中,医生有时可以根据经验治疗,再根据疗效调整。
但在重症感染、免疫抑制患者感染、血流感染、重症肺炎、脑膜炎等场景里,试错成本会明显升高。
若能更早获得病原体和耐药相关信息,就可能帮助医生更快判断:哪些抗生素可能覆盖不足,哪些耐药机制需要警惕,是否需要联合用药,是否需要尽快补做培养和药敏,或者调整诊疗方向。
在健康管理中,它更偏向预防性参考
有些报告不是为了诊断一次急性感染,而是用于健康管理或微生态评估。
这类报告里的耐药风险,更多是预防为主。它可以提供一个背景信息:
比如老年人、长期住院者、肿瘤患者、反复尿路感染或呼吸道感染的人,如果报告提示耐药背景较高,就更不适合随意、反复地经验用药。
在感染控制中,它也可能有提示价值
有些耐药基因不仅影响个体治疗,也有传播风险。
比如某些碳青霉烯酶基因、万古霉素耐药相关基因、多黏菌素耐药基因,如果出现在医院环境、重症病房或高风险患者身上,就可能提示需要关注感染控制问题。
这时,耐药基因结果不仅是这个人用什么药,也可能是在提醒:这个耐药风险会不会在更大范围内传播。
可能帮助医院更早识别需要关注的人群或环境,配合隔离、手卫生、环境消毒、抗菌药物管理等措施,减少耐药菌传播。
对公共卫生耐药基因的监测
耐药基因库是公共卫生关注的重要内容。社区、医院、养殖业、污水系统中的耐药基因传播,可能增加未来耐药感染风险。因此,在群体水平监测耐药基因非常有意义。
但对个体来说,不能把公共卫生风险直接等同于个人疾病诊断。
所以,耐药基因检出的意义,不是把报告变成处方。更准确地说,它的价值在于:
误区一
× 检出耐药基因就是耐药感染
这是最常见误区。耐药基因是遗传信息,感染是临床疾病,二者不是一回事。
误区二
× 没检出耐药基因就一定不耐药
反过来也不能这样理解。可能数据库未收录相关机制,可能检测深度不足,可能耐药来自突变、表达调控、生物膜或其他非典型机制。
误区三
× 16S能准确判断用什么抗生素
常规16S rRNA测序主要看菌群组成,不是直接检测完整耐药基因。它报告里的耐药风险,很多时候是根据菌群结构和数据库背景做出的间接推断。
16S更适合做微生态评估和风险提示,不适合直接决定抗生素怎么用。
误区四
× 宏基因组能完全替代培养药敏
宏基因组很有价值,尤其在难培养、用药后、疑难感染中。但它不能完全替代培养和药敏,特别是在需要精准用药时。
误区五
× 耐药基因越多越需要治疗
健康人群或肠道菌群报告中,耐药基因多不代表需要治疗。滥用抗生素反而可能加重菌群紊乱和耐药选择压力。
对于没有感染证据的人来说,重点不是清除耐药基因,而是合理用药、减少不必要抗生素暴露、保护肠道微生态。
误区六
× 耐药基因说明生活不卫生
耐药基因广泛存在于环境和人体微生态中,不能简单归因于个人卫生问题。
误区七
× 耐药基因就是“超级细菌”
所谓“超级细菌”,通常指对多种抗生素耐药、治疗选择有限、可能导致严重感染的细菌。
耐药基因可能参与这种情况,但单独检出某个耐药基因,并不等于体内已经有了超级细菌。
谷禾健康
面对成千上万个基因、物种或特征数据,哪些变化是真的重要?哪些只是普通波动?如果只看表格,很容易被大量数字淹没。
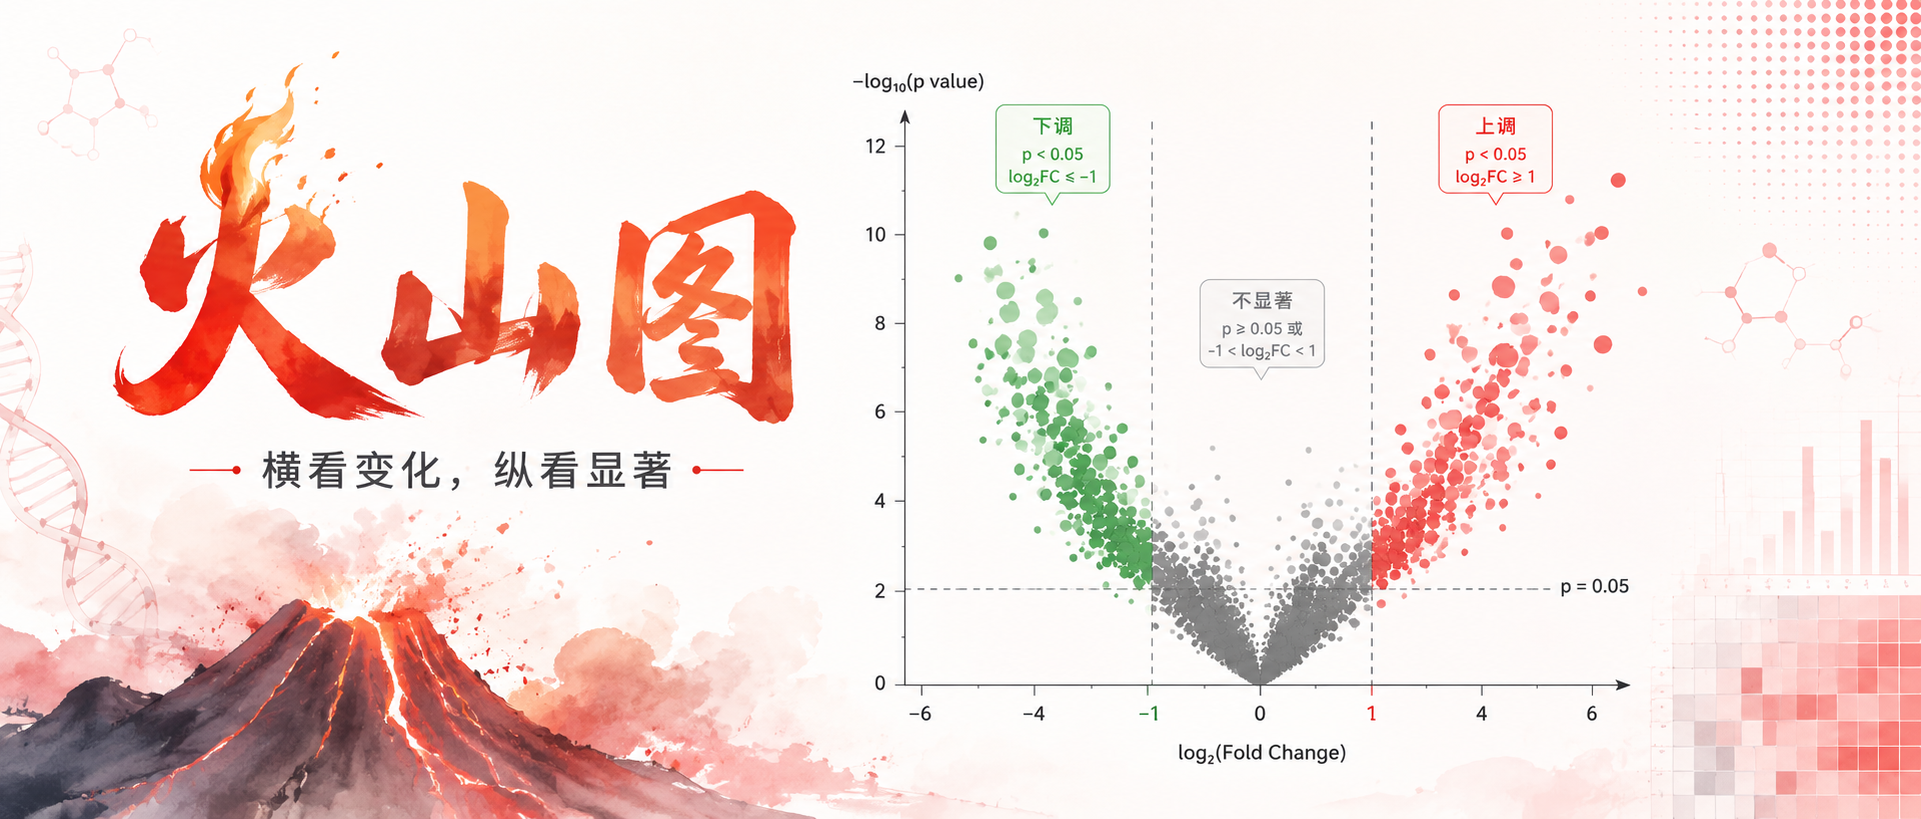
火山图就像一张差异地图,能把变化幅度和显著性同时展示出来,帮助我们快速找到最值得关注的目标。
本文我们来了解一下,火山图怎么看、每个区域代表什么,以及如何通过它判断特征差异的变化规律,助大家从复杂数据中快速抓住重点。
火山图(Volcano Plot)是一种用于差异表达分析的散点图,通过整合变化幅度与统计显著性两个维度,快速从海量数据中筛选关键目标。
所以越靠上的点其显著性越高,差异性越可信;越靠两侧的点,其表达量上调或者下调幅度越大。通常差异倍数越大,统计检验也越显著,所以左上角和右上角的数据点往往更具有生物学研究意义。这类图像往往呈现类似火山爆发的形状,于是被称作火山图。
火山图的基本构成
图中的点表示不同的基因/物种。
X轴是差异倍数,log2转化。表示基因表达的倍数变化,通常以|fc|>=2(即|log2fc|>=1)作为垂直阈值。以左侧和右侧的两条垂直线表示。
Y轴是P-value,-log10转化。表示统计检验获得的是否统计差异显著的一个衡量值,通常以P-value<0.05 (或者校正p值<0.05)为统计检验显著的水平阈值。
以水平线表示,水平线上方的点表示p<0.05,下方的点表示p>0.05。
根据阈值,将数据点分成三类:
编辑
图形特征:无差异数据集中在底部中心(灰色),右上角是显著上调,左上角是显著下调,数据分别向两侧扩散,形似火山喷发。
什么是 Fold change?
Fold Change(简称FC),翻译成中文是差异倍数。
简单来说,就是一个基因在一组样品中的表达值的均值,除以它在另一组样品中的表达值的均值。因此,火山图适合展示两组样品之间的比较。
举个例子:
如果某基因在疾病组的平均表达量是10,
在对照组的平均表达量是5,
那么FC = 10/5 = 2,
表示该基因在疾病组中上调了2倍。
反过来,如果FC = 0.5,
则表示下调为原来的二分之一。
为什么要对 FC 做 Log2 转化?
两个数相除获得的结果(fold change)要么大于1,要么小于1,要么等于1,因此FC的原始值存在不对称问题:
如果直接用原始FC绘图,上调基因占据的坐标空间远大于下调基因,图形会严重偏向一侧,既不好看也不直观。
编辑
而取Log₂转化后:
上调:Log₂(2) = 1,Log₂(8) = 3
下调:Log₂(1/2) = -1,Log₂(1/8) = -3
上调和下调被对称地分布在0的两侧,上调在右侧,下调在左侧,偏离中心越远变化幅度越大。因此火山图的横轴采用Log₂ Fold Change。
什么时候用P-value和adjusted P-value?
P-value是统计检验获得的衡量差异是否显著的指标,约定俗成以P-value < 0.05作为统计显著的常规标准。
Adjusted P-value是经过多重假设检验校正后的P-value, 统计学上常用的校正方法包括“BH”“FDR”等。
为什么要校正?因为在差异表达分析中,我们要对成千上万个基因分别做统计检验——做这么多次检验,本身就会引入假阳性结果(纯属随机波动却被判为显著)。校正就是为了控制这种错误。
编辑
大多数高影响力期刊和正式的生信分析中,推荐使用Adjusted P-value作为差异筛选的显著性标准。
为什么要对P-value做-Log 10转化?
P-value(或FDR)的值较小在0-1之间,如果直接用原始P-value作为纵坐标,所有点都会挤在坐标轴底部,无法区分哪些基因更显著。
而-Log₁₀转化后:
P值越小,-Log₁₀(P)越大,点在纵轴上就越高。这样越靠近顶部的点,差异越显著。
阈值线(通常P=0.05对应-Log₁₀=1.30)可以一目了然地划分显著与非显著区域。
示例1. 各比较组间上/下调显著差异OTU的数量
编辑
Edwars, J., et al. (2015). PNAS Fig. 2A
这篇文章分析了水稻根不同区域的细菌组成,该图展示了不同根系生态位相对于土壤的差异显著OTU。
图表结论:
从根际-根表-根内,从外到内,显著差异的OTU总数量呈逐渐上升趋势,代表变化越来越大;其中根际有较多富集的OTU,而根表和根内则较多为下降的OTU。
作者将图像顺时针旋转90度放倒,以Y轴零刻度为分界面,上部为富集OTU,下部为下降OTU也很直观。三组图并排且变化明显,更直观的看到不同部位菌落的变化。
示例2. 斜置标记显著基因火山图
编辑
Wang, J., et al. (2020). Cell, Fig. 7E.
火山图用来比较A组和B组之间差异表达基因
比较了经过RTX治疗后患有胆道闭锁的婴儿和其他未接受RTX治疗的胆道闭锁受试者肝内 CX3CR1+CD8Teff 细胞、单核细胞、CD8Trm 细胞和 Kupffer 细胞的差异表达基因的散点图。
图表结论:
RTX 处理增加了 CX3CR1+CD8Teff 细胞中 CX3CR1 和细胞毒性基因 (GZMA GZMB) 的表达,但降低了 CD8Trm 细胞中的 IFNG 表达。
来自 RTX 治疗患者的单核细胞显示炎症小体成分(PYCARD 和 IL1B)的表达增加,而 Kupffer 细胞显示清除剂(MARCO 和 CD5L)和肝再生(CXCL12)功能增加。
示例3. 多组差异火山图
编辑
Asp, M., et al. (2019). Cell.Fig 2H
差异基因表达分析结果显示所有十个集群中上调和下调的基因。
普通的火山图主要展示两组样本之间的基因表达差异,但实验往往需要考虑多重因素,因此想要展示所有分组之间的差异情况,就需要绘制多个火山图。
这篇发表在《CELL》杂志上的文章,为了识别差异表达的基因,使用Seurat软件包中的FindAllMarkers函数(设置:min.pct = 0.25,thresh.use = 0.25),对各个cluster与其他所有cluster进行了成对比较。
这种采用多比较组差异火山图(仅保留log2FC)是一种目前比较新颖的火山图绘制方式。
总而言之,火山图作为差异表达分析的地图,通过整合差异倍数与统计显著性,帮助研究者高效锁定关键分子。
随着组学研究的深入与可视化技术的发展,火山图在高水平论文中也展现出丰富多元的表现形式。例如,除了经典的双阈值散点图外,还出现了多比较组火山图(如《Cell》文章中采用),在同一坐标中同时展示多个条件下的表达变化。这些创新不仅提升了信息密度,也增强了结果的解释力。
因此,掌握火山图的基本读图要诀——“横看差异,纵看意义”,是理解文献与开展分析的基础,而在此基础上,关注并尝试探索适合自身研究问题的新型可视化形式,将有助于更清晰、更高效地传递科学发现。
谷禾健康
产前抑郁
在围产期健康管理中,产前抑郁(antenatal depression, AND)正在受到越来越多关注。相比产后抑郁,产前抑郁过去长期处于相对被低估的位置,但它的发生率并不低。
既往荟萃分析显示,无论以抑郁症状还是临床诊断作为标准,产前抑郁的全球患病率均接近20%。
从临床结局来看,产前抑郁已被证明与多种不良母婴结局相关,包括流产风险增加、早产、低出生体重等。
近几年,研究视角开始进一步延伸到儿童早期发育。越来越多研究关注母亲孕期抑郁症状对子代神经发育的影响,例如婴儿认知、语言、运动、问题解决能力和社会行为等发育维度。
但目前相关结果并不完全一致。一个重要原因可能是不同研究关注的抑郁暴露时间窗口不同。过去不少研究集中在孕晚期,而对孕早期、孕中期,或整个孕期持续性抑郁症状的影响关注不足。
但胎儿脑发育贯穿整个孕期。只看孕晚期,可能会低估早期情绪风险对子代发育的影响。
更关键的是,产前抑郁究竟如何影响子代神经发育,目前仍缺乏清晰机制。过去的解释更多集中在 HPA 轴、皮质醇、炎症反应、胎盘功能和母体代谢状态等方面。而近年来,肠道菌群逐渐成为一个新的机制切入点。
已有研究显示,抑郁和焦虑状态可改变肠道菌群组成;孕期焦虑、抑郁症状也与菌群多样性下降及特定菌群丰度变化有关。但这些研究多为横断面或小样本研究,较少追踪整个孕期菌群动态,也难以回答菌群变化是否真正参与了子代神经发育异常。
这里就出现了一个很关键的问题:
产前抑郁是否会通过改变母体肠道菌群,影响胎儿脑发育和出生后的神经认知表现?
近期,来自上海复旦大学妇产科医院和上海交通大学的研究团队发表在《Gut Microbes》的一篇研究,正是从这个问题切入。
研究人员结合多中心前瞻性孕妇队列、嵌套病例对照菌群分析、无菌小鼠粪菌移植实验以及丁酸补充实验,系统验证了孕期抑郁症状与婴儿神经发育受损之间的关系。
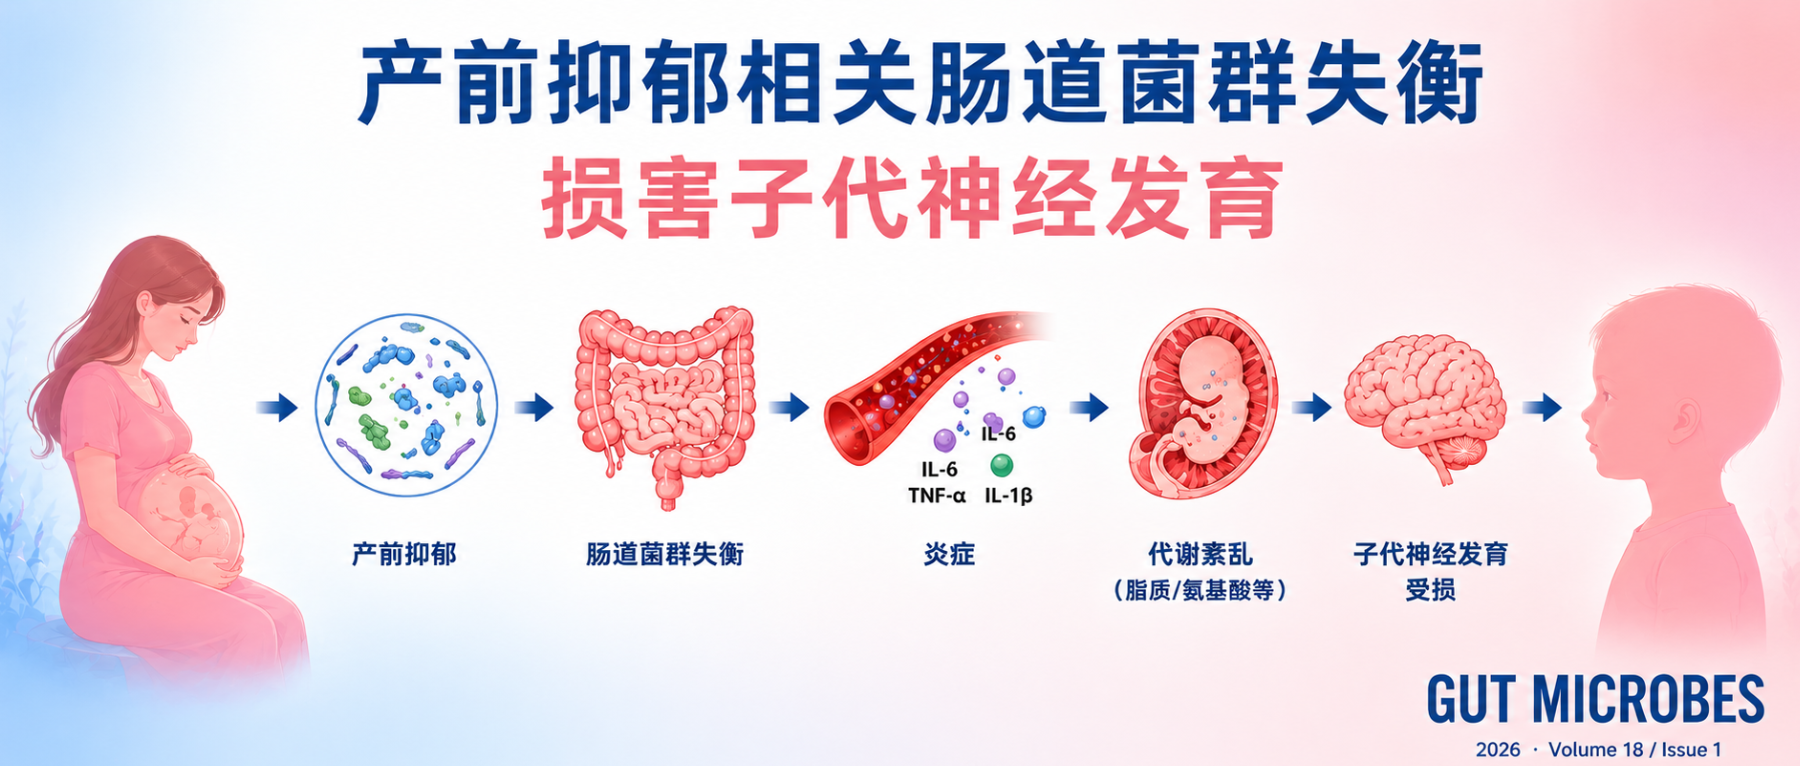
产前抑郁与婴儿早期神经发育受损相关,主要表现为婴儿问题解决和社交能力的下降,而且孕早、中、晚期的抑郁都会导致这一问题。机制上可能是通过母体肠道菌群失衡,尤其是产丁酸菌减少,导致肠屏障受损、炎症增强及胎儿脑代谢异常,从而影响神经发育。对母亲和婴儿的菌群检测显示,母婴之间肠道菌群传递较少。在小鼠实验中,粪菌移植实验表明,仅母体抑郁相关肠道菌群即可导致后代学习记忆能力下降。而丁酸补充可以改善炎症、代谢异常及后代认知表现。
对于围产期健康管理而言,这意味着孕期情绪风险背后,可能存在值得更早关注的微生态信号。
这项研究的设计比较完整,先在人群中确认关联,再通过菌群分析寻找机制线索,最后用动物实验验证因果可能。
◆ 人群队列:追踪孕期抑郁与婴儿发育
研究首先纳入 2053 名孕妇,在孕早期、孕中期和孕晚期分别使用 EPDS 量表评估产前抑郁症状,并在婴儿 3、6、12 月龄时随访神经发育表现。
随访重点包括:
注:EPDS量表是目前全球公认且广泛使用的围产期抑郁筛查工具。
◆ 菌群分析:寻找可能的机制线索
随后,研究者从队列中开展嵌套病例–对照分析,匹配出 135 名产前抑郁风险孕妇和 135 名对照孕妇,并对 504 份孕期母体粪便样本进行 16S rRNA 测序,追踪孕早、中、晚期肠道菌群变化。
在菌群分析上,研究除了关注哪些菌升高或降低,进一步将相关菌群归纳为共丰度模块,并结合功能预测,观察这些菌群变化可能对应哪些代谢通路异常。
同时,研究还收集了 290 份婴儿粪便样本,用于判断产前抑郁是否会影响婴儿出生后的菌群建立,以及母婴菌群传递是否参与神经发育异常。
◆ 动物实验:验证菌群是否具有因果作用
在人群研究之外,研究者进一步使用无菌小鼠进行粪菌移植(FMT):将产前抑郁风险女性和健康女性的菌群分别移植给无菌孕鼠,观察:
◆ 干预验证:丁酸是否是关键线索
最后,研究加入丁酸补充实验,用来验证产丁酸菌减少是否可能是关键干预点。
编辑
这样的设计超越了单纯的相关性分析,进一步挖掘了菌群是否参与其中及相关机制,以及是否存在可干预的代谢节点。
【 队列研究 】
在2053名女性的队列研究中,326名(15.9%)至少有一次EPDS ≥10 在妊娠期间(AND高危组),1634人(79.6%)没有(对照组)。
【 婴儿随访 】
对1岁以下的婴儿进行神经发育评估。AND高危组婴儿在3个月和6个月时的问题解决任务得分较低(P = 0.039,0.040)。
编辑
◐ 母亲孕期抑郁越明显,婴儿问题解决能力越弱
尤其是在 3 月龄时,EPDS 评分较高的母亲,其婴儿在问题解决能力和社交能力方面得分更低。
研究者还使用重复测量 GEE 模型进行分析,结果同样显示:无论是在孕早期、孕中期还是孕晚期,母亲 EPDS 评分越高,婴儿的问题解决能力越差。
◑ 嵌套病例–对照研究,再次验证
与对照组相比,存在产前抑郁症状的母亲,其婴儿在 3 月龄时问题解决能力更低,在 6 月龄时社交能力也更弱。
编辑
从这部分结果看,产前抑郁症状与婴儿早期神经发育表现下降存在关联,尤其集中在问题解决能力和社交能力等维度。
更重要的是,这种关联并不只出现在孕晚期。孕早期、孕中期和孕晚期 EPDS 评分升高,都可能与婴儿后续问题解决能力下降有关。也正因为如此,研究下一步需要回答:这种影响是否只是情绪状态本身带来的结果,还是与孕期母体肠道菌群变化有关?
在人群队列中,研究已经看到产前抑郁症状与婴儿早期神经发育表现下降有关。接下来,研究者进一步想了解:这种关联背后,母体肠道菌群是否发生了可识别的变化?
先区分“抑郁阶段”和“非抑郁阶段”
经过质量控制,504份来自不同孕期的母体粪便样本可供分析,覆盖孕早期、孕中期和孕晚期。
这里研究者并没有简单把孕妇分成“抑郁组”和“非抑郁组”,而是根据采样当时的 EPDS 评分,把样本进一步分为三类(下图d)。
编辑
这个分组很重要,可以帮助判断,菌群变化到底只出现在EPDS升高的阶段,还是在产前抑郁风险人群中具有一定持续性。
校正孕期阶段后,菌群差异仍然存在
孕期本身会影响肠道菌群。孕早期、孕中期和孕晚期,母体激素、免疫和代谢状态都在变化,菌群结构也会随之调整。
因此,研究人员采用PERMANOVA 分析评估了宿主因素在孕期对母体肠道菌群的影响。
结果显示,妊娠期是最显著的影响因素,其次为 产前抑郁症状。
编辑
具体来看,孕早期与孕中期之间的菌群差异显著(P < 0.05),孕早期与孕晚期之间的菌群差异更显著(P < 0.001),但孕中期与孕晚期之间差异不显著。
这说明,研究产前抑郁相关菌群变化时,必须先排除孕期自然变化的影响。
在校正妊娠阶段后,PERMANOVA 分析显示,AND-D 组与对照组之间(FDR P = 0.019),以及 AND-N 组与对照组之间(FDR P = 0.010)均存在显著差异。
编辑
分孕期来看:
也就是说,产前抑郁相关菌群改变并不只局限在某一次 EPDS≥10的抑郁阶段,即使某一阶段评分暂时低于阈值(也就是说非抑郁状态),菌群结构仍然可能与健康对照不同。
这提示一个关键信号:产前抑郁相关的母体菌群变化,更像是一种持续性的微生态特征,而不是短期情绪波动带来的偶然变化。
核心变化:产丁酸菌减少和代谢通路紊乱
接下来,研究者进一步分析到底是哪些菌群发生了改变。
他们将所有微生物群划分为 50 个共丰度菌群模块 CAGs,这种分析方式不是只看单个菌属升高或降低,而是观察一组具有相似变化趋势和潜在功能关联的菌群模块。
在校正孕前BMI、教育水平、孕周、产妇年龄、妊娠糖尿病、抗生素、益生菌、GBS感染等因素后,研究最终识别出 15个显著改变的CAGs。
编辑
其中,AND-D 和 AND-N 组中多个产丁酸菌相关模块持续下降,包括Eubacterium、Ruminococcaceae、Faecalibacterium、Oscillospiraceae 等。
这些菌群与短链脂肪酸,尤其是丁酸的产生密切相关。丁酸不仅是肠上皮细胞的重要能量来源,也参与维持肠屏障完整性、调节炎症反应和免疫稳态。
换句话说,产前抑郁相关菌群失衡的核心,指向了一个更具体的功能问题:产丁酸能力下降。
关于一些重要产丁酸菌属详见谷禾之前的文章:
肠道核心菌属——优/真杆菌属(Eubacterium),你为什么要关心它?
肠道核心菌属——普拉梭菌(F. Prausnitzii),预防炎症的下一代益生菌
肠道重要菌属——颤螺菌属 (Oscillospira),它为什么如此神秘?
与此同时,以 Streptococcus 为主的CAG36在产前抑郁相关样本中升高。
结合既往研究中Streptococcus与炎症、抑郁状态之间的关联,这一变化也提示母体肠道微生态可能向更促炎的方向偏移。
功能层面:脂肪酸和氨基酸代谢通路异常
菌群组成变化之外,研究还进一步做了功能预测。
功能预测还显示,抑郁阶段和非抑郁阶段都存在多条代谢通路异常,包括:
编辑
多不饱和脂肪酸与胎儿脑发育、神经细胞膜结构和炎症调节有关;氨基酸代谢则与神经递质合成、抗氧化能力和基础代谢密切相关。
这部分结果进一步说明:产前抑郁相关菌群失衡,可能不仅是菌群结构变化,还涉及母体肠道代谢功能的改变。
但这还只是母体菌群层面的发现。下一步更关键的问题是:这些菌群变化,是否真的和婴儿后续神经发育表现有关?
在明确产前抑郁孕妇存在持续性母体菌群失衡之后,研究进一步探讨了:这些孕期菌群变化是否会影响婴儿神经发育。
婴儿自身菌群:并非主要解释因素
研究者首先分析了婴儿出生后的肠道菌群,共纳入 290份婴儿粪便样本进行 16S rRNA 测序。
结果显示,影响婴儿肠道菌群组成的主要因素是采样时间、分娩方式和喂养方式,其中采样时间的影响最大。
编辑
这说明婴儿出生后肠道菌群本身处于快速建立和变化阶段,且明显受到出生方式、喂养方式等因素影响。
母亲是否存在产前抑郁症状,并没有显著影响婴儿出生后的菌群整体组成。
编辑
这表明婴儿自身菌群的波动很大,很难作为母亲情绪与婴儿神经发育之间关联的中介因素。
母婴菌群垂直传递证据有限
分析母婴共享的 ASVs 后发现,整体共享数量不多。只有一个Clostridium sensu stricto 1 相关 ASV 在产前抑郁风险组中共享率较高(P=0.034),并与婴儿神经发育评分存在一定关联趋势。但该 ASV 在极少数样本中出现,不足以解释整体神经发育差异。
编辑
由此可见,母婴菌群垂直传递并不是本研究中主要的机制线索。
孕期母体菌群更关键
研究者在校正母亲年龄、孕前 BMI、孕周、教育水平、妊娠糖尿病、抗生素和益生菌使用等因素后发现:
编辑
也就是说,这些菌群模块丰度越低,婴儿在认知、问题解决、个人-社会能力等方面的表现可能越弱。
编辑
婴儿出生后的菌群不构成主要中介。母婴垂直传递有限,婴儿肠道菌群受时间、分娩方式和喂养方式影响更大。
孕期母体菌群失衡可能是核心机制。特别是产丁酸菌相关模块下降和代谢通路功能扰动,与婴儿早期认知和社交能力存在正相关。
产前抑郁可能通过影响母体肠道菌群代谢环境,改变胎儿脑发育微环境,从而在婴儿早期表现为认知和社交能力下降。
为什么要做FMT验证?
因为孕期情绪状态、饮食、睡眠、家庭环境、遗传背景、妊娠并发症等因素,都可能同时影响母体菌群和婴儿发育结果。
因此,需要可以尽量把“菌群因素”从复杂的人群背景中单独提取出来。
FMT模型怎么做?
研究者从产前抑郁风险女性和健康对照女性中选择粪菌供体,将其菌群分别移植给无菌雌鼠,之后让小鼠妊娠,并观察孕鼠和后代的变化。
编辑
动物实验主要分为三组:
• Control_M组:接受健康对照女性菌群;
• AND_M组:接受产前抑郁风险女性菌群;
• AND + butyr_M组:接受产前抑郁风险女性菌群,同时在孕期补充丁酸。
编辑
FMT模型是否成功建立?
从菌群组成看,移植后小鼠的肠道菌群能够较好地反映对应供体来源。
注:E18.5,指胚胎第18.5天,接近小鼠足月分娩前阶段。
编辑
这说明FMT模型基本建立成功,后续观察到的母体和子代差异,可以进一步用于评估AND相关菌群的潜在作用。
产前抑郁相关菌群影响了后代学习记忆表现
研究者在后代小鼠12周龄时进行 Morris水迷宫实验,用于评估学习和空间记忆能力。
编辑
结果显示,与Control_M组相比,AND_M组后代在水迷宫测试中表现出明显的认知受损特征:
编辑
这些结果说明,接受产前抑郁风险女性菌群的孕鼠,其后代在学习记忆能力上出现下降。
值得注意的是,开放场实验中,AND_M组后代在活动距离、中心区停留时间、进入中心区次数等指标上没有显著差异。这提示AND相关菌群在该模型中更明显影响的是认知和学习记忆相关行为,而不是广泛诱导焦虑或抑郁样行为。
总的来说,在无菌小鼠FMT实验中,研究者进一步看到:仅仅移植AND相关母体菌群,就可以诱导后代出现认知行为异常。
这说明,产前抑郁相关菌群不只是一个伴随现象,而可能是参与子代神经发育异常的重要中介因素。
在人群研究中,产前抑郁症状、母体菌群失衡和婴儿神经发育下降之间存在关联。而在无菌小鼠实验中,研究者进一步看到,仅仅移植AND相关母体菌群,就可以诱导后代出现认知行为异常。
这说明,产前抑郁相关菌群不只是一个伴随现象,而可能是参与子代神经发育异常的重要中介因素。既然产前抑郁相关菌群本身能够影响后代认知表现,下一步就需要了解:它是通过什么路径影响胎儿脑发育的?
从动物实验和多组学结果来看,机制主要集中在几条连续线索上:
编辑
母体肠道:紧密连接蛋白下降,肠屏障受损
研究者首先观察孕鼠肠道屏障状态。结果显示,接受 AND 相关菌群的孕鼠,结肠组织中多个紧密连接蛋白表达下降,包括 claudin-1、ZO-1 和 ZO-2(下图a–d)。
编辑
这些蛋白是维持肠上皮屏障完整性的关键结构。它们下降,说明肠道屏障稳定性变差,肠腔内微生物相关成分或炎症刺激物更容易影响母体系统环境。
也就是说,AND 相关菌群进一步影响了母体肠道屏障功能。
母体和胎儿脑炎症信号同步增强
在肠屏障受损的同时,研究者还检测到母体炎症水平升高。
与对照组相比,AND_M 组孕鼠血清中的 TNF-α 和 IL-1β 水平均升高(下图e、f)。
编辑
这提示 AND 相关菌群可能诱导母体系统性低度炎症反应。
更关键的是,这种炎症信号并没有停留在母体端。胎儿小鼠脑组织中同样出现炎症相关变化:ELISA 结果显示,AND_M 组胎儿小鼠脑内 TNF-α 和 IL-1β 水平升高(下图j、k)。
编辑
转录组分析也支持这一点。AND_M 组胎儿小鼠脑中多条炎症相关通路被激活,包括 TNF 信号通路、IL-17 信号通路、Toll-like receptor 通路、NOD-like receptor 通路、趋化因子和细胞因子相互作用通路等(下图a、c)。
编辑
这说明,AND 相关菌群可能通过“肠屏障受损—母体炎症增强—胎儿脑炎症微环境改变”这一方式,参与胎儿脑发育异常。
胎儿脑代谢:PUFA 和氨基酸代谢异常
除了炎症,研究者还对胎儿小鼠脑组织做了代谢组分析。
结果显示,AND_M 组胎儿小鼠脑内代谢谱与对照组明显不同(下图g)。其中,一个突出的变化是多不饱和脂肪酸(PUFA)相关代谢通路下降,包括亚油酸、α-亚麻酸、花生四烯酸等相关代谢路径(下图k)。
编辑
具体代谢物上,AND_M 组胎儿脑中 anandamide、PC(14:0/20:4) 等脂质相关分子下降(下图h、i)。这些分子与神经细胞膜结构、突触功能、神经炎症调节都有关系。
编辑
同时,氨基酸相关代谢也受到影响。例如 L-alanine 水平下降(图j),并伴随半胱氨酸、甲硫氨酸、牛磺酸等相关代谢路径异常。
胎儿脑组织:突触和脂质代谢相关基因变化
转录组结果进一步补充了这一机制链。
在 AND_M 组胎儿脑中,脂质代谢相关通路和突触相关通路下调,包括谷氨酸能突触、5-羟色胺能突触等相关信号(图c)。
编辑
同时,关键基因如 Pla2g4b、Pla2g4d 表达下降(图e、f)。
编辑
综合来看,AND相关菌群可能通过多个相互关联的环节影响胎儿脑发育:
这些变化共同指向一个结果:胎儿脑发育所依赖的免疫和代谢环境被扰动,最终可能表现为后代认知功能下降。
既然前面的菌群结果反复指向产丁酸菌减少,而动物模型中也观察到肠屏障和炎症异常,那么如果补充丁酸,是否能够部分逆转这些异常?
研究者进一步设置了 AND + butyr_M 组:在接受 AND 相关菌群移植的基础上,于小鼠孕期补充丁酸,观察能否逆转部分异常表型。
丁酸补充提高了胎盘丁酸水平
结果显示,与 AND_M 组相比,AND + butyr_M 组胎盘丁酸水平明显升高。
编辑
这说明丁酸补充改变了模型中的丁酸供应状态,也为后续观察行为、炎症和代谢变化提供了基础。
后代认知行为得到部分改善
在 Morris 水迷宫实验中,丁酸补充组后代的认知表现有所改善。
与 AND_M 组相比,AND + butyr_M 组后代的小鼠学习记忆表现有所改善:
编辑
说明,丁酸补充可以部分缓解 AND 相关菌群导致的学习记忆能力下降。不过需要注意,这里是部分改善,并不是完全逆转所有行为异常。
胎儿脑代谢异常,出现恢复趋势
小鼠代谢组结果进一步显示,丁酸补充后,AND_M 组中被下调的部分 PUFA 代谢和氨基酸代谢通路出现恢复趋势。
编辑
PUFA 代谢与神经细胞膜结构、突触功能和炎症调节有关;氨基酸代谢则与神经递质、抗氧化能力和脑发育基础代谢密切相关。因此,这一结果提示,丁酸可能通过改善胎儿脑内脂质和氨基酸代谢环境,参与神经发育保护。
炎症信号和肠屏障损伤也有所缓解
小鼠实验的转录组结果显示,丁酸补充后,小鼠胎儿脑内部分炎症相关基因表达下降,例如 ccl21b、cd14、ms4a2 等;同时,脂质代谢相关基因 Pla2g4b 表达升高。
ELISA 结果也显示,AND + butyr_M 组胎儿脑内TNF-α 和 IL-1β 水平下降。
丁酸补充的影响并不只体现在胎儿脑代谢上。
在小鼠母体端,丁酸补充还部分恢复了结肠紧密连接蛋白表达,包括 claudin-1、ZO-1、ZO-2,并降低了母体血清中的炎症因子水平。
编辑
这些结果提示,产丁酸菌减少及丁酸不足,可能是 AND 相关菌群影响子代神经发育的重要机制节点。
更准确地说,产前抑郁相关菌群可能通过削弱产丁酸能力,影响母体肠屏障和炎症状态,并进一步扰动胎儿脑内代谢环境;而丁酸补充能够部分缓解这些变化。
但这仍然是动物实验结果,不能直接推导为临床建议。对于临床和健康管理场景,更稳妥的理解是:围产期微生态干预可以重点关注产丁酸菌、膳食纤维摄入、短链脂肪酸代谢能力和肠屏障状态。
过去在围产期健康管理中,情绪问题、肠道问题、营养问题和婴儿发育问题,往往是分开处理的。
这项研究提示,这些问题之间可能存在更深的连接。产前抑郁症状并不只是一个心理状态,它可能伴随母体肠道菌群重构,尤其是产丁酸菌减少,并进一步影响肠屏障、炎症反应、胎儿脑内多不饱和脂肪酸和氨基酸代谢。
也就是说,孕期情绪风险背后,可能有一部分生理和微生态基础可以被更早观察到。
围产期情绪管理可以前移,并做风险分层
这项研究显示,孕早期、孕中期和孕晚期的EPDS评分升高,都可能与婴儿后续神经发育表现下降有关。
临床产前抑郁筛查不应只集中在孕晚期或产后。孕早期建档时,就应该开始关注情绪风险。
同样是情绪风险,有些孕妇可能主要受压力、睡眠、家庭支持等因素影响;也有一部分孕妇,可能同时伴随肠道微生态、炎症和营养代谢方面的问题。
产丁酸菌,值得成为孕期微生态评估中的重点观察方向。在该研究中,产丁酸菌Eubacterium、Faecalibacterium、Ruminococcaceae、Oscillospiraceae 等相关菌群模块在产前抑郁风险样本中下降,并且与婴儿神经发育评分存在关联。
编辑
<来源:谷禾健康肠道菌群检测数据库>
实际评估中,核心菌属中这些产丁酸菌以及丁酸盐、丙酸盐、乙酸盐等短链脂肪酸指标,都可以作为观察产丁酸能力和肠道代谢支持状态的线索。
如果这类指标已经显示出不足,即使孕妇还没有明显情绪问题,也可以提示其肠道生态和代谢环境可能存在潜在风险。后续管理就可以更早关注她的饮食结构、膳食纤维摄入、肠道症状、睡眠状态以及炎症相关风险,而不是等到情绪或消化问题明显后才处理。
编辑
<来源:谷禾健康肠道菌群检测数据库>
这类信息不一定直接指向某种疾病,但可以帮助管理者更早识别需要重点关注的人群。但筛查只是第一步,还可以对情绪风险孕妇做进一步分层。
如果孕妇已经出现EPDS评分升高或明显情绪风险,肠道菌群检测可以辅助判别:这个情绪风险背后,是否同时存在肠道微生态和代谢环境异常。
若同时观察到产丁酸菌减少、短链脂肪酸能力不足、肠屏障压力或炎症相关指标异常,那么管理重点除了在心理支持上,也需要同步考虑饮食结构、膳食纤维摄入、肠道症状改善、睡眠和炎症风险管理。
编辑
<来源:谷禾健康肠道菌群检测数据库>
面向孕期健康的转化思路
肠道菌群检测适合嵌入临床已有的孕期评估流程,作为情绪筛查、产科评估和营养评估之外的补充信息,帮助医生判断是否需要进一步联合营养、肠道或生活方式干预。
在健康管理中,把菌群检测放进孕期服务流程中,比如孕早期建立肠道菌群基线状态,孕中晚期结合饮食、睡眠、肠道症状和菌群变化做再评估。
作为产品开发来说,这篇研究提供了一个更具体的思路。有转化价值的方向,可能是把产品功能落到产丁酸能力、短链脂肪酸生成、肠屏障支持和营养代谢这些环节上,设计检测、干预方案。
编辑
未来的围产期健康管理,会越来越强调前置识别。
不是等到婴儿发育问题出现后再回头寻找原因,也不是等到孕妇症状明显后才开始处理,而是在孕期就尽量识别那些可能影响母体状态和胎儿发育环境的信号。
情绪状态是信号,肠道菌群也是信号,营养和炎症状态同样是信号。
这篇研究让我们看到,这些信号之间可能存在联系。肠道菌群不是全部答案,但它可以成为理解孕期母体状态、进行风险分层和制定管理策略的重要入口。
主要参考文献
Zhou, Fangyue, et al. “Antenatal depressive symptoms impair offspring neurodevelopment by inducing maternal gut microbiota dysbiosis during pregnancy.” Gut Microbes 18.1 (2026): 2672188.
谷禾健康
传统治疗的局限
目前焦虑障碍的一线治疗方案主要包括药物治疗(如SSRIs、SNRIs)和认知行为治疗(CBT)。但它们的局限性也同时也存在:例如起效慢(通常需要2-4周)、有效率有限、存在副作用、停药后复发风险较高。
正是因为这些局限,才迫切地需要寻找新的治疗靶点和干预策略。而微生物-肠-脑轴的发现,为焦虑障碍的防治开辟了一个充满希望的新方向。
在深入讨论肠道菌群与焦虑的关系之前,我们先快速了解一下微生物-肠-脑轴:
微生物-肠-脑轴
这是一个连接肠道微生物、肠道和大脑的复杂通信网络,允许肠道微生物与中枢神经系统之间进行双向的信息交流。
简单来说:大脑的活动可以影响肠道菌群的组成,反过来,肠道菌群的变化也可以影响大脑的功能和行为。
这个通信网络主要通过四大通路实现:
了解了肠道和大脑之间存在密切的联系,接下来看看在真实的焦虑患者中,他们的肠道菌群真的发生了改变吗?如果有,具体是哪些细菌发生了变化?
在比较了焦虑障碍患者和健康对照者的粪便菌群组成,发现:
广泛性焦虑障碍 · 菌群特征
Chen等人在《Journal of Affective Disorders》上发表了一项针对36名广泛性焦虑障碍(GAD)患者的研究。研究结果表明,GAD患者的肠道菌群与健康对照者存在显著差异。
编辑
α多样性↓↓
α多样性也就是菌群的丰富度和均匀度:GAD患者的菌群丰富度显著降低,OTU(可操作分类单元)数量明显少于健康对照。这意味着,焦虑患者的肠道菌群多样性更低,而菌群多样性通常被认为是肠道健康的重要标志。
厚壁菌门↓↓ 拟杆菌门和梭杆菌门↑↑ 产丁酸菌↓↓
Faecalibacterium、Eubacterium rectale、Sutterella、Lachnospira、Butyricicoccus等产丁酸的有益菌属在健康对照中富集,而在GAD患者中减少。
Ruminococcus gnavus、Fusobacterium等潜在的促炎菌属在GAD患者中显著增加。
doi.org/10.1016/j.jad.2019.08.014
社交焦虑障碍 · 菌群特征
社交焦虑障碍(SAD)是另一种常见的焦虑障碍,但关于SAD患者菌群特征的研究相对较少。直到2023年,爱尔兰科克大学的Butler团队在《Translational Psychiatry》上发表了一项重要研究,首次采用全基因组鸟枪法测序技术对31名SAD患者和18名性别、年龄匹配的健康对照者进行了研究。
编辑
菌群特征:Anaeromassillibacillus↑↑
研究再次证实了焦虑患者存在独特的菌群特征:
在整体菌群组成(β多样性)上,SAD组与对照组存在显著差异;
编辑
doi.org/10.1038/s41398-023-02325-5
菌群功能:天冬氨酸降解I ↑↑
除了菌群组成的差异,这项研究还首次发现了SAD患者菌群功能的改变。在功能水平上,SAD患者的肠道代谢模块”天冬氨酸降解I“显著升高。天冬氨酸是一种重要神经递质前体,其代谢通路的异常可能通过改变神经递质水平影响大脑功能。
肠道屏障受损
研究人员还有一个重要的发现,SAD患者的肠道屏障完整性受损。肠道屏障受损意味着肠道通透性增加,细菌成分和代谢产物更容易进入血液循环,引发免疫激活和炎症反应,进而影响中枢神经系统功能。
跨研究特征:不同精神疾病共有的菌群标记
越来越多的研究表明,很多精神疾病,包括抑郁症、双相情感障碍、精神分裂症、自闭症等,都存在不同程度的菌群失调。而且,不同疾病之间似乎存在一些共同的菌群特征。
例如,2023年一项纳入了1054名参与者的队列研究发现,产丁酸菌的减少是多种精神疾病共有的特征,包括抑郁症和焦虑症。产丁酸菌的减少与炎症水平升高、神经递质合成异常密切相关。
编辑
doi:10.1001/jamapsychiatry.2021.2573
这些跨研究的共同特征提示我们:菌群失调可能不是某一种精神疾病的特有表现,而是多种精神疾病共享的潜在病理机制。这也解释了为什么焦虑和抑郁常常共病——它们可能有着共同的生物学基础,而肠道菌群失调就是其中之一。
可能有人觉得,相关性不等于因果性,这是科学研究中最重要的原则之一。横断面研究虽然清晰地展示了焦虑障碍与肠道菌群失调之间的关联,但无法确定因果方向:
孟德尔随机化:遗传学的自然实验
孟德尔随机化被称为自然的随机对照试验,是目前在观察性研究中确立因果关系最有力的方法之一。
它的基本原理很简单:根据孟德尔遗传定律,我们的基因是在出生时随机分配的,不受后天环境因素的影响。如果某个基因变异与我们感兴趣的暴露因素(如某种细菌的丰度)相关,而这个基因变异又与结局(如焦虑障碍)相关,那么我们就可以推断暴露因素与结局之间存在因果关系。
突破性发现:9种与焦虑因果相关的细菌属
2024年,上海交通大学的Li等人在《BMC Psychiatry》杂志上发表了一项具有里程碑意义的孟德尔随机化研究,首次在人类中系统地评估了肠道菌群与焦虑障碍之间的因果关系。
这项研究整合了多个大型GWAS数据集,共纳入了18,340名参与者的全基因组数据,分析了数百种细菌属的丰度与焦虑障碍风险之间的关系。通过严格的敏感性分析和多方法验证,研究人员最终确定了9种与焦虑障碍存在因果关联的细菌属。
编辑
这些发现通过了多种敏感性分析的验证,包括MR-Egger截距分析(检测水平多效性)、MR-PRESSO分析(检测异常值)和留一法分析(验证结果的稳定性),所有分析都得到了一致的结果。而且所有工具变量的F统计量均超过10。
这些发现意味着什么?
这项研究第一次在人类中通过遗传学方法确立了特定肠道菌群与焦虑障碍之间的因果关系。
仔细观察这些细菌的特点,会发现一些重要的规律:
4种保护菌属中有3种都是已知的产丁酸菌
Blautia、Butyricicoccus都是产短链脂肪酸菌(详细认识这些菌可以关注谷禾健康以往的文章),它们通过发酵膳食纤维产生丁酸。而丁酸是一种具有多重神经保护和抗焦虑作用的关键代谢产物。
其次,Parasutterella这个菌属在社交焦虑障碍的研究中也出现过——它在健康对照者中富集,而在SAD患者中减少。不同的研究方法(横断面研究和孟德尔随机化)得到了一致的结果,进一步增强了结论的可靠性。
如果多种风险菌同时增加、多种保护菌同时减少,累积的效应就会非常显著。而且,菌群是可以调节的——通过饮食、益生菌等方式增加保护菌的丰度,就有可能实实在在地降低焦虑风险。
现在我们已经知道,特定的肠道菌群确实可以因果性地影响焦虑风险。那么,这些肠道菌群,究竟是如何跨越肠-脑屏障,影响我们遥远的大脑的呢?
经过二十年的研究,科学家们已经基本阐明了菌群影响大脑的六大核心机制:HPA轴调节、免疫调节、色氨酸代谢、短链脂肪酸信号、内源性大麻素系统,以及海马神经发生。
HPA轴调节:应激反应的总开关
下丘脑-垂体-肾上腺轴(HPA轴)是人体对应激反应的核心调控系统,也被称为应激反应的”总开关”。当我们面临压力时,下丘脑会分泌促肾上腺皮质激素释放激素(CRH),刺激垂体分泌促肾上腺皮质激素(ACTH),ACTH再作用于肾上腺皮质,促进糖皮质激素(在人类中是皮质醇)的合成和释放。
编辑
大量的临床前研究表明,肠道菌群在HPA轴的早期发育和持续调节中发挥着关键作用。
无菌小鼠表现出过度的HPA轴反应——面对应激时,它们的皮质酮水平比正常小鼠高出两倍以上,表现出明显的焦虑样行为。而如果在生命早期给无菌小鼠定植正常的肠道菌群,就能逆转这种异常。
这说明,肠道菌群在生命早期为HPA轴的发育设定了基线。如果生命早期菌群失调,就可能导致HPA轴的调定点过高,使得个体在一生中都对应激更加敏感,更容易患上焦虑等应激相关疾病。
免疫调节:炎症是情绪的隐形推手
第二条重要的通路是免疫调节。肠道是人体最大的免疫器官,约70%的免疫细胞位于肠道相关淋巴组织中。肠道菌群是免疫系统最重要的训练者和调节者——它们帮助免疫系统区分”自己”和”异己”,维持免疫激活和免疫耐受之间的微妙平衡。
编辑
当肠道菌群失调时,这种平衡就会被打破,主要表现为两个方面:
这两个因素共同作用,会导致低度慢性炎症。与急性炎症不同,低度慢性炎症没有红、肿、热、痛等明显症状,而是表现为血液循环中促炎细胞因子(如IL-6、TNF-α、IL-1β等)水平的轻度升高。
这种低度慢性炎症正是连接肠道菌群与焦虑障碍的关键桥梁。
越来越多研究表明,焦虑障碍患者的外周血和脑脊液中,促炎细胞因子水平显著升高。
荟萃分析显示,焦虑患者的IL-6和TNF-α水平明显高于健康对照。而且,炎症水平与焦虑症状的严重程度呈正相关。
色氨酸代谢:5-羟色胺的前体争夺战
色氨酸是一种人体必需氨基酸,我们只能从食物中获取。色氨酸之所以重要,是因为它是5-羟色胺(血清素)的前体物质——而5-羟色胺是大脑中最重要的神经递质之一,与情绪调节、睡眠、食欲、冲动控制等多种功能密切相关。
肠道菌群能够影响大脑5-羟色胺水平的关键
人体中90%以上的5-羟色胺是在肠道中合成的,而不是在大脑中。虽然肠道中的5-羟色胺无法穿过血脑屏障进入大脑,但它可以通过多种途径间接影响大脑功能。更重要的是,大脑中5-羟色胺的合成还依赖于从血液中摄取的色氨酸。
进入人体的色氨酸有三条主要的代谢途径
编辑
对于焦虑障碍来说,最重要的是犬尿氨酸途径。多项研究已经证实,焦虑障碍患者的色氨酸代谢存在异常,犬尿氨酸途径过度激活。而Butler等人2025年的研究更是直接证明了社交焦虑障碍患者的犬尿氨酸代谢产物存在改变。
短链脂肪酸:细菌的神奇代谢产物
短链脂肪酸(SCFAs)是肠道细菌发酵难以消化的碳水化合物(膳食纤维)产生的主要代谢产物,主要包括乙酸、丙酸、丁酸三种。
短链脂肪酸可能是目前研究最充分的菌群-肠-脑轴信号分子,也是我们理解菌群如何影响大脑的关键钥匙。它们在肠脑交流中发挥着多重作用:
增强肠道屏障完整性
短链脂肪酸是结肠上皮细胞的主要能量来源,提供约70%的能量。它们可以促进肠道上皮细胞的增殖和分化,增强紧密连接蛋白的表达,维持肠道屏障的完整性,减少肠漏和后续的炎症反应。
调节血脑屏障通透性
短链脂肪酸不仅能保护肠道屏障,还能调节血脑屏障的通透性。研究表明,无菌小鼠的血脑屏障通透性增加,而补充SCFAs可以恢复血脑屏障的完整性。这意味着SCFAs可以保护大脑免受循环中神经毒素的侵害。
免疫调节作用
短链脂肪酸具有强大的抗炎作用。它们可以通过激活G蛋白偶联受体(GPR41、GPR43、GPR109A)和抑制组蛋白去乙酰化酶(HDAC)等途径,调节免疫细胞的分化和功能,抑制促炎细胞因子的产生。
调节HPA轴反应
SCFAs可以直接作用于肾上腺,调节糖皮质激素的合成,也可以通过迷走神经间接调节HPA轴的活性。研究表明,补充乙酸可以降低小鼠的应激反应,减少焦虑样行为。
直接的神经调节作用
SCFAs还可以直接作用于神经系统。它们可以刺激肠神经系统的感觉神经元,通过迷走神经向大脑传递信号;它们可以穿过血脑屏障,直接作用于大脑中的神经元和胶质细胞;它们还可以调节神经营养因子(如BDNF)的表达,促进神经发生和突触可塑性。
编辑
在这三种主要的SCFAs中,丁酸的研究最为充分,也被认为是最重要的有益代谢产物之一。有意思的是,几乎所有的保护菌属都是丁酸的主要产生菌。这完美地解释了为什么这些细菌可以降低焦虑风险——它们通过产生丁酸,发挥多重神经保护和抗焦虑作用。
海马神经发生:大脑可塑性的菌群调控
很长一段时间里,科学界普遍认为成年人类的大脑不会产生新的神经元。但近年来的研究已经证实,在大脑的两个特定区域——海马的齿状回和侧脑室的室管膜下区——神经发生可以持续终生。
海马是大脑中与学习记忆、情绪调节、应激反应密切相关的关键脑区
成年海马神经发生在这些功能中发挥着重要作用。越来越多的证据表明,海马神经发生减少是抑郁症和焦虑障碍的重要病理机制之一,而抗抑郁药和抗焦虑药的疗效也与促进海马神经发生有关。
肠道菌群是成年海马神经发生的重要调控者
多项研究表明,无菌小鼠的海马神经发生显著减少,而菌群定植可以恢复神经发生水平。益生菌干预、粪菌移植和高膳食纤维饮食(通过增加SCFAs产生)都可以促进海马神经发生,增加BDNF(脑源性神经营养因子)的表达。
BDNF是大脑中最重要的神经营养因子之一
它可以促进神经元的存活、增殖、分化和突触可塑性。BDNF水平降低在焦虑和抑郁的发病机制中扮演着核心角色,而几乎所有有效的抗抑郁治疗都会增加BDNF的表达。
几大通路的协同作用网络
这里,我们要强调的是,这六大通路并不是独立工作的,而是相互交织、相互影响,形成一个复杂的调控网络。例如:
这是一个恶性循环:任何一个环节的异常都会波及其他环节,最终导致整个系统的失衡。
但反过来,这也意味着我们有多个干预靶点:改善任何一个环节,都可能打破恶性循环,推动整个系统向健康的方向发展。例如,增加膳食纤维摄入→SCFAs增加→肠道屏障改善→炎症减少→HPA轴恢复正常→焦虑症状缓解。
可能大家更关心的问题是:我们能否通过主动调节肠道菌群来改善焦虑症状?
目前,基于微生物组的焦虑干预策略已经成为精神医学领域最热门的研究且干预逐步显现成效的方向之一。
益生菌:从补充细菌到改善情绪
在过去的二十年里,益生菌在情绪调节方面的作用得到了大量研究的验证:
健康人群的研究表明,益生菌可以降低自我报告的焦虑和抑郁水平,改善情绪认知加工;
在临床诊断的焦虑障碍患者中,益生菌干预可以显著降低汉密尔顿焦虑量表(HAMA)评分,同时降低血清炎症标志物水平;
在社交焦虑障碍患者中,益生菌干预可以改善社交焦虑症状,同时调节大脑边缘系统的活动;
在抑郁症患者中,益生菌作为辅助治疗可以显著增强抗抑郁药的疗效,降低复发风险。
需要特别注意的是,益生菌的作用具有高度的菌株特异性——不是所有的益生菌都有抗焦虑效果,也不是一种益生菌对所有人都有效。乳酸杆菌和双歧杆菌是两类已被用于焦虑治疗研究的细菌。
目前证据最充分的抗焦虑益生菌菌株主要集中在以下几个属:
乳杆菌属
鼠李糖乳杆菌
一项近期研究报告称,在一项包含 70 人的双盲随机对照试验(DB-RCT)中,含有鼠李糖乳杆菌及其他菌株的益生菌胶囊减少了焦虑。
一项动物研究中,据报道,补充鼠李糖乳杆菌可减少焦虑和抑郁行为,甚至可能改变小鼠大脑中 GABA 相关基因的活性。
瑞士乳杆菌
一项近期动物研究中,据报道,补充瑞士乳杆菌可减少大鼠与焦虑相关的行为。
相关研究还报道称,补充瑞士乳杆菌可保护小鼠免受西式饮食对焦虑行为造成的负面影响。
植物乳杆菌
一项包含 84 名肠易激综合征(IBS)患者的双盲随机对照试验(DB-RCT)中,含有植物乳杆菌的益生菌补充剂降低了与肠道相关的焦虑。
一项动物研究中,据报道,长期摄入植物乳杆菌可提高小鼠体内多巴胺和血清素水平,并减少焦虑样行为。另有报道称,它还能降低促炎性细胞因子,并提高经历早期生活压力的小鼠体内抗炎性细胞因子水平。
双歧杆菌属
长双歧杆菌
长双歧杆菌可减轻感染性结肠炎小鼠的焦虑样行为,这些作用似乎是通过迷走神经通路介导的。
一项人体研究中,据报道,连续 30 天每日服用瑞士乳杆菌和长双歧杆菌,可降低 25 名受试者的焦虑、敌意以及与压力相关的激素皮质醇水平。
产丁酸菌属
国际益生菌和益生元科学协会(ISAPP)推荐的益生菌剂量范围是每天至少摄入109-1010 CFU。需要坚持服用至少4-8周,因为菌群的改变需要时间。
益生元:喂养好细菌
如果说益生菌是直接补充好细菌,那么益生元就是喂养好细菌的食物。
益生元是人体无法消化的碳水化合物,但可以被肠道中的有益菌选择性发酵利用,促进它们的生长和代谢活性。
最常见的益生元包括:低聚果糖(FOS)、低聚半乳糖(GOS)、菊粉(Inulin)、抗性淀粉(Resistant Starch)、母乳低聚糖(HMOs)。
多项临床研究证实了益生元的抗焦虑作用。
例如,2015年的一项研究发现,健康志愿者连续3周服用低聚半乳糖(GOS)后,对消极情绪刺激的注意力偏向显著降低,这一效应与抗焦虑药的效果类似。
另一项研究发现,菊粉型果聚糖可以显著降低抑郁症患者的抑郁和焦虑评分,同时增加粪便中双歧杆菌的丰度。
值得注意的是,益生菌和益生元常常联合使用,这种组合被称为合生元。合生元可以同时发挥补充有益菌和喂养有益菌的双重作用,效果往往优于单独使用益生菌或益生元。
饮食调节
饮食是偏生活方式的菌群干预。饮食是塑造肠道菌群组成和功能的最重要的环境因素,其影响远远超过我们大多数人的想象。
研究表明,饮食的改变可以在短短几天内改变肠道菌群的组成。而且,饮食对菌群的影响是长期的——长期的饮食习惯会塑造出相对稳定的菌群特征。因此,通过调整饮食来改善菌群,进而改善情绪,是一种经济、安全、可持续的干预手段。
地中海饮食——情绪友好型饮食
地中海饮食泛指地中海沿岸国家的传统饮食模式,其核心特点包括:丰富的植物性食物(蔬菜、水果、全谷物、豆类、坚果)、橄榄油作为主要的脂肪来源、适量的鱼类和家禽、少量的红肉、适量的乳制品(主要是发酵乳制品,如酸奶、奶酪)、少量的红酒(随餐饮用)。
大量的流行病学研究表明,坚持地中海饮食与更低的抑郁和焦虑风险显著相关。
2017年著名的SMILES随机对照试验更是直接证明了饮食干预对抑郁症的治疗效果,饮食干预组有32%的患者达到了临床缓解标准,而对照组只有8%。
那么,地中海饮食为什么能改善情绪呢?
肠道菌群在其中发挥了关键的中介作用。
基于目前的科学证据,我们给出以下改善情绪的饮食建议:
应该多吃的食物
– 各种颜色的蔬菜(每天至少500克)
– 新鲜水果(每天200-350克)
– 全谷物(燕麦、糙米、藜麦、全麦面包等)
– 豆类(黄豆、黑豆、红豆、鹰嘴豆、扁豆等)
– 坚果和种子(核桃、杏仁、亚麻籽、奇亚籽等,每天一小把)
– 富含脂肪的鱼类(三文鱼、鲭鱼、沙丁鱼、凤尾鱼,每周2-3次)
– 发酵食品(无糖酸奶、开菲尔、泡菜、纳豆等)
– 橄榄油(作为主要的烹饪用油)
– 香料(姜黄、生姜、大蒜、肉桂等)
应该少吃的食物
– 加工食品(薯片、饼干、方便面、火腿肠等)
– 含糖饮料(可乐、果汁饮料、奶茶等)
– 精制碳水化合物(白米饭、白面包、面条、糕点等)
– 油炸食品和高脂肪食物
– 加工肉类(培根、香肠、火腿等)
– 过量的酒精和咖啡因
西式饮食模式与认知功能下降和情绪症状风险增加密切相关,长期高脂高糖低纤维的饮食会显著降低菌群多样性,减少产丁酸菌,促进有害菌生长,导致肠漏和慢性炎症。
植物提取物
一些植物提取物、氨基酸、脂肪酸和矿物质也被研究用于缓解焦虑。不过,这类干预的证据强度差异很大,可以作为辅助性的情绪调节工具。
有较多小型人体研究支持的
★ Kava(卡瓦)
卡瓦是一种生长在南太平洋岛屿的植物,通常作为茶或补充品食用。在几项人体研究中,卡瓦被报道可改善焦虑、紧张、不安、失眠、睡眠质量和情绪状态。
在动物中,卡瓦的抗焦虑效果被报道相当强大,甚至可能与苯二氮卓类药物(一类常用治疗焦虑症的药物)的效果相媲美。
一项对多种草本抗焦虑药进行比较的研究得出结论,卡瓦在减轻焦虑方面可能比大多数其他草本补充剂更有效。
机制上,Kava 可能增强 GABA-A 受体活性,并影响去甲肾上腺素摄取,也就是说“降低神经兴奋性、增强抑制性神经传递”。
注:需要特别注意的是,Kava 曾被报道与肝毒性相关,尤其可能与其他药物或肝脏负担叠加,因此有肝病、饮酒较多或正在服药的人不应自行使用。
★ 薰衣草
人体研究中,薰衣草被报道可改善焦虑和睡眠质量。它不一定是直接治疗焦虑障碍,而可能是通过改善紧张感和睡眠质量,间接降低焦虑体验。
在动物研究中,薰衣草精油中的几种成分(芳樟醇、龙脑)被报道能略微增加抑制性神经递质GABA的活性,这可能是其所谓减缓焦虑效果的基础。
编辑
★ 银杏叶
银杏是一种药用植物,广泛应用于中医,用于抵消与年龄相关的认知衰退,以及其他传统用途。
一项针对107名人类的研究,每天补充240或480毫克银杏叶连续4周,被报告显著减轻焦虑症状(相比无效安慰剂治疗)。
银杏提取物也被报道能减轻老年患者的焦虑、抑郁和痴呆症状。
一些动物研究的早期证据表明银杏叶可能在大鼠中表现出某些抗焦虑特性。
注:需要注意的是,银杏可能影响凝血功能,正在使用抗凝药、抗血小板药、准备手术或有出血风险的人群,不应自行使用。
★ 洋甘菊
洋甘菊中含有黄酮类成分芹菜素。洋甘菊更接近温和的神经镇静和压力调节方向。
两项分别为57名和61名参与者的人体研究报告,洋甘菊提取物可降低轻度至中度的焦虑、抑郁和压力。
据报道,服用标准补充剂量的着皮生素能减轻焦虑,同时不引起类似镇静的副作用。
一些早期证据表明,芹菜素可能通过与GABA受体结合来增强GABA通讯(类似于苯二氮卓类药物的作用方式)。有报道称,它还可能抑制谷氨酸家族的NMDA受体。
注:需要区分的是,标准化洋甘菊提取物和日常饮用的洋甘菊茶并不等同,茶饮中的有效成分剂量通常更低,不能简单理解为“喝洋甘菊茶就能治疗焦虑”。
★ 柠檬香蜂草
柠檬香蜂草传统上常作为镇静类草本茶饮使用。
根据多项人体用户研究,300~1600毫克的柠檬香蜂草提取物补充剂在20名、18名、20名和20名参与者的人体研究中被报告能改善焦虑、压力、失眠、记忆、情绪和认知处理。
其主要活性成分之一是迷迭香酸,可能通过抑制 GABA 分解相关酶,间接提高 GABA 水平。由于 GABA 是大脑中最重要的抑制性神经递质之一,这一机制可以解释它为何可能带来放松和抗焦虑效果。
编辑
★ 紫色西番莲
紫色西番莲是一种原产于美国东南部的开花藤本植物。
一项针对18名广泛性焦虑症患者的早期研究结果表明,紫西番莲可能有助于减轻焦虑,类似于苯二氮卓类药物(一种常用于治疗焦虑及其他精神疾病的药物)。
另一项研究报告称,手术前补充紫色西番莲能减轻30名手术患者的焦虑。
一项纳入 30 人的双盲随机对照试验(DB-RCT),单次服用 5,000 毫克紫花西番莲可降低公众演讲后的心率;而连续 6 天服用 500 毫克,则被报告可在公众演讲任务期间降低血压。
机制上,动物研究提示它可能影响海马区 GABA-A 和 GABA-C 通路。整体来看,可以理解为“降低应激反应和生理唤醒”的辅助工具,但现有人体样本量仍偏小。
有初步人体研究但证据仍不足的
► 南非醉茄 / 印度人参
南非醉茄可能不是直接作用于某一个焦虑症状,而是通过降低慢性压力负荷来改善焦虑状态。
据报道,51名更年期综合征女性的研究中,南非醉茄可以减少情绪波动和焦虑,一些研究人员甚至提出,南非醉茄提取物可能有助于在传统的精神病学实践中治疗焦虑症。
动物研究还提示,它的抗焦虑作用可能与劳拉西泮类似。
其他研究报告称,在治疗焦虑和社交隔离诱导行为时,其作用类似于情绪稳定剂。
编辑
► 茶氨酸 / 绿茶
L-茶氨酸是一种存在于白茶、红茶和绿茶中的氨基酸,因其镇静效果广受推崇。
一些早期研究也支持这一点。例如,在两项分别包含 12 名和 14 名参与者的研究中,受试者在完成脑力任务后服用 L-茶氨酸。研究报告称,L-茶氨酸有助于缓解压力症状,同时还能降低心率和血压。
一项针对20名精神分裂症患者的研究(DB-RCT)报告每日补充L-茶氨酸能减轻焦虑,20名健康个体中也显示有促进放松的效果。
动物研究提示,L-茶氨酸可能提高 GABA、多巴胺和 5-羟色胺等神经递质水平。
► 积雪草
积雪草(Centella asiatica)是一种生长在南亚湿地的植物,传统上既被用作食用蔬菜,也被用作药用草本。
在一项安慰剂对照研究中,积雪草被报告可抑制 40 名健康成年人中的惊跳反应。
一些大鼠研究报告称,积雪草及其主要成分积雪草酸(asiatic acid)可减少与焦虑相关的行为。
一项大鼠研究的早期证据提示,积雪草可能通过激活谷氨酸脱羧酶发挥作用。该酶能够提高大脑中的 GABA 水平。
注:证据有限但机制上值得关注,人体焦虑研究仍较少。
► 黄芩类草本
它们含有具有生物活性的黄酮类化合物,这类成分被认为具有较强的抗氧化作用。
一项小规模人体研究显示,与安慰剂相比,美洲黄芩被报告可减轻 19 名成年人的焦虑。
一些动物研究证据提示,补充中国黄芩可能有助于减少压力诱发的焦虑样行为,并降低血液中的皮质酮水平。
虽然这类草本中含有许多值得研究的不同化合物,但汉黄芩素(wogonin)被认为是中国黄芩中的主要活性黄酮。有研究报告称,它可减少小鼠的焦虑样行为,并增强 GABA-A 受体活性。
编辑
► 缬草
缬草(Valeriana officinalis)是一种开花植物,历史上曾用于香水制作,如今常以茶饮或根部提取物的形式作为补充剂使用。
根据一项初步人体研究,在 33 名健康个体中,每天两次补充 500 mg 缬草、持续 60 天,被报告可减轻焦虑、压力和抑郁。
一些动物研究也报告称,缬草可能有助于减少焦虑样行为。
机制上,缬草可能增强 GABA-A 信号,因此更接近“睡眠—镇静—焦虑缓解”路径。
注:由于它可能带来嗜睡,也可能与镇静催眠药、酒精或抗焦虑药叠加,不建议自行混用。
补充剂
► 5-羟色氨(5-HTP)
5-HTP 是一种天然存在的氨基酸。大脑会利用它来合成血清素,而血清素是一种神经递质,通常被认为与情绪调节密切相关。
一项针对 15 名年轻成年人的人体研究中,受试者因单恋而出现焦虑,连续 6 周补充 5-HTP 后,他们的焦虑有所减轻,这可能与血液中 BDNF 和血清素水平升高有关。
另一项人类研究报告称,仅一次200毫克的5-HTP剂量即可部分缓解24名惊恐障碍患者的惊恐发作。
注:需要强调的是,5-HTP 可能与 SSRIs、SNRIs、MAOIs 等抗抑郁药发生相互作用,如正在服用精神科药物请遵医嘱。
► 镁
镁与神经兴奋性、NMDA 受体、HPA 轴和肌肉紧张都有关。
一些病例研究报告称,开始补充镁后一周内,抑郁、焦虑和睡眠问题有所改善。
注:这些结果只基于少数个体使用者,仍需要在健康人群中开展更大规模的临床试验,才能确认这些效果。
一些研究人员认为,镁可能具有抗焦虑作用,这或许与它能够降低 HPA 轴的活性有关。HPA 轴是大脑中参与压力调节的重要系统之一。此外,镁还可能通过抑制 NMDA 受体发挥作用。
► 鱼油 / Omega-3 脂肪酸
Omega-3 脂肪酸主要包括 EPA 和 DHA,与炎症、神经可塑性和细胞膜功能密切相关。
在一项包含 49 人的研究中,Omega-3 脂肪酸水平较低与社交焦虑水平较高有关。
在一项针对 34 名健康人的研究中,每天补充 2.5 克 Omega-3 被报告可减轻焦虑症状,同时降低IL-6水平。IL-6 是一种重要的促炎性细胞因子。
另一项研究报告称,补充 3 克 Omega-3 可减轻 11 名物质滥用者的焦虑。
一项大鼠研究中,DHA(一种 Omega-3 脂肪酸)被报告可降低 TNF-α、IL-6 和一氧化氮合酶 的水平。这可能说明,DHA 的部分作用或许与减轻炎症有关。
其他动物研究报告称,EPA(另一种 Omega-3 脂肪酸)可能有助于增加海马体神经发生。
其他干预手段
除了上述主要方法,还有一些新兴的干预手段也在研究之中,包括粪菌移植(将健康捐赠者的粪便菌群移植到患者肠道中)、后生元(益生菌的代谢产物或灭活菌体成分)、噬菌体疗法(利用噬菌体精准清除有害菌)、菌群定向培养(从患者自身肠道中分离有益菌,体外扩增后回输)等。这些技术目前大多还处于研究阶段,但未来可能会成为重要的治疗手段。
基于的研究探索和临床实践,不同人群的菌群组成、肠脑轴功能以及对干预的反应存在较大的差异。因此,基于微生物组的焦虑干预需要个性化。
儿童与青少年:发育中的菌群-肠脑轴
儿童和青少年时期是大脑发育的关键时期,也是肠道菌群建立和稳定的关键时期。研究表明,生命早期的菌群失调(如剖腹产、配方奶喂养、抗生素使用等)与儿童和青少年时期的焦虑、抑郁、自闭症、注意力缺陷多动障碍(ADHD)等精神疾病风险升高密切相关。
对于儿童和青少年的焦虑干预,菌群-肠脑轴具有特别重要的意义:预防优先、早期干预效果更好、安全性更高。当然,儿童和青少年的菌群干预也需要特别注意安全性和适宜性,剂量需要根据年龄调整,饮食干预需要考虑生长发育需求。
老年人:菌群衰退与情绪健康
随着年龄的增长,肠道菌群会发生一系列特征性的改变,被称为”菌群衰老”:菌群多样性显著降低、有益菌(如双歧杆菌属、产丁酸菌)丰度显著减少、潜在致病菌丰度增加、菌群的代谢功能下降,短链脂肪酸产生减少。
菌群衰老与老年人的多种健康问题密切相关,包括免疫功能下降、炎症水平升高、认知功能衰退、虚弱等。同时,也与老年人的焦虑和抑郁风险升高密切相关。65岁以上老年人中,焦虑障碍的患病率也在上升。
对于老年人的焦虑干预,重点包括:增加膳食纤维和发酵食品的摄入、适当补充益生菌、规律运动、社交活动、避免不必要的药物使用。
共病躯体疾病患者:特殊考虑
焦虑障碍常常与多种躯体疾病共病,尤其是胃肠道疾病、自身免疫病、代谢疾病等。
肠易激综合征(IBS)
一定比例IBS患者伴有焦虑或抑郁症状,而焦虑反过来又会加重IBS症状,形成恶性循环。菌群干预对IBS患者具有双重益处——既可以改善胃肠道症状,又可以改善焦虑情绪。
炎症性肠病(IBD)
IBD患者的焦虑和抑郁患病率高于健康人。这些患者存在严重的菌群失调,改善菌群不仅有助于控制肠道炎症,也有助于改善情绪症状。
肥胖和代谢综合征
肥胖和代谢综合征患者的焦虑和抑郁风险显著高于正常体重人群。同时,肥胖人群通常伴有显著的菌群失调。对于肥胖伴焦虑的患者,菌群干预同样具有双重益处。
性别差异:为什么女性更容易焦虑?
焦虑障碍存在显著的性别差异——女性的患病率是男性的2倍左右。这一差异的原因是多方面的,包括激素、社会心理因素、遗传等。近年来的研究发现,肠道菌群的性别差异可能也是其中一个重要的原因。
肠道菌群中含有大量的β-葡萄糖醛酸酶,可以将结合态的雌激素重新转化为活性态的游离雌激素,增加体内的雌激素水平。这一过程被称为“雌激素的肠肝循环”。菌群失调时,β-葡萄糖醛酸酶活性改变,会影响雌激素的正常代谢,导致雌激素水平异常。
编辑
雌激素可以通过多种途径影响大脑功能和情绪:它可以调节5-羟色胺、多巴胺等神经递质的合成和代谢,可以调节HPA轴的活性,可以影响神经可塑性和炎症反应。因此,菌群失调导致的雌激素代谢异常,可能是女性更容易患上焦虑和抑郁的重要原因之一。
这也解释了为什么女性在一些特殊的生理时期,如经前期、产后、更年期,更容易出现情绪问题。对于女性的焦虑干预,需要特别考虑激素与菌群的相互作用。
尽管微生物-肠脑轴的研究已经取得了很大的进步,但是这个领域仍然非常年轻,还有很多未知的问题和挑战等待我们去解决。目前大多数研究的样本量还不够大,方法异质性较高,因果推断仍然存在困难,动物到人的转化也存在鸿沟。
客观地说,基于菌群的焦虑干预距离真正成为常规临床治疗手段,可能还需要几年甚至更长的时间。不过,这并不意味着我们现在什么都做不了。恰恰相反,基于现有的证据已经足够支持我们在日常生活中做出一些改变,来改善我们的菌群和情绪。
最后,想给给读者一些实用建议
基于目前的科学证据,我们提出以下几点实用建议:
1
优先调整饮食
这是最重要、最有效、也最安全的干预手段。饮食调整不需要完美,只需要开始,哪怕只是每天多吃一份蔬菜,或者每周多吃一把坚果,都会对你的菌群和健康产生积极的影响。
2
谨慎选择益生菌
如果你想尝试益生菌,请注意以下几点:
– 选择有临床研究证据支持的菌株,而不是随便买。
-基于自己的肠道菌群构成和菌群状态选择合适的益生菌。
– 注意活菌数量,一般建议每天至少摄入10⁹-10¹⁰ CFU
– 选择靠谱的品牌,注意产品的保质期和储存条件
– 坚持服用4-8周,菌群的改变需要时间
– 如果服用后出现严重的胃肠道不适,应该停止使用并咨询医生
需要特别提醒的是:益生菌不是万能药,不能替代正规的心理治疗和药物治疗。如果你患有严重的焦虑障碍,一定要首先寻求专业精神科医生和心理医生的帮助。
3
改善生活方式
除了饮食,很多其他的生活方式因素也会影响肠道菌群和情绪:
– 规律运动:运动可以显著增加菌群多样性,促进有益菌生长,同时本身就是有效的抗焦虑手段;
– 充足睡眠:睡眠不足会严重破坏菌群平衡,增加炎症水平,加重焦虑症状;
– 压力管理:长期压力会导致菌群失调,而菌群失调又会加重压力反应,形成恶性循环。学习冥想、深呼吸、正念等压力管理技巧,打破这个恶性循环;
– 接触自然:多去户外,接触土壤和植物,可以增加环境微生物暴露,改善菌群多样性;
– 避免不必要的抗生素:抗生素会严重破坏肠道菌群,除非医生认为确实必要,否则不要随意使用。
4
关注自己的肠道感受
注意观察什么食物让你感觉舒服,什么食物让你感觉不舒服。每个人的菌群都是独特的,没有一种饮食适合所有人。学会倾听你身体的声音,找到最适合你自己的饮食和生活方式。
5
寻求专业帮助
如果有严重的胃肠道问题或者情绪问题,要寻求专业医生或专业的检查,包括消化、精神、营养等相关的检查和咨询等。菌群干预可以作为辅助治疗手段,但不能替代正规的医学治疗。
肠道菌群——心理健康的新边疆
一个多世纪前,Sigmund Freud 创立并发展精神分析学时,人们开始尝试从童年经验、潜意识冲突和内在心理世界中理解精神痛苦。
约七十年前,第一代抗抑郁药的出现,又让我们看到神经递质、神经环路和大脑生物学在情绪障碍中的重要作用。
今天,随着微生物—肠—脑轴研究的不断深入,我们对焦虑、抑郁等精神健康问题有了更加立体的认识:情绪并不只是“大脑内部”的事件,它也与免疫、代谢、内分泌、肠道屏障以及数以万亿计的肠道微生物密切相关。
这不是对过去理论的简单否定,而是一次重要的拓展。我们越来越清楚地看到,大脑并不是孤立运行的指挥中心,而是与全身各系统持续对话的复杂网络。精神健康也不应被简单归为心理问题或大脑问题,而应被理解为心理、神经、免疫、代谢、环境和生活方式共同作用的结果。肠道菌群正是这个复杂系统中一个重要而活跃的参与者。
编辑
微生物—肠—脑轴的研究,为焦虑、抑郁和压力相关问题的预防与干预提供了新的思路。合理饮食、充足睡眠、规律运动、压力管理,以及在专业指导下使用益生菌、益生元或其他微生态干预方式,未来都可能成为精神健康综合管理的一部分。但我们也需要保持科学的谨慎:肠道菌群不是解释一切的万能答案,菌群干预也不能替代规范的心理治疗、药物治疗和医学评估。
对行业而言,肠道菌群研究最大的价值,不在于制造新的概念热潮,而在于推动我们以更系统、更精准、更个体化的方式理解人体健康。未来真正有价值的微生态产品和干预方案,必须建立在高质量临床证据、精准的检测结果、清晰作用机制和真实人群获益之上。
注:本账号内容仅供学习和交流,不构成任何形式的医疗建议。
主要参考文献
Xiong RG, Li J, Cheng J, Zhou DD, Wu SX, Huang SY, Saimaiti A, Yang ZJ, Gan RY, Li HB. The Role of Gut Microbiota in Anxiety, Depression, and Other Mental Disorders as Well as the Protective Effects of Dietary Components. Nutrients. 2023 Jul 23;15(14):3258.
Butler, M.I., Bastiaanssen, T.F.S., Long-Smith, C. et al. The gut microbiome in social anxiety disorder: evidence of altered composition and function. Transl Psychiatry 13, 95 (2023).
Butler, M.I., Kittel-Schneider, S., Wagner-Skacel, J. et al. The Gut Microbiome in Anxiety Disorders. Curr Psychiatry Rep 27, 347–361 (2025).
Ding, H. “Gut microbiota and anxiety: an exploration of key findings. J Depress Anxiety.” 2017
Lan, J., Wang, J., Huang, S. et al. Neuropeptide SP protects against colitis and linked anxiety-like behavior through the putative roles of gut microbiota and metabolite inositol. Nat Commun 17, 295 (2026).
Shen H, Wang SY, Zhao YY, Zhou JL, Zhao J and Zhu WK (2026) Brain-gut-microbiota axis: a review on the bidirectional regulatory mechanisms between gut microbiota and brain and their disease interactions. Front. Microbiol. 17:1768891.
Kumar, Akash, et al. “Gut microbiota in anxiety and depression: unveiling the relationships and management options.” Pharmaceuticals 16.4 (2023): 565.
karger.com/books/book/382/chapter/5564732/Is-Anxiety-Associated-with-the-Gut-Microbiota
selfhacked.com/blog/natural-treatments-anxiety/
Cao, Y., Cheng, Y., Pan, W. et al. Gut microbiota variations in depression and anxiety: a systematic review. BMC Psychiatry 25, 443 (2025).
Li, Jianbing, et al. “Association between gut microbiota and anxiety disorders: a bidirectional two-sample mendelian randomization study.” BMC psychiatry 24.1 (2024): 398.
谷禾健康
当一个孩子长期“吃了也不长”、身高曲线逐渐往下掉,大部分家长可能首先会想到是不是缺钙、缺锌,或者是不是肠胃吸收不好。事实上,儿童发育迟缓是一个比“矮一点”更复杂的问题。
儿童发育迟缓(stunting)诊断标准为年龄别身高(Height-for-age, HFA)低于同年龄、同性别儿童生长曲线中位数减去2个标准差(-2SD)。它不是简单的“个子小”,而是生命早期长期线性生长受限的表现。
传统营养支持仍是基础,但越来越多研究提示,营养不足、反复感染、环境性肠功能障碍(EED)、肠道菌群成熟延迟、肠屏障受损和宿主生长信号改变,可能共同参与儿童发育迟缓的形成与持续。
本文基于重点梳理儿童发育迟缓与肠道菌群的证据。探讨菌群如何通过菌群成熟、短链脂肪酸、胆汁酸、色氨酸、B族维生素、核苷酸、免疫和IGF-1/生长轴参与儿童生长,梳理列出发育迟缓儿童中观察到的菌群成熟延迟、发育轨迹异常。同时讨论母乳/辅食、微量营养素、铁剂、WASH、益生菌、HMO/GOS 等干预方向及其边界。
目录
儿童发育迟缓通常按世界卫生组织发布的《儿童发育标准》(Child Growth Standards)定义:年龄别身高低于同年龄、同性别儿童生长曲线中位数减去2个标准差(-2SD)。这里的关键是“年龄别”和“Z评分”。是把孩子的身长/身高放在同年龄、同性别标准曲线中判断。
发育迟缓与消瘦不同。消瘦更多反映近期体重相对于身长/身高不足,常与急性食物不足、急性疾病或快速体重下降有关。发育迟缓则更偏向长期线性生长受限,常反映生命早期较长时间的营养、感染和环境压力。
研究专家同时提醒不能把发育迟缓简单等同于遗传性矮小。父母身高、出生体重、孕周、青春发育、内分泌疾病和慢性疾病都需要综合考虑。因此,判断儿童发育迟缓需要连续生长曲线,而不是一次测量。
为什么前 1000 天特别重要?
从受孕到2岁左右的前 1000 天,是营养、免疫、肠道菌群和神经发育高度敏感的窗口。这个阶段,孩子从宫内营养转向母乳,再逐渐进入辅食和家庭饮食。每一步变化都在塑造肠道生态。
出生后0–3岁,肠道菌群通常从早期以 Bifidobacterium 等利用母乳低聚糖的细菌为主,逐渐走向更复杂、更成人样的厌氧发酵网络。这个过程受到分娩方式、母乳、辅食、感染、抗生素和家庭环境影响。
编辑
如果孩子在这个窗口长期处于营养不足、反复感染或不良卫生环境中,菌群成熟、肠屏障修复和身体生长信号都可能受到影响。它们不是单一因果关系,而是相互牵连的网络。
为什么发育迟缓值得重视?
发育迟缓不仅意味着身高落后。大量研究将早期线性生长不良与感染风险、认知发展、学习能力、成年健康和社会经济结局联系起来。这种关系并不意味着每一个发育迟缓儿童都会出现相同结局,但提示早期生长轨迹需要认真评估。
编辑
联合国儿童基金会、世界卫生组织和世界银行集团共同开展的儿童营养不良估计项目/报告指出:发育迟缓并非一句“孩子晚长”就能概括。它意味着儿童在关键生长窗口长期偏离正常线性生长轨迹,需综合评估营养、疾病、环境和发育状况。
儿童发育迟缓更像是长期叠加的“生长压力”:胎儿期营养不足、早产或低出生体重,出生后母乳或辅食质量不足,反复腹泻或无症状肠道感染,卫生环境差,家庭食物不安全,医疗可及性不足。这些因素叠加在一起,最终影响线性生长。
风险可能从出生前开始
胎儿生长受限、早产、低出生体重与后续线性生长相关。母亲营养不良、贫血、感染、都会改变胎儿和婴幼儿早期生长基础。
编辑
饮食质量:不只是吃饱
儿童维持正常线性生长,不只需要热量,还需要足够优质蛋白、脂肪、必需脂肪酸、铁、锌、维生素A、维生素D、维生素B12、叶酸、碘等营养素。长期只吃稀粥、汤泡饭、甜饮或零食,即便“看起来吃了很多”,也可能能量密度和营养密度都不足。
WHO 2023 年 6–23 月龄婴幼儿辅食指南强调,辅食应及时添加,并逐渐提高频次、质地、食物多样性和动物源性食物摄入。这些基础建议仍是所有菌群导向干预的前提。
感染:会影响消化吸收
反复腹泻、肠道病原体、寄生虫或无症状感染,会让孩子出现食欲下降、吸收不良和炎症消耗。多国出生队列研究表明,儿童生命前2年的腹泻等疾病负担、肠道病原体感染/暴露以及膳食摄入状况,与线性生长、体重增长等生长指标之间存在复杂的相互关系。
这也是为什么有些孩子“补了营养”但仍然恢复有限。营养进入肠道后,还需要健康的肠屏障、足够消化吸收能力和较低炎症负担才能被身体用于生长。
如果把儿童生长看作一棵树,食物是土壤和水分,激素和骨骼是枝干,肠道则像根系所在的土层。肠道菌群不是“让孩子长高”的开关,但它可能参与营养代谢、屏障维护、免疫训练、感染抵抗和生长信号调节或复杂网络中的调节节点。
儿童肠道菌群不是静态的:需要“按年龄长大”
健康儿童的肠道菌群会随年龄、饮食和环境逐步成熟。在谷禾跨年龄和地理人群研究中发现,人类肠道菌群在生命早期变化最快,随后逐渐向成人样结构过渡。这说明儿童菌群不能简单拿成人标准判断。
• 婴幼儿时期肠道菌群变化很快
婴儿早期,母乳喂养儿童常见 Bifidobacterium 优势。Bifidobacterium longum subsp. infantis 等能够利用母乳低聚糖(HMO),产生乳酸和乙酸,并可能帮助抑制部分肠杆菌科扩张。
进入辅食期后,膳食底物从乳糖和 HMO 扩展到淀粉、植物多糖、蛋白质和脂肪。此时,Bacteroides、Prevotella、Ruminococcus、Faecalibacterium、Blautia、Ruminococcaceae 和 Lachnospiraceae 等复杂厌氧发酵网络逐渐建立。这一过程与食物多样性密切相关。
肠道微生物群发育受喂养方式、出生方式、地理位置和环境暴露等多因素影响。研究显示,母乳喂养与较高水平的 Bifidobacterium密切相关,停止母乳喂养则会加速菌群成熟;阴道分娩婴儿肠道中 Bacteroides 水平也较高。尽管存在这些共性,不同个体的菌群发育轨迹仍受生活方式和环境因素影响而各有差异。
编辑
doi: 10.3233/NHA-170030
如何衡量菌群成熟度?
在 2014 年 Nature 研究中提出微生物群年龄 Z 评分(microbiota-for-age Z score, MAZ),用于评估儿童肠道菌群成熟度是否匹配实际年龄。研究团队基于健康马拉维儿童粪便菌群数据建立“菌群年龄”预测模型,并发现严重急性营养不良(SAM)儿童的菌群成熟度落后于同龄健康儿童,呈现发育不成熟或“低龄化”特征。
注:标准营养治疗可在短期内改善部分菌群特征,但治疗结束后,菌群成熟度可能再次下降,提示菌群成熟延迟可能参与营养不良的持续或复发。
谷禾健康基于 10 多年的肠道菌群检测实践,也构建了人体年龄预测方法及介质(GUHEAge 模型)。该模型通过可靠样本筛选降低噪声诱导关联的影响,并考虑不同生命阶段菌群发育速率的差异。尤其在婴幼儿期,肠道菌群经历快速定植、演替和成熟,短期内组成和功能潜力变化显著,因此模型在年龄尺度和样本分层上采用更精细的时间窗口,以捕捉早期菌群快速成熟的动态特征。
• 发育迟缓儿童的菌群年龄滞后现象
发育迟缓儿童的肠道菌群呈现出明显的“年龄滞后”特征,这种现象反映在菌群的多样性、组成结构和功能等多个方面。研究表明,这些儿童的肠道菌群发育水平往往落后于其实际年龄,这种滞后可能是导致发育迟缓的重要因素之一。
之前发表在《Gut》上的针对自闭症儿童菌群发育的研究显示,自闭症儿童的菌群发育要滞后于健康儿童。
编辑
在菌群组成方面,发育迟缓儿童表现出显著的特征性改变。首先是有益菌群的明显减少,特别是双歧杆菌和乳杆菌的含量显著低于同龄健康儿童。这些菌群对维持肠道健康、促进营养物质吸收和调节免疫功能具有重要作用。同时,研究还发现这些儿童的肠道中普氏菌(Prevotella)和粪杆菌(F.prausnitzii)等核心菌菌含量也明显降低。
编辑
doi.org/10.1136/gutjnl-2021-325115
但是需要注意,不管是MAZ 研究工具还是谷禾肠道擦年龄评估模型,都不能看作是临床诊断项目,不能把粪便菌群检测中的“菌群年龄”直接等同于发育迟缓诊断。
更应该理解为菌群成熟度比“某个菌多一点或少一点”更适合解释儿童营养不良的长期性。
早期菌群发育滞后对身体多系统产生影响
肠道菌群发育滞后会对婴幼儿的多个系统产生深远影响。
•在神经系统方面:可能导致认知发育迟缓、语言发育延迟、注意力不集中,甚至增加自闭症谱系障碍(ASD)的风险;
•在免疫系统方面:常见表现包括反复呼吸道感染、特应性皮炎、食物过敏,以及哮喘等过敏性疾病的发生率升高;
•在代谢系统方面:可能引起生长发育迟缓、体重增长异常、微量元素吸收不良等问题;在消化系统方面,则可能出现腹泻、便秘、肠痉挛等功能性胃肠道疾病。
特别是在出生后最初1000天这个关键期内,肠道菌群的发育状况对婴幼儿的长期健康具有决定性影响。
因此,规范的肠道菌群检测可作为婴幼儿发育评估的重要参考,内容包括微生物多样性指数、关键菌群(如双歧杆菌、乳酸菌、粪杆菌等)丰度及潜在致病菌监测。
建议在以下关键时间点进行检测:出生后1-2个月、辅食添加期(4-6个月)、断奶期(12个月左右)以及2岁左右。对于高危人群,如早产儿、剖宫产婴儿、有过敏家族史或自身免疫性疾病家族史的婴幼儿,需要更频繁的监测。
这种检测不仅能够及早发现发育风险(如自闭症倾向、过敏风险、免疫功能异常等),还能为个性化干预方案的制定提供科学依据。特别是对于已经出现发育迟缓、免疫功能低下、消化吸收障碍等问题的婴幼儿,定期的肠道菌群检测对评估干预效果和及时调整治疗方案具有重要的临床指导意义。
菌群如何影响能量和营养代谢?
肠道菌群可以分解人体自身难以消化的复杂碳水化合物,产生短链脂肪酸( SCFAs),包括乙酸盐、丙酸盐和丁酸盐。丁酸盐可为结肠上皮细胞供能,乙酸盐和丙酸盐可参与能量代谢和肝脏代谢调节。
• 产短链脂肪酸菌群会影响能量代谢
在发育迟缓或营养不良儿童中,Faecalibacterium、Blautia、Bifidobacterium、Roseburia、Megasphaera、部分 Ruminococcaceae 和 Lachnospiraceae 等与 SCFA 生成相关的菌群,在若干研究中呈减少趋势。这可能意味着膳食底物和微生物交叉喂养网络不足。
但是要注意一个误区:看到丁酸盐菌减少,并不等于“补丁酸盐菌就能长高”。SCFA 网络需要多样化食物底物、适龄辅食、低炎症环境和成熟菌群共同支持。单一菌株或单一代谢物补充不能替代基础营养。
B族维生素、核苷酸与氨基酸
多项微生物组研究提示,发育迟缓相关差异不只体现在菌的构成变化,还体现在功能通路。目前已经了解到到B 族维生素生物合成、核苷酸代谢、碳水化合物利用、氨基酸代谢等功能通路,可能与儿童生长指标相关。
B 族维生素参与能量代谢、核酸合成和神经发育。核苷酸与肠上皮更新、免疫细胞增殖和组织修复有关。氨基酸代谢则与蛋白质合成、免疫功能和生长轴支持相关。
但是菌群报告里功能通路来自微生物功能预测,不一定等同于血液或肠腔代谢物实测,更多反馈相关菌群功能潜力和膳食摄入情况。
肠屏障与黏膜免疫:为什么“低度炎症”会消耗生长资源?
肠道屏障是儿童将食物转化为生长材料的关键界面。健康屏障既促进营养吸收,又限制病原体和微生物产物入侵;一旦受损,脂多糖(LPS)等微生物产物可能激活Toll样受体4(TLR4)和 NF-κB 炎症通路。
在分子层面,LPS、鞭毛蛋白等病原相关分子模式可激活先天免疫信号;在细胞层面,巨噬细胞、树突状细胞和 T 细胞可能释放促炎因子;在组织层面,紧密连接、黏液层和绒毛结构可能受损;在系统层面,慢性炎症会增加能量消耗,并可能抑制生长支持信号。
短链脂肪酸(SCFA),尤其是丁酸盐,可能支持上皮细胞供能、紧密连接和调节性 T 细胞功能;色氨酸代谢物如吲哚类化合物,可能通过芳香烃受体(AhR)和 IL-22 相关通路促进黏膜修复。但这些机制在儿童发育迟缓中的直接证据仍有限,更适合作为机制假说,而非临床结论。
不能只看粪便菌群,还要结合小肠、胆汁酸和脂质吸收
粪便样本主要反映结肠生态,而很多营养吸收发生在小肠。发育迟缓相关研究提示,十二指肠可能出现“口腔样菌群”过度代表,如 Streptococcus、Veillonella、Haemophilus、Neisseria、Rothia、Actinomyces 等。这被称为消化道生态位“隔室化解除”。
• 小肠菌群异常可能影响胆汁酸代谢和脂质吸收
胆汁酸不仅帮助脂肪吸收,也通过 FXR 和 TGR5 等受体参与肠屏障、代谢和免疫调节。若小肠菌群、胆汁酸转化和局部炎症同时异常,儿童可能出现“吃了但利用不足”的状态。
不过,十二指肠取样具有侵入性,健康儿童对照难获得,样本量通常有限。因此这类证据很有机制价值,但不能用于家庭检测或普通商业菌群报告解释。
首先要强调的是发育迟缓儿童的菌群差异,不能用“好菌少、坏菌多”简单概括。更符合证据的说法是:若干研究观察到菌群成熟延迟、条件致病菌富集、丁酸盐产生菌减少、特定营养代谢异常和功能通路改变。但是这些的评估需要足够大的检测数据能涵盖不同地区、年龄、饮食和用药等差异。
菌群成熟延迟:发育迟缓儿童的肠道“年龄”可能偏小
如前面所述,严重急性营养不良(SAM)儿童存在菌群成熟延迟,营养治疗后可部分改善但恢复不完全。这一发现后来成为理解儿童营养不良菌群的核心框架。
成熟延迟并非指某种菌不应出现,而是整个菌群网络尚未达到同龄儿童常见的功能状态。例如,断奶后儿童通常需要发展更强的复杂碳水发酵、厌氧交叉喂养、短链脂肪酸生成及维生素/核苷酸代谢能力;若这些功能不足,可能影响辅食营养的充分利用。
基于这一思路,相关研究不再仅关注补充热量,而是通过设计食物底物,促进与健康成熟轨迹相关的菌群和血浆蛋白网络。
Bifidobacterium:早期重要,但不能简单理解为越多越好
双歧杆菌(Bifidobacterium)是婴儿早期备受关注的菌属。母乳喂养婴儿中,Bifidobacterium 可利用 HMO 产生乳酸和乙酸,并可能抑制肠杆菌科扩张。
在营养不良或发育迟缓相关研究中,Bifidobacterium 的解读需按年龄分层。婴儿早期不足,可能提示母乳利用、HMO 代谢或早期定植抵抗不足;但随着辅食添加和断奶,其相对丰度下降也可能属于正常成熟过程。
因此,不能简单认为 “Bifidobacterium 越多越好”。其意义取决于年龄、喂养方式、HMO 暴露、菌株功能及整体菌群成熟阶段。
条件致病菌富集:Escherichia/Shigella、Campylobacter 与炎症生态位
多项研究发现,发育迟缓或营养不良儿童中 Proteobacteria/Pseudomonadota、肠杆菌科、Escherichia/Shigella、Campylobacter等菌群富集。这些细菌常与病原负担、脂多糖、肠道炎症及定植抵抗不足有关。
Escherichia/Shigella 富集可能提示肠道炎症生态位,其脂多糖(LPS)和毒力因子可激活先天免疫,增加肠道炎症和通透性。Campylobacter 感染或定植在中低收入国家儿童中较常见,与腹泻及无症状感染负担相关。
但解读时需谨慎:粪便中某一菌属升高,并不能证明其单独导致发育迟缓。它可能是卫生暴露、饮食不足、抗生素使用、炎症或环境性肠功能障碍(EED)的结果,也可能参与维持炎症。
口腔样菌群和十二指肠隔室化解除
近年研究表明,小肠,尤其是十二指肠生态,可能比粪便样本更接近吸收障碍的发生现场。发育迟缓儿童的十二指肠中,常可见 Streptococcus、Veillonella、Haemophilus、Neisseria、Rothia、Actinomyces 等口腔相关菌过度富集。
这一现象可称为“隔室化解除”,即原本多见于口腔或上消化道的细菌在小肠异常增多,可能与胃酸、胆汁酸、肠蠕动、局部免疫及肠屏障异常有关。
这些口腔样菌群可能影响脂质吸收、胆汁酸信号和小肠局部炎症。若儿童本身饮食质量不足,再叠加小肠吸收效率下降,线性生长可能更易受影响。
注:但目前十二指肠取样不适合普通筛查,粪便商业菌群检测也不能替代小肠生态评估。
丁酸盐产生菌减少:Faecalibacterium、Blautia、Megasphaera等
若干发育迟缓研究观察到丁酸盐或 SCFA 相关菌减少,如 Faecalibacterium、Blautia、Megasphaera,以及 Ruminococcaceae、Lachnospiraceae 的部分成员。这些菌参与复杂碳水降解、乳酸利用、丁酸盐生成和微生物交叉喂养。
Faecalibacterium prausnitzii 常被视为重要丁酸盐产生菌,并与抗炎环境相关;Blautia 参与碳水发酵和 SCFA 生成;Megasphaera 可利用乳酸并参与交叉喂养网络。它们减少可能提示儿童肠道发酵网络发育不足。
丁酸盐产生菌减少可能源于饮食底物不足、感染、炎症、抗生素使用或菌群成熟延迟。改善这一网络应优先从适龄辅食、膳食多样性、感染控制和基础营养入手。
Prevotella、Ruminococcus 相关成熟轨迹
一些与健康成熟轨迹相关的菌群受到关注,如 Prevotella copri、Faecalibacterium prausnitzii、Bifidobacterium longum、Bacteroides thetaiotaomicron 等。不同研究显示,它们与食物底物利用、复杂多糖发酵或菌群成熟网络有关。
Prevotella 常与植物性多糖和高纤维饮食相关,但其健康意义取决于个体肠道环境,不能简单归为“好菌”或“坏菌”。在 MDCF 语境中,研究重点是特定食物组合如何促进与年龄适宜成熟相关的菌群网络,而非单纯提高某一菌属丰度。
Ruminococcus、Clostridium symbiosum 等曾在动物模型或定义菌群研究中被讨论为促生长候选菌,但仍属于转化研究线索,不能据此直接用于儿童补菌。
Desulfovibrio、噬菌体和病毒组:仍处于探索阶段
2024 年系统综述提出了一些探索性线索,包括 Desulfovibrio 等硫酸盐还原菌的潜在变化,以及噬菌体、病毒组与肠道菌群失衡和儿童生长发育异常的可能关联。但这些发现多来自少量研究或关联性观察,仍需更多纵向和机制研究验证。
Desulfovibrio 可产生硫化氢,理论上可能影响黏膜环境,但其在儿童发育迟缓中的因果证据仍不足。
噬菌体与细菌群落的共同变化,可能影响菌群稳定性和功能基因转移。目前这些方向更适合作为未来研究议题,不宜用于临床解释或家庭干预依据。
功能通路异常:从菌名走向“菌群能做什么”
从报告角度,功能通路比菌名清单更重要。发育迟缓相关研究反复提示,碳水化合物降解、B 族维生素、核苷酸、氨基酸、SCFA、胆汁酸和色氨酸代谢可能与儿童生长相关。
其中,B 族维生素和核苷酸通路与细胞增殖、肠道修复和能量代谢有关;SCFA 通路与屏障和免疫调节有关;胆汁酸和脂质吸收通路与小肠生态有关。
这些通路共同解释了为什么“吃进去”与“长出来”之间还隔着肠道功能这一层。
环境性肠功能障碍(Environmental Enteric Dysfunction, EED)是理解儿童发育迟缓的重要概念,常见于低资源、高病原暴露环境,表现为小肠慢性炎症、屏障受损、通透性升高、吸收不良及系统性炎症负担增加。
EED 的价值在于串联多个关键环节:卫生环境差使儿童反复接触病原体;病原暴露和菌群失衡诱发小肠炎症;屏障与绒毛结构受损降低营养吸收效率;慢性炎症进一步可能影响 IGF-1 和生长轴。
1
分子—细胞—组织—系统:EED 的机制层级
•在分子水平:LPS 等病原相关分子模式可能激活 TLR4/NF-κB 炎症通路。
•在细胞水平:巨噬细胞、树突状细胞和 T 细胞参与免疫激活,促炎因子释放增加。
•在组织水平:小肠绒毛结构、隐窝增生、紧密连接和黏膜修复可能受到影响。吸收面积下降时,即便食物进入肠道,也未必能高效转化为身体生长所需营养。
•在系统水平:儿童身体需要把更多能量用于免疫应答和组织修复。营养不足与炎症负担叠加时,线性生长支持可能下降。
2
EED 指标评估
研究中常用乳果糖/甘露醇试验、粪便 MPO、AAT、neopterin、calprotectin、宿主粪便 mRNA 等指标评估 EED 或肠道炎症。但 EED 缺乏统一常规临床金标准,这些指标多用于研究或专科评估。
因此,家庭不能靠商业菌群检测或单个粪便指标判断孩子是否存在 EED。家庭层面更应关注特征信号:持续腹泻、便血、贫血、反复感染、体重下降、身高增长速率下降等。
3
为什么单一干预常常不够?
研究提醒我们,改善水和卫生行为本身很重要,但在复杂低资源环境中,单独卫生未必足以显著改善线性生长。这可能因为病原暴露来源复杂,包括食物、动物粪便、土壤、家庭拥挤和社区环境。
更合理的策略是综合干预:基础营养、感染控制、安全饮水、食品卫生、疫苗接种、社会支持和儿童保健同时推进。
以下内容用于解释不同干预方向的证据边界,不是治疗方案。铁剂、锌剂、维生素A/D、益生菌、抗生素、特殊医学用途配方食品、RUTF/RUSF 或微生物群导向互补食品,都应根据儿童年龄、营养状态、感染风险和医生/营养师评估决定。
干预前先评估:孩子到底慢在哪里?
对于“生长轨迹偏慢”的儿童,第一步不是购买益生菌或微量元素套餐,而是先判断:是否确有低于同年龄、同性别儿童生长曲线中位数减去2个标准差(-2SD),是否合并消瘦、低体重或水肿,是否存在慢性腹泻、贫血、反复感染、早产或低出生体重等情况。
临床检查应根据病史、生长曲线和体征选择,如 CBC、铁蛋白联合 CRP、维生素 D、甲状腺功能、大便病原、寄生虫或慢性腹泻相关评估,而非对所有儿童套用统一套餐。
母乳:早期菌群的第一生态底物
母乳不仅提供能量、蛋白质和免疫因子,也提供母乳低聚糖(HMO)。HMO 不能被婴儿直接完全消化,却能为 Bifidobacterium 等菌提供底物。唾液酸化乳低聚糖可能通过菌群依赖方式支持生长。
6月龄内支持母乳喂养,母乳不足时接受专业哺乳指导,必要时用合适配方补充。
辅食:喂孩子,也是在喂菌群
约 6 月龄后,辅食成为儿童生长和菌群成熟的重要驱动因素。WHO 2023 指南强调,6–23 月龄儿童应逐步获得足够频次、合适质地、多样化食物和动物源性食物。
高质量辅食不仅提供能量和蛋白质,也提供复杂碳水、膳食纤维、铁、锌、维生素和脂肪,共同支持 Bacteroides、Prevotella、Faecalibacterium、Blautia 等成熟菌群网络建立。
家庭层面应重视“营养密度”:主食不应只依赖稀粥,还应搭配蛋、奶、鱼肉、禽肉、瘦肉、豆制品、深色蔬果和适量油脂。
微量营养素:补对,而不是越多越好
铁、锌、维生素A、维生素D、维生素B12、叶酸、碘等均与儿童生长、免疫和神经发育相关。存在缺乏时,规范补充有助于恢复正常生长轨迹;但盲目、长期、大剂量叠加补剂并不一定更好。
锌适用于急性腹泻等明确场景;维生素A缺乏地区或高风险儿童应按公共卫生或临床规范补充。维生素D 关系骨骼发育,B12和叶酸关系造血与神经发育,碘则关系甲状腺功能和生长。
编辑
关键在于“评估后补充”。挑食但无明确缺乏的孩子,与贫血、慢性腹泻且生长曲线下降的孩子,可能需要完全不同的管理路径。
铁剂:最需要谨慎解释的营养干预
铁缺乏性贫血会影响食欲、免疫、认知和生长,规范补铁是必要治疗。但在高感染负担环境中,铁可能被部分肠道病原菌利用,并与肠道炎症风险相关。
因此,不能简单表述为“铁会喂养坏菌,所以不要补铁”。更准确的说法是:缺铁性贫血需要规范补铁;对感染负担较高或慢性腹泻儿童,应由专业人员结合血红蛋白、铁蛋白、CRP、感染风险和膳食情况综合评估。
如需补铁,还应重视饮食配合。含铁辅食、动物源性食物和富含维生素 C 的食物有助于铁摄入;茶和咖啡不宜与儿童正餐同用。
与感染控制:卫生不是万能,但仍是基础
腹泻期间应继续喂养、及时补液,必要时按医嘱补锌。若出现长期反复腹泻、便血、发热、体重下降或慢性腹胀,应就医排查病原、寄生虫、吸收不良或慢性肠病。
卫生方面,安全饮水、洗手、食物充分加热、餐具清洁、妥善处理粪便,并减少儿童接触动物粪便和污染土壤,仍是降低感染暴露的基础。需强调的是,线性生长依赖营养、感染控制和社会环境的综合改善。
抗生素:用得准,而不是完全不用
抗生素可挽救细菌感染儿童,但不应作为“调菌”工具。病毒感冒、非细菌性腹泻或无明确适应证时,不应自行使用抗生素。
生命早期反复或不必要的抗生素暴露可能扰乱菌群成熟,减少双歧杆菌和厌氧共生菌,增加腹泻和耐药风险;但真正的细菌感染仍需及时、规范治疗。
益生菌:有证据的场景,不等于治疗发育迟缓
部分益生菌在急性感染性腹泻等场景中有证据支持,但这属于腹泻管理证据,并不等同于益生菌能改善发育迟缓。其效果高度依赖菌株、剂量、年龄、基础疾病、营养状态和原有菌群。
应尽量具体到菌株,而非笼统称“益生菌”。例如,Bifidobacterium infantis EVC001 常用于讨论早期 HMO 利用和双歧杆菌定植,但不能泛化为所有 Bifidobacterium 产品都能改善生长。
早产儿、SAM、免疫低下、重症或有中心静脉导管的儿童,使用活菌制剂需在医疗监督下进行。报告中不应建议家庭自行长期、高剂量使用益生菌。
益生元、HMO/GOS:儿童证据仍不足
益生元和 HMO/GOS 的核心思路是提供底物,支持特定菌群代谢。例如 GOS 可能支持 Bifidobacterium 和 SCFA 相关通路,并在部分铁补充研究中被讨论为缓解不良菌群变化的策略。
但儿童发育迟缓干预证据不足。HMO 是母乳重要成分,并不意味着补充 HMO 产品即可治疗发育迟缓。GOS 也不能替代均衡辅食和临床营养管理。
MDCF:最有前景的菌群导向营养策略之一
微生物群导向互补食品(Microbiota-Directed Complementary Food, MDCF)是该领域重要前沿。它并非简单增加食物种类,而是基于儿童菌群成熟轨迹,设计可促进健康菌群网络的食物组合。
2021 年 NEJM 研究纳入 123 名孟加拉国 12–18 月龄中度急性营养不良(MAM)儿童,比较 MDCF-2 与常规补充食品 RUSF。结果显示,MDCF-2 在体重相关指标(如 WLZ、WAZ)变化率、部分生长相关血浆蛋白和菌群特征方面更有利。2024 年 eBioMedicine 对同一人群的两年随访进一步提示,MDCF-2 组线性生长相关结局更好。这些研究为“通过食物底物支持菌群成熟,促进营养恢复”提供了重要临床线索。
但需明确,MDCF-2 是特定研究配方,适用于孟加拉国 12–18 月龄 MAM 儿童,并在研究团队监测和食品安全条件下使用,不能简化为“花生、香蕉、大豆随意混合”,也不能作为所有发育迟缓儿童的家庭处方。
因此,发育迟缓干预的第一步不是购买菌群产品,而是专业评估、基础营养、感染控制和卫生改善。益生菌和 HMO/GOS 是重要研究方向,但必须明确适用人群、配方、剂量和安全边界。
对家庭而言,最重要的不是寻找一种“神奇菌”,而是稳定做好生长监测、基础营养、感染预防和及时就医。对临床和公共卫生而言,重点是分层评估和多部门支持。
1
家庭可做什么?
•0–6月龄:优先支持母乳喂养,关注尿量、体重增长、喂养姿势和奶量。不要用米汤、果汁或成人食物替代奶。若体重增长不足、喂养困难或尿量减少,应就医评估。
•6–23 月龄:约 6 月龄及时添加辅食,逐步提高质地和频次。每餐尽量包括主食、蛋/奶/鱼肉/豆类、蔬果和适量油脂。避免长期稀粥、汤水或零食替代正餐。
•2岁以上:维持规律三餐和多样化饮食,减少甜饮和高糖零食。关注身高增长速率,而不是只看单次身高。
2
哪些情况需要就医?
出现以下情况应及时就医:
1.HAZ/LAZ < -2 或生长曲线持续明显下滑;
2.体重下降、消瘦、MUAC 异常或水肿;
3.持续或反复腹泻、便血、长期呕吐或明显腹胀;
4.贫血、反复发热或感染、慢性咳嗽、食欲显著下降;
5.发育倒退、神经发育迟缓或青春发育异常。
早产、低出生体重、免疫缺陷、慢性肠病、肝肾病、内分泌疾病或遗传病史儿童,也应尽早接受专业评估。
3
公共卫生需要做什么?
公共卫生策略应整合食物可及性、母乳和辅食教育、强化食品、免疫接种、感染控制和社会支持等。
儿童发育迟缓并不只是“吃得少”,也不能简单归因于“菌群不好”。它往往是营养质量不足、反复感染、卫生条件差、环境性肠功能障碍(EED)、肠道菌群发育不成熟、肠屏障受损、免疫炎症持续激活和生长轴调控异常等多因素长期共同作用的结果。
肠道菌群研究为理解“为什么吃进去了,孩子却不一定长起来”提供了新视角。前沿研究提示,未来营养干预可能不仅要“喂养孩子”,也要“喂养菌群”:通过支持放线杆菌、拟杆菌、链球菌、双歧杆菌、Prevotella 属及多种年龄相关关键菌群的发育,改善生长和整体健康结局。
不过,这一领域仍有许多问题待解:哪些微生物是真正关键的干预靶点?相关干预通过何种机制发挥作用?能否据此发展出更个体化的营养策略,用于应对营养不良和发育迟缓?这些仍需进一步研究。
从临床到公共卫生,这些发现都具有重要意义。医务人员可据此设计更有针对性的营养支持方案,促进脆弱儿童肠道微生物群健康发育;若将相关干预纳入国家营养项目和社区行动,也有望带来更持久的健康收益,帮助打破营养不良与贫困的恶性循环。
但目前最可靠、最基础的策略,仍是专业评估、合理营养、感染控制、卫生改善,以及持续的家庭和社会支持。
医学免责声明:本文为科普与综述性资料,不构成个体化医疗建议。
主要参考文献:
Subramanian S, Huq S, Yatsunenko T, Haque R, Mahfuz M, Alam MA, Benezra A, DeStefano J, Meier MF, Muegge BD, Barratt MJ, VanArendonk LG, Zhang Q, Province MA, Petri WA Jr, Ahmed T, Gordon JI. Persistent gut microbiota immaturity in malnourished Bangladeshi children. Nature. 2014 Jun 19;510(7505):417-21.
WHO Multicentre Growth Reference Study Group. WHO Child Growth Standards based on length/height, weight and age. Acta Paediatr Suppl. 2006 Apr;450:76-85.
WHO Guideline for complementary feeding of infants and young children 6–23 months of age [Internet]. Geneva: World Health Organization; 2023.
Guideline: Updates on the Management of Severe Acute Malnutrition in Infants and Children. Geneva: World Health Organization; 2013.
WHO guideline on the prevention and management of wasting and nutritional oedema (acute malnutrition) in infants and children under 5 years. Geneva: World Health Organization; 2023.
Bhutta ZA, Das JK, Rizvi A, Gaffey MF, Walker N, Horton S, Webb P, Lartey A, Black RE; Lancet Nutrition Interventions Review Group, the Maternal and Child Nutrition Study Group. Evidence-based interventions for improvement of maternal and child nutrition: what can be done and at what cost? Lancet. 2013 Aug 3;382(9890):452-477.
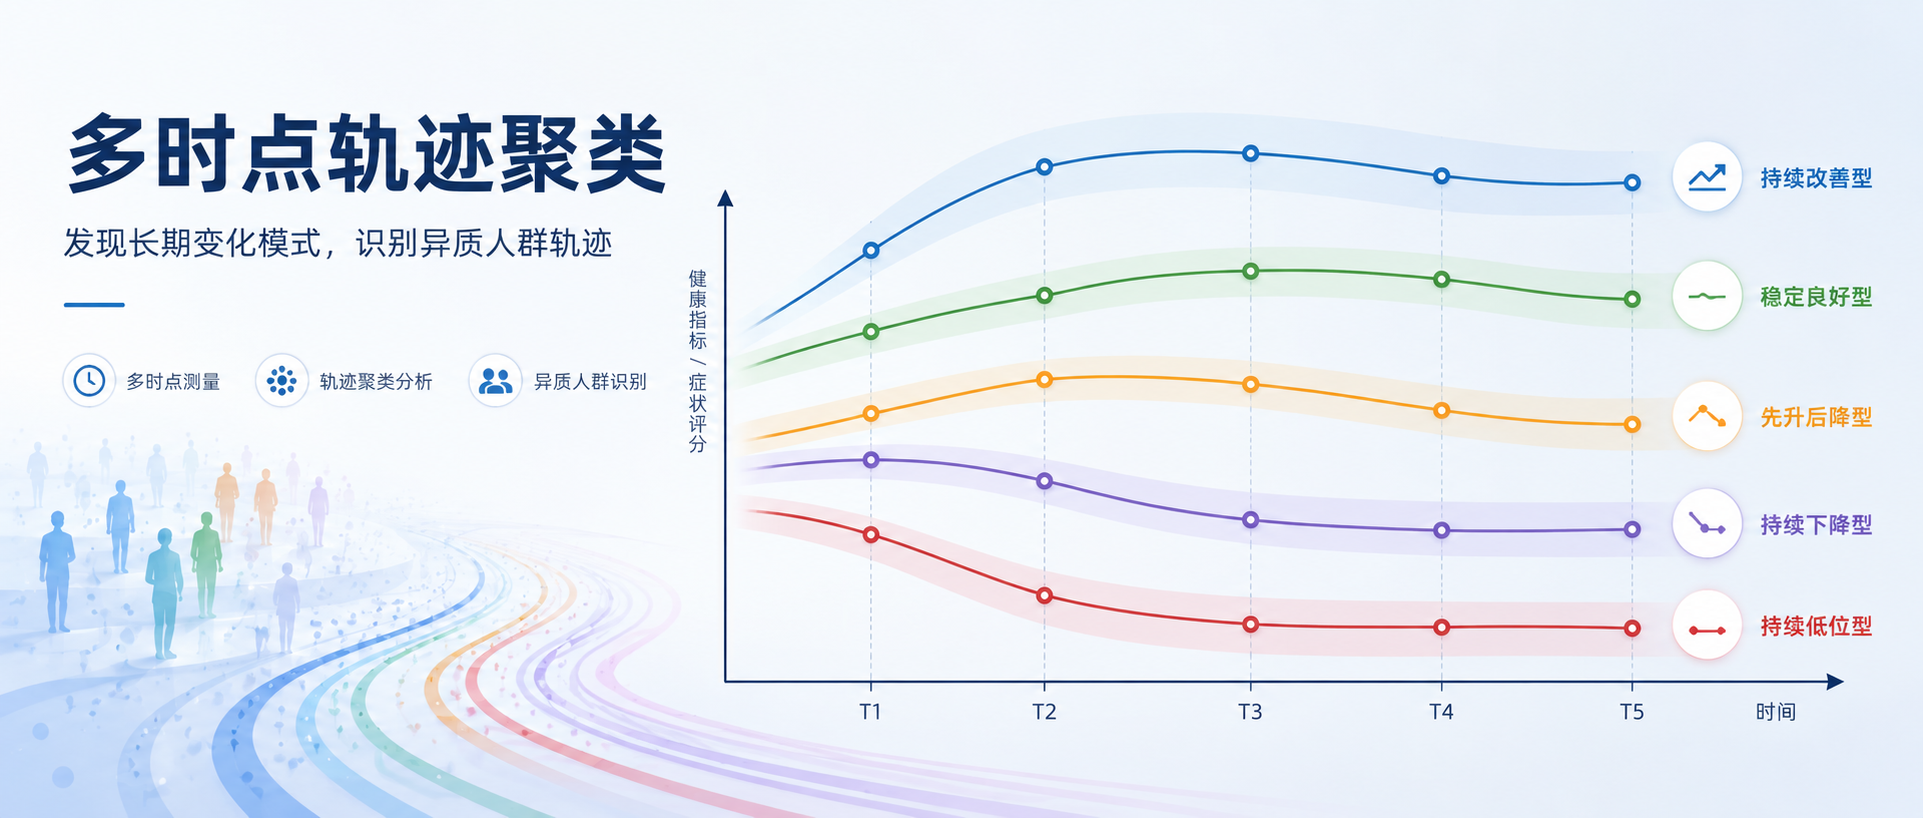
谷禾健康
在多组学研究中,重复测量数据是一个宝藏。
相比于传统的单时间点静态对比,追踪同一个体在多个时间点的动态变化,能够帮我们看到更细的异质性:有的人快速上升,有的人缓慢恢复,有的人看似稳定,但其实只是在绝对水平上分层。
近期正在整理一些开源数据,发现一份代谢组学数据,它包含 5 个时间点的重复测量信息,队列是在接受新辅助化疗的晚期直肠癌患者。面对这份数据,我们产生了一个问题:
能否利用这些连续时间点,为每个重要代谢物绘制出个体的“动态响应轨迹”?进一步通过轨迹聚类,发现具有不同响应特征的亚群?
为了回答这个问题,我们进行了探索性数据分析,建立了一套工作流:
原始代谢组矩阵→ log1p 转换→ ICC + 时间效应 + 变化幅度 + 斜率异质性筛选→ 基线中心化→ latrend 单变量轨迹聚类→ BIC / APPA / OCC / Relative Entropy / 完整病例 ARI 敏感性分析
这篇文章就以这次实战为例,讲一讲多时点重复测量数据如何做轨迹聚类。
原始数据中共有 557 个代谢物。
直觉上,我们似乎可以把每个代谢物都送进轨迹聚类模型里,然后让模型自己找模式。但这样做通常会带来三个问题:
所以,在聚类前,我们先做了一轮多维度过滤,筛出真正具有纵向动态潜力的候选分子。
代谢组丰度通常右偏明显,并且存在极端值。第一步先对原始丰度做 log 转换。
library(data.table)
# x 为某个代谢物的原始丰度向量
if (all(x >= 0, na.rm = TRUE)) {
y_log <- log1p(x)
} else {
# 如果存在负值,先整体平移再取 log
y_log <- log(x – min(x, na.rm = TRUE) + 1)
}
这里需要注意:log1p 不是“消除”右偏和异方差,而是减弱右偏、降低极端值影响、改善方差稳定性。
有些代谢物看起来有差异,但差异主要来自“这个人一直高、那个人一直低”。这种情况下,轨迹聚类很容易分成“高水平组”和“低水平组”,而不是我们真正关心的“变化模式组”。
因此,我们计算了每个代谢物的组内相关系数(Intraclass Correlation Coefficient, ICC):
ICC = between-subject variance / total variance
如果 ICC 很高,说明变异主要来自稳定的个体间差异。在这次分析中,我们将筛选阈值定义在 ICC < 0.70 ,优先保留个体内随时间变化占比更高的代谢物。
R 代码示意:
library(lme4)
fit_icc <- lmer(y_log ~ 1 + (1 | subject_id), data = df, REML = TRUE)
vc <- as.data.frame(VarCorr(fit_icc))
var_between <- vc$vcov[vc$grp == “subject_id”]
var_resid <- vc$vcov[vc$grp == “Residual”]
icc <- var_between / (var_between + var_resid)
接下来,我们使用线性混合模型(LMM)检验每个代谢物是否存在整体时间效应。
比较两个模型:
null model: y_log ~ 1 + (1 | subject_id)
time model: y_log ~ time + (1 | subject_id)
R 代码示意:
library(lme4)
m0 <- lmer(y_log ~ 1 + (1 | subject_id), data = df, REML = FALSE)
m1 <- lmer(y_log ~ factor(timepoint) + (1 | subject_id), data = df, REML = FALSE)
lrt <- anova(m0, m1)
p_time <- lrt$`Pr(>Chisq)`[2]
对所有代谢物的 p 值做 BH-FDR 校正:
screen_table[, time_FDR := p.adjust(p_time, method = "BH")]
筛选阈值:
time_FDR < 0.05
统计显著性不等于变化幅度有意义。
因此,我们又计算了每个代谢物在不同时间点的平均 log 丰度范围:
logFC_range = max(mean log abundance across timepoints)
– min(mean log abundance across timepoints)
R 代码示意:
fc_range <- df[, .(mean_y = mean(y_log, na.rm = TRUE)), by = timepoint][
, max(mean_y, na.rm = TRUE) – min(mean_y, na.rm = TRUE)
]
保留 logFC_range 位于全体代谢物前 25% 的分子,即:
logFC_range ≥ 75% 分位数
最后,我们希望候选分子不仅有整体时间变化,还要有个体间变化趋势差异。
做法是:对每个个体单独拟合一条简单线性回归,提取 slope,然后计算 slope 的标准差。
get_subject_slope <- function(d) {
if (sum(!is.na(d$y_log)) < 2) return(NA_real_)
coef(lm(y_log ~ time_num, data = d))[“time_num”]
}
slopes <- df[, .(slope = get_subject_slope(.SD)), by = subject_id]
slope_sd_OLS <- sd(slopes$slope, na.rm = TRUE)
筛选阈值:
slope_sd_OLS ≥ 75% 分位数
在这份数据中,筛选结果如下:
原始总代谢物:557 个
ICC < 0.70 且 time FDR < 0.05:331 个
严格满足 ICC、time FDR、logFC_range ≥ q75、slope_sd_OLS ≥ q75:63 个
这 63 个候选分子 就是最终进入轨迹聚类分析的代谢物。
在纵向数据中,一个常见问题是:模型可能按照个体的绝对基线水平分组。
比如某个代谢物,A 组从头到尾都高,B 组从头到尾都低。图上看起来分成了两条线,但这未必说明它们有不同的动态响应模式。
为了减少这种基线水平驱动的分组,在进入 latrend 前做了基线中心化:
y_bc,it = log1p(y_it) - log1p(y_i,Baseline)
其中:
i 表示第 i 个个体;t 表示时间点;Baseline 表示该个体自己的基线时间点。R 代码示意:
library(data.table)
setDT(df)
setorder(df, subject_id, time_num)
# df 包含 subject_id, timepoint, time_num, raw_value
# 先 log1p
if (all(df$raw_value >= 0, na.rm = TRUE)) {
df[, y_log := log1p(raw_value)]
} else {
df[, y_log := log(raw_value – min(raw_value, na.rm = TRUE) + 1)]
}
# 提取每个个体的 baseline log 值
baseline_values <- df[timepoint == “Baseline”, .(
baseline_log = y_log[1]
), by = subject_id]
# 合并回长表,并计算 baseline-centered value
df <- merge(df, baseline_values, by = “subject_id”, all.x = TRUE)
df[, y_bc := y_log – baseline_log]
基线中心化后的 y_bc 可以理解为:
log-scale change from baseline ≈ 相对于个体自身基线的 log fold-change
它的优点是:
当然,它也有代价:如果一个代谢物的生物学意义主要体现在绝对水平高低,那么 基线中心化可能会削弱分类信号。
所以这一步的目的不是让所有模型都变好,而是让聚类问题从“谁高谁低”转向“谁怎么变化”。
筛选出候选分子并完成基线中心化后,就可以进入轨迹聚类分析了。
这里我们使用 R 包 latrend,并通过其统一接口调用底层的 lcmm 模型。
对每个代谢物,分别拟合:
GBTM: Group-Based Trajectory ModelGMM: Growth Mixture Model
候选类别数:
K = 2, 3, 4
时间函数:
quadratic polynomial: poly(time, 2, raw = TRUE)
下面是一段可复用的核心代码框架。
library(latrend)
library(lcmm)
library(data.table)
make_methods <- function(K) {
K <- as.integer(K)
gbtm <- lcMethodLcmmGBTM(
fixed = y_bc ~ poly(time_num, 2, raw = TRUE),
mixture = ~ poly(time_num, 2, raw = TRUE),
id = “subject_id”,
time = “time_num”,
nClusters = K
)
gmm <- lcMethodLcmmGMM(
fixed = y_bc ~ poly(time_num, 2, raw = TRUE),
mixture = ~ poly(time_num, 2, raw = TRUE),
random = ~ time_num,
id = “subject_id”,
time = “time_num”,
nClusters = K
)
methods <- list(gbtm, gmm)
names(methods) <- c(paste0(“GBTM_K”, K), paste0(“GMM_K”, K))
methods
}
methods <- unlist(lapply(2:4, make_methods), recursive = FALSE)
models <- latrendBatch(
methods,
data = df[!is.na(y_bc)],
cartesian = FALSE,
errorHandling = “pass”
)
轨迹图很直观,但不能只凭肉眼判断。
在潜类别轨迹模型里,最容易犯的错误是:看到几条线分开了,就以为“分型成立”。实际上,轨迹聚类至少要同时回答三个问题:
1. 模型整体分得清不清?
2. 每个亚群内部分类把握度够不够?
3. 换一批更严格的完整病例样本后,分型是否还能复现?
因此,我们综合使用了以下指标:
编辑
下面逐个解释这些指标。
group_sizes 指的是最终模型中每个潜在轨迹类别包含的个体数。例如:
group_sizes: A:90; B:75
意思是模型把个体分成 A、B 两类,其中 A 类 90 人,B 类 75 人。
min_group_n 则是所有类别中人数最少的那一类:
min_group_n = min(number of subjects in each trajectory class)
为什么要看这个?
因为潜类别模型有时会切出一个人数极少的小类。这个小类可能看起来很“特别”,但也可能只是模型为了追求更低 BIC 而切出来的噪声亚群。
在本次工作流中,我们对 165 例全样本主模型优选 设定:
min_group_n ≥ 20
也就是说,在主分析中,每个轨迹亚群至少要有 20 个个体,才进入优先考虑范围。
但需要注意:96 例完整病例分析的定位是敏感性分析。它主要用于检验“同样的模型类型和类别数,在完整 5 时间点样本中是否能得到相似分型”,因此我们在 96 例模型中报告实际的 group_sizes、APPA、OCC 和 ARI,但没有再次强制使用 min_group_n ≥ 20 作为模型入选门槛。
R 代码示意:
assignments <- trajectoryAssignments(final_model)
class_sizes <- table(assignments)
group_sizes <- paste(names(class_sizes), as.integer(class_sizes), sep = “:”, collapse = “;”)
min_group_n <- min(as.integer(class_sizes))
group_sizes
min_group_n
APPA,全称是 Average Posterior Probability of Assignment,即平均后验分配概率。
它衡量的是:
被分到某一类的个体,平均有多大概率真的属于这一类。
举个例子,如果 A 组的 APPA = 0.92,意思是:模型把这些人分到 A 组时,平均后验概率达到 0.92,分类把握度较高。
理论上,所有类别的 APPA 都应该达到:
APPA ≥ 0.70
如果某一类 APPA 很低,说明这个亚群边界模糊,很多个体其实处在“可分可不分”的状态。
在文章结果中,我们展示的是:
min APPA
也就是所有类别中最差的那个 APPA:
min APPA = min(APPA across trajectory classes)
为什么展示最小值?因为平均值可能掩盖问题。一个模型可能大组 APPA 很高,小组 APPA 很低,平均看起来还不错,但小组其实并不可靠。
OCC,全称是 Odds of Correct Classification,即正确分类几率比。
相比 APPA,OCC 的优势是:它考虑了类别样本量不均衡的影响。
直观地说,OCC 衡量的是:
模型把个体分到某一类的正确分类几率,相比随机分配提高了多少倍。
常见经验标准是:
OCC > 2.0:通常可认为分类优于随机分配OCC > 5.0:更严格,说明错分风险更低
本次分析中,我们在模型优选时采用了更严格的标准:
所有类别 OCC > 5
和 APPA 一样,文章中展示的是:
min OCC
也就是所有类别中最差的那个 OCC。这样可以避免某个边缘亚群分类质量很差,却被整体结果掩盖。
APPA 和 OCC 可以从 lcmm 模型的后验概率表中手动计算。
library(data.table)
calc_quality <- function(model, model_name) {
# latrend 模型底层存放的是 lcmm 对象
lc <- slot(model, “model”)
# pprob 包含:个体 ID、最终分类 class、以及 prob1/prob2/… 后验概率
pp <- as.data.table(lc$pprob)
n_total <- nrow(pp)
class_quality <- rbindlist(lapply(sort(unique(pp$class)), function(k) {
prob_col <- paste0(“prob”, k)
# 该类别人数
n_k <- sum(pp$class == k)
# 该类别占比
pi_k <- n_k / n_total
# APPA:被分到第 k 类个体,其第 k 类后验概率的平均值
appa <- mean(pp[[prob_col]][pp$class == k], na.rm = TRUE)
# OCC:正确分类 odds 相对于随机分配 odds 的提升倍数
occ <- (appa / (1 – appa)) / (pi_k / (1 – pi_k))
data.table(
model = model_name,
class = k,
n = n_k,
proportion = pi_k,
APPA = appa,
OCC = occ
)
}))
# 文章中展示的是最保守的 min APPA / min OCC
summary_quality <- class_quality[, .(
group_sizes = paste0(“class”, class, “:”, n, collapse = “;”),
min_group_n = min(n),
min_APPA = min(APPA, na.rm = TRUE),
min_OCC = min(OCC, na.rm = TRUE)
)]
list(
by_class = class_quality,
summary = summary_quality
)
}
相对熵(Relative Entropy,也常写作 Entropy)是一个全局分类不确定性指标。
它的取值范围通常在:
0 到 1
解释上可以这样理解:
Relative Entropy 越接近 1:类别之间边界越清晰,后验概率越集中Relative Entropy 越接近 0:类别之间重叠越严重,分类越不确定
在轨迹模型评估中,常见经验判断是:
Relative Entropy ≥ 0.80:分类边界较清晰,是比较理想的结果0.60–0.80:中等清晰,需要结合 APPA/OCC/ARI 判断< 0.60:整体分类边界模糊,需要谨慎解释
在 latrend 中,可以直接使用 metric() 提取相对熵:
library(latrend)
relative_entropy <- metric(final_model, “relativeEntropy”)
relative_entropy
如果希望自己从后验概率表中复核,也可以根据 posterior probability 手动计算。下面给出一个常见计算方式:
calc_relative_entropy <- function(model) {
lc <- slot(model, “model”)
pp <- as.data.table(lc$pprob)
# 提取 prob1, prob2, …, probK
prob_cols <- grep(“^prob[0-9]+$”, names(pp), value = TRUE)
P <- as.matrix(pp[, ..prob_cols])
n <- nrow(P)
K <- ncol(P)
# 避免 log(0)
P[P <= 0] <- .Machine$double.eps
# classification entropy
entropy_raw <- -sum(P * log(P))
# relative entropy, normalized to 0-1
relative_entropy <- 1 – entropy_raw / (n * log(K))
relative_entropy
}
relative_entropy_manual <- calc_relative_entropy(final_model)
relative_entropy_manual
这也是为什么在实战结果中,除了 APPA/OCC,我们还展示了每个模型的 relative entropy。
完整病例敏感性分析比较的是:
全样本模型:165 个个体,允许部分时间点缺失完整病例模型:96 个个体,均具有 5 个时间点
核心问题是:全样本模型和完整病例模型是否给出了相似的个体分型?
这里使用 Adjusted Rand Index(ARI) 比较两套聚类标签。
ARI 的取值通常可以这样理解:
ARI ≥ 0.90:高度稳健与可重复0.40–0.90:存在一定一致性,但需要结合图形和其他指标判断ARI < 0.40:分类存在高度不稳定性或随机性,需要警惕ARI 接近 0:一致性接近随机水平ARI < 0:比随机一致性还差
R 代码示意:
library(mclust)
library(data.table)
# all_assign: 165 例全样本模型的分类结果
# complete_assign: 96 例完整病例模型的分类结果
# 两个表都至少包含 id 和 traj_group 两列
all_assign <- fread(“final_assignments_all_165_baseline_centered.csv”)
complete_assign <- fread(“final_assignments_complete_96_baseline_centered.csv”)
# 只比较两套结果共有的 96 个完整病例个体
ari_dt <- merge(
all_assign,
complete_assign,
by = “id”,
suffixes = c(“_all165”, “_complete96”)
)
ari <- adjustedRandIndex(
ari_dt$traj_group_all165,
ari_dt$traj_group_complete96
)
ari
这里还有一个技术细节:潜类别模型可能发生 label switching,也就是 A/B/C 标签名称在不同模型里被置换。
ARI 本身不受标签名称置换影响,因此适合用于比较两套聚类结果的一致性;但如果要并排画图展示,就需要根据最大重叠关系,把完整病例模型的 A/B/C 标签重标到全样本模型的语义上。
我们的实际判断顺序是这样的。
第一步:先看全局 Relative Entropy。
Relative Entropy 相当于先给模型做一个“全身检查”:
Entropy ≥ 0.80:整体分类边界清晰,可以进入下一步局部检查Entropy < 0.60:整体边界模糊,即使图形好看,也要谨慎解释0.60–0.80:中间地带,需要结合 APPA、OCC、ARI 和轨迹形态综合判断
第二步:再看分亚群的 APPA 和 OCC。
在整体边界还可以的前提下,进一步排查每个亚群:
每个亚群 APPA 是否 ≥ 0.70?每个亚群 OCC 是否至少 > 2.0?如果采用更严格标准,是否能达到 OCC > 5.0?
这一步是为了防止某些“人数很少、边界很模糊”的亚群被整体指标掩盖。
第三步:看 group_sizes。
即使 APPA/OCC 达标,如果某个类别只有几个人,也不适合作为稳定亚型解释。本次设置了较保守的:
min_group_n ≥ 20
第四步:最后看 complete-case ARI。
如果全样本模型看起来很好,但 96 例完整病例模型给出完全不同的划分,那说明结果可能受到缺失时间点或样本组成影响。
因此,ARI 是最后的复现性检查:
ARI ≥ 0.90:非常稳健ARI < 0.40:高度不稳定,需要作为警示案例
一句话总结:
Relative Entropy 看整体边界,APPA/OCC 看每个亚群的分类把握度,group_sizes 看亚群是否太小,ARI 看全样本和完整病例之间是否可重复。四者结合,才比单纯看轨迹图可靠得多。
从下面的实战结果开始,每个代谢物都并排展示两张图:左侧为全样本 165 例模型,右侧为完整 5 时间点的 96 例敏感性分析模型。这样可以同时观察主分析轨迹形态和完整病例中的稳定性。
全样本模型,165 例:
final_model: GMM_K2
group_sizes: A:90; B:75
min APPA: 0.850
min OCC: 5.199
relative entropy: 0.550
完整病例模型,96 例,均有 5 个时间点:
complete_model: GMM_K2
group_sizes: A:42; B:54
min APPA: 0.866
min OCC: 5.026
relative entropy: 0.584
全样本 vs 完整病例标签一致性:
complete-case ARI: 0.558
编辑
-敏感性校验
全样本模型与完整病例模型的 ARI 为 0.558,提示两套分型之间存在中等一致性,但未达到高度稳健水平。
因此,Phenylalanine 的两类轨迹结构具有一定可重复性,但仍可能受到样本完整性或缺失时间点的影响。
-结果说明
在基线中心化后,Phenylalanine 的全样本轨迹可见两类相对变化模式。两组在时间轴上的均值曲线存在差异,提示该代谢物的动态变化并非完全由个体基线水平驱动。
APPA和OCC均达到预设标准,但Relative entropy < 0.60,提示全局分类边界并不十分清晰。该结果更适合作为探索性发现,而非直接作为稳定亚型结论。
全样本模型,165 例:
final_model: GBTM_K2
group_sizes: A:42; B:123
min APPA: 0.951
min OCC: 8.485
relative entropy: 0.842
完整病例模型,96 例,均有 5 个时间点:
complete_model: GBTM_K2
group_sizes: A:20; B:76
min APPA: 0.915
min OCC: 10.351
relative entropy: 0.856
全样本 vs 完整病例标签一致性:
complete-case ARI: 1.000
编辑
-敏感性校验
全样本模型与完整病例模型的 ARI 为 1.000,说明两套模型在共有个体上的分型完全一致。该结果支持该代谢物轨迹分型具有较高稳健性,受缺失时间点影响较小。
-结果解释
12alpha-Hydroxy-3-oxochola-4,6-dienoate 的全样本轨迹显示出两类较明确的相对变化模式。完整病例图中,两类轨迹的主要形态与全样本结果保持一致,说明该分型结构在样本限制后仍然可见。
APPA和OCC均达到预设标准,Relative entropy > 0.80,提示类别边界清晰。该代谢物是较适合后续分析的候选对象。
其分型同时具备清晰的视觉分离、较高的分类纯度、较好的全局 entropy 以及完整病例复现性,可优先用于后续与疗效、病理反应或代谢通路变化的关联分析。
全样本模型,165 例:
final_model: GMM_K3
group_sizes: A:122; B:21; C:22
min APPA: 0.871
min OCC: 11.440
relative entropy: 0.888
完整病例模型,96 例,均有 5 个时间点:
complete_model: GMM_K3
原始标签 group_sizes: A:17; B:64; C:15
按全样本语义重标后 group_sizes: A:64; B:15; C:17
min APPA: 0.891
min OCC: 27.438
relative entropy: 0.906
全样本 vs 完整病例标签一致性:
complete-case ARI: 0.966
编辑
-敏感性校验
全样本模型与完整病例模型的 ARI 为 0.966,说明在共有个体中,三类分型具有高度一致性。
需要强调的是,ARI 支持分型结构可复现,但不能抵消完整病例模型中小类样本量不足的问题。
-结果解释
N-Acetylisoniazid 的全样本轨迹呈现三类相对变化模式,而非简单的二分类结构。三类轨迹形态在完整病例中仍可观察到。
APPA和OCC均达到预设标准,Relative entropy > 0.80,提示三类结构具有较高分类确定性和较清晰的全局边界。在后续临床关联分析中,应特别注意小亚群样本量对效应估计和置信区间稳定性的影响。
全样本模型,165 例:
final_model: GBTM_K2
group_sizes: A:82; B:83
min APPA: 0.880
min OCC: 7.275
relative entropy: 0.651
完整病例模型,96 例,均有 5 个时间点:
complete_model: GBTM_K2
group_sizes: A:50; B:46
min APPA: 0.872
min OCC: 7.396
relative entropy: 0.669
全样本 vs 完整病例标签一致性:
complete-case ARI: 0.958
编辑
-敏感性校验
全样本模型与完整病例模型的 ARI 为 0.958,提示两套分型在共有个体中具有高度一致性。结合均衡 group sizes,该代谢物的二分类结果具有较好的稳健性。
-结果解释
5-Hydroxyectoine 的基线中心化轨迹可分为两类,且两类在全样本和完整病例图中均呈现相似的分离趋势。相较于极端不均衡分组,该代谢物的两类轨迹在人群规模上更接近。
APPA和OCC均达到预设标准,Relative entropy在0.60–0.80之间,说明各类别后验分配质量达标,但全局边界清晰度处于中等水平。算是适合后续比较分析的候选分子。
其优势在于两类样本量均衡、分类质量达标、完整病例复现性较好;但 Relative entropy 未超过 0.80,因此仍应避免将其解读为边界极其清晰的分型。
全样本模型,165 例:
final_model: GMM_K2
group_sizes: A:39; B:126
min APPA: 0.794
min OCC: 2.041
relative entropy: 0.519
完整病例模型,96 例,均有 5 个时间点:
complete_model: GMM_K2
group_sizes: A:43; B:53
min APPA: 0.846
min OCC: 5.493
relative entropy: 0.527
全样本 vs 完整病例标签一致性:
complete-case ARI: 0.309
编辑
-敏感性校验
全样本模型与完整病例模型的 ARI 为 0.309,低于 0.40,提示两套分型一致性较差,存在明显不稳定性。
-结果解释
Flavone 的轨迹图在全样本和完整病例中均可见两类曲线,单纯从图形上看,该代谢物似乎可以被划分为两类,但视觉分离并不能直接证明分型可靠。
全样本 min APPA 为 0.794,达到 APPA ≥0.70 的最低要求;但 min OCC 为 2.041,仅接近宽松阈值,未达到本次主分析优先采用的 OCC >5 标准,Relative entropy < 0.60,提示整体分类边界不清晰。
96 例完整病例模型的 min APPA 为 0.846,min OCC 为 5.493,Relative entropy < 0.60,说明完整病例模型内部虽然局部指标改善,全局分类边界仍不清晰。
本次分析使用的是单变量轨迹聚类。也就是说,每次只针对一个代谢物建模。
在真实的前瞻性临床研究中,还可以继续往下做:
例如,将某个代谢物的轨迹亚型作为核心暴露变量,进一步分析它与疗效、预后或不良事件之间的关系。
可选模型包括:
Cox proportional hazards modellogistic regressionlinear mixed modelGEE
如果有年龄、性别、BMI、疾病分期、用药、生活方式等元数据,可以在后续关联模型中进行校正。
单个代谢物的轨迹有时噪声较大。可以先通过 WGCNA、通路富集或 PCA 得到代谢模块得分,再对模块得分做轨迹聚类。
这种思路可能更接近系统生物学层面的动态异质性。
如果目标是联合多个代谢物的动态变化,可以尝试 Joint / Multivariate LCMM 或其他多变量纵向聚类方法。
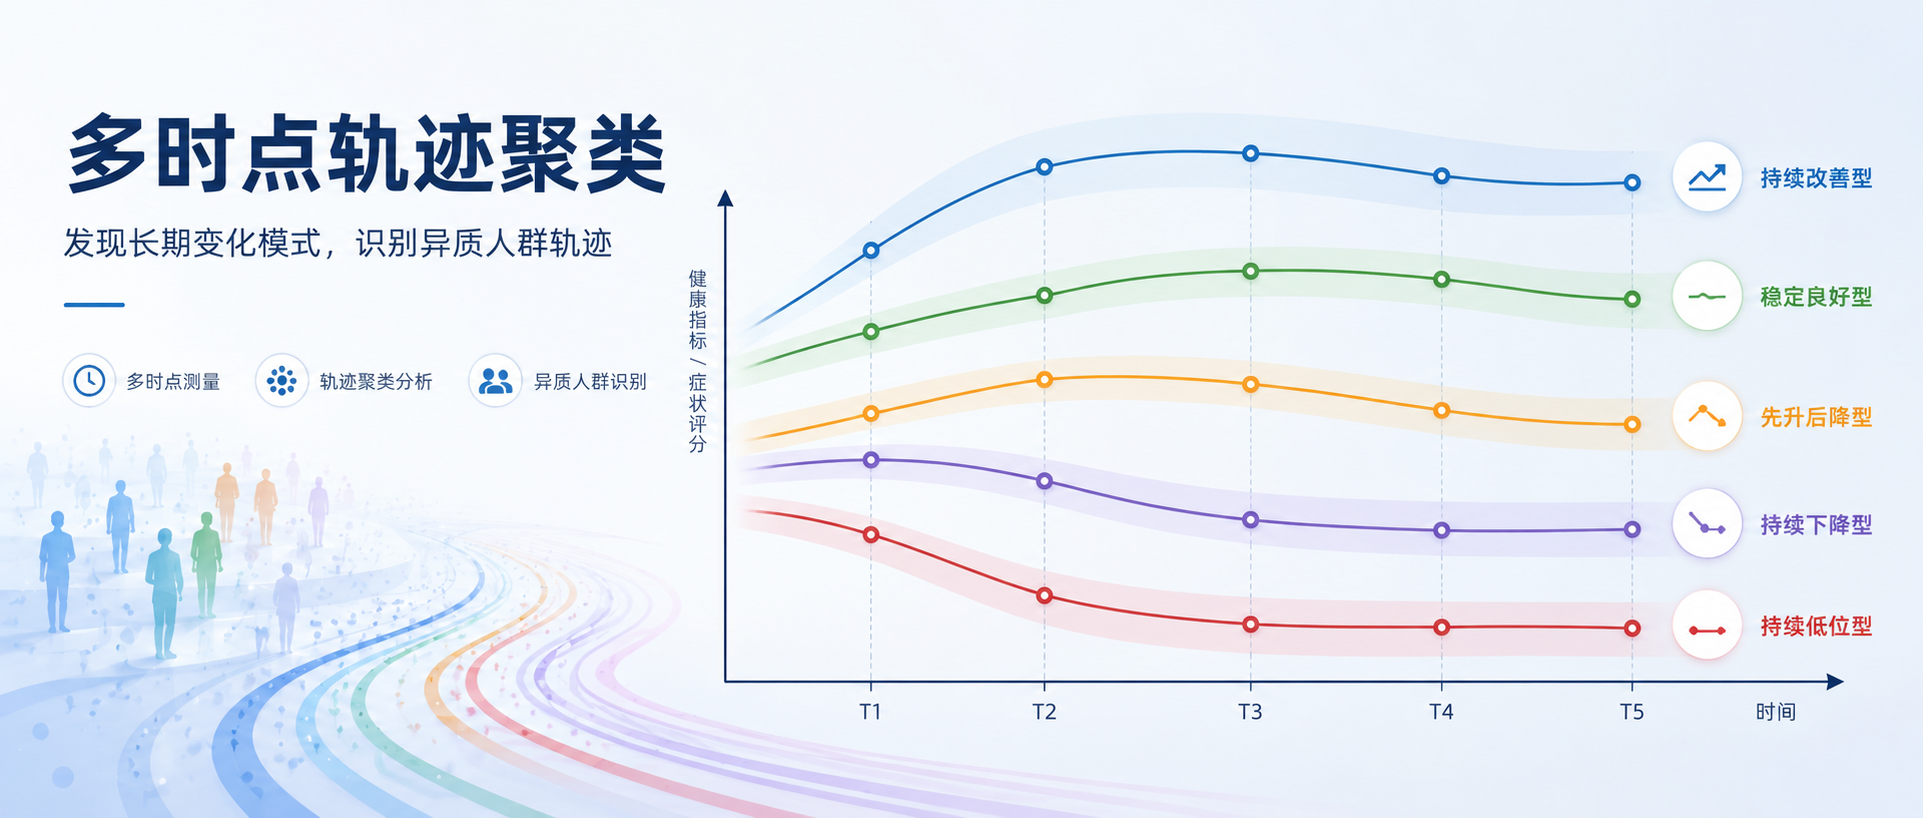
谷禾健康
科研绘图不仅要展示真实严谨的数据,更要讲究排版的美观与可读性。
今天小编来分享一个兼具美感和实用性的R包——vbracket,它打破常规,将组间差异的统计学显著性括号直接集成到了图例的垂直结构中,助你的文章插图提升到顶刊发表级的水准。
vbracket?vbracket 是专门为 ggplot2 开发的一个高度定制化的图例增强包。
它的核心设计理念是:既然图例已经垂直排列了各个分组的名称和颜色,为什么不直接在图例的分组之间拉起垂直括号,来展示它们的两两差异呢?
vbracket 做法编辑
(注:图例右侧的垂直括号展示了 WT/Dox vs CH3+5 等组间的显著性差异)
vbracket 高阶美化编辑
vbracket 官方示例效果展示
编辑
vbracket 官方示例效果展示
下面我们以代谢物数据差异分析为例,展示如何快速上手 vbracket。
目前该包托管在 GitHub,可以通过 devtools 快速安装:
# 如果未安装 devtools,请先执行 install.packages("devtools")devtools::install_github("h20gg702/vbracket")
研究问题:益生菌干预前后,短链脂肪酸(SCFAs)的变化是否不同于安慰剂组?
这里的重点不是简单比较 0d 或 56d 某一个时间点两组有没有差异,而是两组从干预前到干预后的“变化幅度”是否显著不同:
每个受试者先计算:Δ = 56d 相对丰度 - 0d 相对丰度然后比较:Probiotic 组 Δ vs Placebo 组 Δ
suppressPackageStartupMessages({ library(ggplot2) library(vbracket)})metab_file <- file.path(base_dir,"scfa_metabolomics_filtered_by_subject_id_freq_gt1_samples.csv")meta_file <- file.path(base_dir,"filtered_metainfo_subject_id_freq_gt1_rows.csv")metab <- read.csv(metab_file, check.names =FALSE, stringsAsFactors =FALSE)meta <- read.csv(meta_file, check.names =FALSE, stringsAsFactors =FALSE)meta$ghname <- trimws(as.character(meta$ghname))meta$subject_id <- trimws(as.character(meta$subject_id))meta$time_point <- trimws(as.character(meta$time_point))meta$day <- ifelse(meta$time_point =="0d",0, ifelse(meta$time_point =="56d",56,NA_real_))meta$Group <- ifelse(meta$`研究分组` =="安慰剂干预","Placebo", ifelse(meta$`研究分组` =="益生菌干预","Probiotic", as.character(meta$`研究分组`)))meta$Group <- factor(meta$Group, levels = c("Placebo","Probiotic"))sample_cols <- setdiff(colnames(metab),"Metabolite")sample_cols <- sample_cols[sample_cols %in% meta$ghname]long_list <- lapply(seq_len(nrow(metab)),function(i){ data.frame( Metabolite = metab$Metabolite[i], ghname = sample_cols, intensity = as.numeric(metab[i, sample_cols]), stringsAsFactors =FALSE, check.names =FALSE)})long <- do.call(rbind, long_list)plot_df <- merge( long, meta[, c("ghname","subject_id","研究分组","Group","time_point","day")], by ="ghname", all.x =TRUE)
到这里,我们就得到了适合 ggplot2 绘图和统计分析的长格式数据。
一部分人的做法是直接在 0d 和 56d 分别比较两组,这样回答的是:
某个时间点,两组是否不同?
但如果你的问题是“干预前后变化是否不同”,更合适的做法是先在每个受试者内部计算变化量:
Δ56d-0d = intensity_56d - intensity_0d
脚本中使用 reshape() 将同一个 subject_id 的 0d 和 56d 拉成一行,然后计算 Δ:
wide <- reshape( sub[, c("Metabolite","subject_id","Group","day","intensity")], idvar = c("Metabolite","subject_id","Group"), timevar ="day", direction ="wide")wide$delta_56d_minus_0d <- wide$intensity.56- wide$intensity.0wide <- wide[!is.na(wide$delta_56d_minus_0d),]
随后,对每个代谢物分别比较两组的变化量:
delta_placebo <- wide$delta_56d_minus_0d[wide$Group =="Placebo"]delta_probiotic <- wide$delta_56d_minus_0d[wide$Group =="Probiotic"]pval <- t.test(delta_placebo, delta_probiotic)$p.value
也就是说,这里的统计检验是:
Placebo 组的 Δ56d-0d vs Probiotic 组的 Δ56d-0d
将 p 值转换成常见的显著性标记:
p_to_star <-function(p){if(is.na(p)) return("NA")if(p <0.001) return("***")if(p <0.01) return("**")if(p <0.05) return("*")"ns"}
最终,每个短链脂肪酸都会得到一个变化量比较结果,例如:
Δ56d-0d: nsΔ56d-0d: *
这个标签不是某个时间点的横向差异,而是干预前后变化幅度的组间差异。
vbracket展示显著性结果绘图部分保持经典的论文风格:
首先定义颜色:
colors <- c("Placebo"="#00AA00","Probiotic"="#FF4400")groups <- c("Placebo","Probiotic")
然后把变化量检验得到的显著性结果写进 vbracket 的比较结构中:
vb_label <- paste0("Δ56d-0d: ", stat_m$significance)comparisons <- add_bracket_comparisons( groups1 ="Placebo", groups2 ="Probiotic", labels = vb_label)
最后绘图:
p <- ggplot(sum_m, aes(x = day, y = mean, color = Group, group = Group))+ geom_line(linewidth =1.2)+ geom_point(size =3)+ geom_errorbar(aes(ymin = mean - sem, ymax = mean + sem), width =4, linewidth =0.8)+ scale_color_manual(values = colors)+ scale_x_continuous( breaks = c(0,56), limits = c(-3,59), labels = c("0d","56d"))+ labs( title = met, x ="Time point", y ="Relative Abundance")+ theme_classic(base_size =14)+ theme( plot.title = element_text(hjust =0.5, size =16, face ="bold"), legend.position ="none")+ legend_bracket( labels = groups, colors = colors, comparisons = comparisons, position ="topleft", output_width =6, output_height =4, width =0.36, text_size =9, sig_size =8)ggsave(file_png, p, width =6, height =4, dpi =300)
编辑
从图中可以直观看出,尽管起点不同,但益生菌干预显著促进了丙酸的产生
为了让大家在排版时少走弯路,在使用 vbracket 时有以下两点需要特别注意:
由于图例中文字宽度、括号间距的计算是基于物理绝对单位(如毫米或英寸)进行的,因此在 legend_bracket() 中设置的 output_width 和 output_height,必须与你最终用 ggsave() 保存时的宽高完全一致!否则,导出的 PDF 或 PNG 中括号和文字可能会发生错位。
在编写 legend_bracket(labels = ...) 时,填写的组名顺序要与你在 add_bracket_comparisons() 里使用的组名完全一致,且顺序应符合逻辑(通常是从上到下对应的实验组顺序)。
vbracket 包非常适合处理多时间点折线图+显著性标记。如果你也有类似的场景,一起用起来吧!
谷禾健康
川崎病 (KD) 是一种急性、免疫介导的血管炎,也是儿童获得性心脏病的主要原因。其最早由日本儿科医生川崎富作于1967年首次报告,此后全球六十多个国家相继发现病例。尽管临床诊治水平不断进步,但川崎病的病因至今仍未完全阐明。它不像普通感染那样有明确的病原体,也不像自身免疫病那样有清晰的自身抗体——它更像是一个由遗传易感性、环境触发因素和免疫异常反应共同编织的复杂谜团。而正是这种复杂性,使得川崎病在诊断、治疗和预后管理上始终面临诸多挑战。
更令人忧心的是,川崎病对儿童心脏的危害常被低估。若不及时治疗,约25%的患儿会出现冠状动脉异常,包括冠状动脉扩张和冠状动脉瘤,严重者可导致心肌缺血甚至心肌梗死。即使急性期症状消退,曾经出现冠状动脉损伤的患儿仍需长期甚至终身的心脏随访。这意味着,幼年一次发病,可能对其一生的心血管健康造成深远影响。
近年来,一个长期被忽视却逐渐浮出水面的关键角色——肠道菌群,正为理解川崎病发病机制提供新视角。研究显示,川崎病患儿急性期常出现明显菌群失衡:产短链脂肪酸的有益菌减少,条件致病菌增多,肠道屏障受损,微生物产物入血并放大全身炎症反应。更重要的是,这种失衡不仅与疾病进展相关,还可能影响IVIG治疗反应和冠状动脉损伤风险。肠道菌群正从“旁观者”转变为川崎病发生发展的参与者和潜在干预靶点。
本文将系统梳理川崎病从基础认知到前沿探索的完整知识脉络,首先初步介绍了川崎病的定义、病理特征、流行病学特点及风险因素,帮助读者建立基础认知。
其次整理了现有传统的川崎病治疗方法,包括静脉注射免疫球蛋白(IVIg)联合阿司匹林、糖皮质激素、IVIG抵抗补救方案及冠状动脉损伤后的抗栓治疗,呈现现有治疗的优势与局限。
然后揭示了患者肠道菌群失调的特征,短链脂肪酸不足、肠屏障受损、微生物产物易位与免疫炎症放大之间的关联,揭示其潜在致病机制。
最后,肠道微生物组作为川崎病的治疗靶点,将展望以微生态重塑为核心的干预新方向,从益生菌补充、益生元干预、粪菌移植到饮食调节,逐一分析各类策略的作用机制、现有证据及临床转化前景,为川崎病的精准治疗开辟新的思路。
什么是川崎病?
川崎病是一种主要发生在儿童(尤其是5岁以下)的急性全身性血管炎。可以把它理解为:孩子的免疫系统“被错误激活”,去攻击自身血管(尤其是中等大小动脉)的一种炎症性疾病。
编辑
★其中最关键的一点是:
它最容易损伤“冠状动脉”(给心脏供血的血管),这也是为什么川崎病被认为是:儿童中最常见的获得性心脏病原因之一。
注:川崎病(KD)最早由日本儿科医生川崎富作于1967年发表报告。1970年,在对10例诊断为KD后突发性心脏死亡的尸检后,这些心脏后遗症被记录下来。日本以外首次报告的病例出现在1970年代初的夏威夷;此后,全球60多个国家相继报告了KD病例。
川崎病有哪些症状及危害?
川崎病的诊断目前主要依赖临床表现,其经典特征可以归纳为“一加五”模式。
✅ 必备条件
“一”是指必备条件——患者主要表现为持续5天以上的高热(体温一般在39~40℃),且抗生素治疗无效。这是所有川崎病患儿共同的核心表现。
✅ 常见五大表现(满足其中4条即可高度怀疑)
1.双侧结膜充血:眼睛红,但没有分泌物。
2.口腔和嘴唇改变:
-嘴唇干裂、发红;
-“草莓舌”(舌头红、乳头突起)。
3.皮疹:全身性、多样性皮疹。
4.四肢改变:
-手脚红肿;
-恢复期出现指尖脱皮。
5.颈部淋巴结肿大。
与川崎病相关的变化
编辑
doi: 10.1161/ATVBAHA.124.321201.
✅ 川崎症在不同阶段表现出不同症状
川崎症按病程可为四期,不同阶段会有不同的症状:
•Ⅰ期,急性期:通常病程≤10天,临床表现为发热、结膜充血、皮疹、口腔病变、淋巴结肿大。
•Ⅱ期,亚急性期:病程在12~28天,表现为烦躁、脱皮,心脏表现如心包积液、房室瓣返流、心力衰竭、冠状动脉瘤形成等。
•Ⅲ期,恢复早期:病程在第28~45天,上述各种临床表现逐渐消失。
•Ⅳ期,恢复晚期:数月~数年,患儿大多已恢复正常,部分伴有心脏病变,如心电图异常、心律失常、心脏扩大,甚至缺血性心肌病、心功能不全。
✅ 川崎症的长期危害也很大
然而,川崎病真正的威胁远不止于这些表面症状。最核心、最严重的危害在于冠状动脉损伤。如果不及时治疗,约25%的患儿会出现冠状动脉异常,包括冠状动脉扩张和冠状动脉瘤(CAA)。冠状动脉瘤一旦形成,可能导致心肌缺血,甚至引发心肌梗死。
是的,儿童同样可能发生心梗——并显著增加猝死风险。
除此之外,由于川崎病本质上是一种全身性血管炎,它还可能波及心脏本身(引起心肌炎、心包炎)、消化系统(导致腹痛、呕吐),以及少见的神经系统损伤。
更值得警惕的是,即使急性期症状消退,曾经出现冠状动脉损伤的患儿仍需要长期、甚至终身的心脏随访,以监测潜在的心血管并发症。
川崎病的流行病学
川崎病是一种全球分布但发病率差异极大的儿童血管炎。近年来呈现:
川崎病有非常明显的流行病学特征,包括以下几点:
(1)地区差异(显著特征)
川崎病在不同地区发病率差异极大(可相差数倍):
• 东亚地区(高发区):持续上升、并存在流行高峰。
• 北美与欧洲(中低发区):亚裔儿童发病率显著更高。
• 其他地区:非洲、南美报道较少,全球总体发病趋势正在被越来越多识别。
(2)人群分布特征
• 年龄分布(极其典型):80–90%发生于5岁以下儿童,高峰年龄为6个月~4岁。(<6个月少见(可能受母体抗体保护),5岁后也明显减少)
• 性别差异:男孩发病率高于女孩,比例约为1.5:1。
• 种族/遗传背景:高风险人群为日本人、韩国人、中国人等亚洲人及亚裔后代(无论居住地)。说明遗传易感性在发病中起核心作用。
(3)时间分布特征
• 明显的季节变化:高发季节为冬季和早春;晚夏和秋季病例较低。
• 流行波动:周期性流行高峰,类似病毒传播的“波浪式模式”。
川崎病的风险因素
川崎病的本质是免疫介导的全身性血管炎,其核心病理过程是免疫系统对冠状动脉等血管壁的异常攻击。这些特征并不是孤立的,它们共同指向一个核心结论:“感染触发 + 遗传易感 + 免疫异常”三者共同作用的结果。导致疾病发生的风险因素主要有以下几种:
(1)遗传易感性(最强风险因素)
该疾病存在一定的家族聚集现象,在部分家庭中可见多名成员先后发病。同时已发现多个相关的易感基因位点(SNP),提示遗传因素在发病中具有重要作用:
(2)年龄因素
高风险:6个月–5岁。
可能原因:免疫系统尚未成熟、初次暴露病原体。
(3)性别因素
男性风险更高
可能原因:
(4)感染暴露
可能相关:
(5)种族与地理因素
日本、韩国、中国等亚洲人群风险较高,即使迁移仍保持高风险。
(6)季节与环境因素
冬春高发
可能相关因素:
(7)肠道菌群失衡(新兴风险因素)
研究发现,川崎病患者中:
注:肠道菌群与川崎病的关联将在后文进一步详细阐述。
(8)免疫状态异常
包括:
这些因素都可能会影响川崎病的发生。
本章小结
综上所述,川崎病是一种以儿童为主的免疫介导性全身血管炎,核心在于对冠状动脉的损伤,严重时可导致冠状动脉瘤、心肌缺血甚至心肌梗死,是儿童获得性心脏病的重要原因之一。
该病具有明显的年龄集中性(多见于5岁以下)、性别差异(男多于女)、种族倾向(亚裔高发)及季节性与流行波动特点。综合现有研究,川崎病的发生可归因于感染触发、遗传易感与免疫异常三者共同作用,其中遗传背景、年龄、性别、感染暴露及环境因素等均为重要风险因素,近年来肠道菌群失衡也被认为可能参与其发病过程。
整体而言,川崎病是一种多因素共同驱动的复杂免疫相关疾病,其早期识别与干预对于预防严重心血管疾病后果至关重要。
川崎病作为一种病因尚未完全明确的儿童急性系统性血管炎,其核心特征是异常激活的免疫反应及由此引发的血管内皮损伤。然而,一个长期未被充分重视却逐渐浮出水面的关键问题是:这一过度炎症反应”究竟由何触发,又如何被持续放大?
近年来,随着检测技术和微生态研究的发展,肠道菌群逐渐被认为是连接环境因素与宿主免疫反应的重要桥梁。越来越多证据表明,川崎病患儿存在显著的肠道菌群失衡,这种改变不仅体现在菌群组成的重塑,更涉及代谢功能紊乱及免疫调控异常,并与疾病的炎症程度、冠状动脉损伤以及IVIG治疗反应密切相关。因此,肠道菌群很可能并非单纯的“旁观者”,而是在川崎病的发生、发展乃至预后过程中发挥着主动而复杂的调控作用。
肠道微生物组与川崎病之间的潜在关联
编辑
doi: 10.1080/17460913.2025.2469432.
基于此,深入探讨肠道菌群在川崎病中的具体作用机制,对于理解其发病本质并寻找新的干预靶点具有重要意义。
川崎病中的肠道微生物失调
急性期川崎病(KD)患儿普遍存在肠道菌群α-多样性(丰富度与均匀度)显著降低及菌群结构失衡,典型表现为”产短链脂肪酸有益菌减少,条件致病菌过度增殖“的双重偏移。
编辑
doi: 10.1161/ATVBAHA.124.321201.
(1)产丁酸盐的菌属普遍降低:
• Faecalibacterium(特别是 F. prausnitzii):肠道中最主要的产丁酸盐菌之一;许多研究均证实其在川崎病(KD)急性期显著下调。其减少导致抗炎能力下降、肠道屏障受损。
• Ruminococcus 与 Roseburia:均为重要的产丁酸菌,负责维持紧密连接蛋白表达并调节Treg/Th17平衡;Ruminococcus在急性期减少,非急性期可回升。
• Clostridium(能产SCFA的梭菌簇)和Blautia:同样被发现在急性期丰度降低。
(2)经典的益生菌和保护性菌群减少:
• Bifidobacterium(双歧杆菌)和 Lactobacillus(乳杆菌):这两种最典型的益生菌在急性期丰度下降,这削弱了肠道黏膜屏障的保护功能。
• Akkermansia muciniphila(阿克曼氏菌):显著减少,该菌负责分解肠道黏液层,它的减少意味着黏液层的更新和维护可能受阻,屏障功能受损。
• Bacteroides(拟杆菌属):整体丰度下降,特别是其中的 Bacteroides thetaiotaomicron、B.uniformis 和 B. ovatus 等产SCFA的菌种。
注:值得注意的是,B. thetaiotaomicron 的减少被发现与IVIG耐药及心脏并发症风险增加相关。
川崎病肠道微生物组组成及关键代谢产物
编辑
doi: 10.1007/s00431-026-07008-z.
(3)潜在致病菌和条件致病菌大量增殖:
与有益菌减少相对应,多种条件致病菌在川崎病急性期呈现过度富集,可能通过超抗原、毒力因子或促炎代谢产物加剧全身炎症:
• Enterococcus(肠球菌属,特别是E.faecalis):在几乎所有研究中都显示急性期显著增高,并且其丰度与体内炎症标志物白细胞介素-6(IL-6)的水平呈正相关。此外,它还被认为与IVIG耐药有关。
• Streptococcus(链球菌属):其多个菌种在急性期丰度升高,它们可能通过产生超抗原,非特异性地过度激活T细胞,从而引爆全身性的免疫风暴。
• Staphylococcus(葡萄球菌属)、Helicobacter(螺杆菌属)、Acinetobacter(不动杆菌属)的丰度也在急性期有所增加,共同加剧了炎症反应。
• Fusobacteria(梭杆菌属)和 Shigella(志贺氏菌属)也被发现与川崎病的发生有关。
肠道菌群相关代谢物的变化及影响
川崎病(KD)急性期最关键的代谢物改变是短链脂肪酸(尤其是丁酸盐)显著下降,其他代谢轴亦有变化。
(1)短链脂肪酸(SCFA)减少
变化趋势: 实测显示KD患儿粪便丁酸盐浓度显著降低,乙酸盐、丙酸盐、乳酸盐在部分研究中相近或轻度下降;动物模型(CAWS诱导)亦示三种SCFA均减少。
丁酸盐是结肠上皮细胞主要能量源,可上调Occludin/Claudin等紧密连接蛋白;促进CD4⁺FoxP3⁺ Treg分化、抑制Th17分化;抑制NLRP3炎症小体及NF-κB/MAPK通路。
川崎病中缺失丁酸盐会导致:
•Treg发育受阻 → Th17/Treg失衡偏向促炎方向;
•肠道通透性升高 → 微生物产物(LPS等)入血;
•巨噬细胞MKP-1下调 → MAPK通路持续活化 → TNF-α、IL-1β、IL-6升高 → 冠脉血管炎。
(2)其他潜在代谢变化
•LPS(脂多糖)易位增加: 因”肠漏”发生,革兰阴性菌LPS进入循环 → 经TLR4-MyD88激活下游炎症通路。
•胆汁酸代谢改变: 部分研究示胆酸代谢通路差异,阿司匹林可通过P. goldsteinii / 7-keto-LCA影响肠上皮修复,但KD中直接数据有限。
血清免疫球蛋白下降: KD急性期肠道来源IgA、IgG水平下降,提示肠黏膜免疫功能障碍,削弱对共生菌/致病菌的管控。
肠道菌群影响川崎病的具体机制
根据现有文献,肠道菌群影响川崎病的具体机制可概括如下:
①菌群失调与短链脂肪酸匮乏
遗传易感 + 早期环境(感染触发、抗生素暴露、喂养方式)→ 急性期川崎病特有菌群失调 → 产 SCFA 菌(Faecalibacterium、Roseburia 等)锐减 → 粪便丁酸盐等 SCFA ↓
②肠道屏障破坏
SCFA(尤其丁酸盐)不足 → 结肠上皮细胞能量危机 + 紧密连接蛋白(Occludin、Claudins、ZO-1)表达下调 + 黏蛋白层变薄(Akkermansia 少)→ 肠上皮通透性增加。
③微生物产物易位与免疫激活
肠道内条件致病菌超抗原(链球菌/金葡菌来源)或 脂多糖(LPS)穿越受损屏障入血/淋巴;
LPS → TLR4 → NF-κB/NLRP3 炎症小体激活;
超抗原 → 非特异性 TCR 交联(Vβ2⁺ T 细胞克隆扩增)→ 强烈T细胞活化。
肠道微生物群失调与川崎病的联系
编辑
doi.org/10.1038/s41592-025-02923-9
④系统性免疫放大:
在上述刺激下,机体进入持续的高炎症状态:
•IL-6、TNF-α、IL-1β、IFN-γ持续升高;
•中性粒细胞、单核/巨噬细胞被大量激活。
同时:
•炎症细胞从肠道相关淋巴组织(GALT)迁移至外周;
•形成全身免疫放大效应。
⑤血管内皮损伤
炎症因子作用下:
•ICAM-1、VCAM-1表达上调;
•内皮通透性增加;
促进炎症细胞黏附与浸润及内皮细胞激活。
此外,中性粒细胞早期浸润、巨噬细胞、T细胞持续参与,会导致中小动脉全层炎症。
传统川崎病疗法与肠道菌群间的联系
(1)静脉注射免疫球蛋白能帮助菌群复衡
多数研究显示 IVIG (静脉注射免疫球蛋白)治疗后,有益菌(Bifidobacterium、Lactobacillus、Roseburia、Bacteroides vulgatus)部分恢复,条件致病菌(Finegoldia、Enterococcus)下降,SCFA 合成通路上调——提示 IVIG 可能间接帮助菌群复衡,或菌群稳态影响 IVIG 疗效(Bacteroides thetaiotaomicron 低、E. faecalis 高与 IVIG 耐药相关)。
(2)阿司匹林也会影响菌群丰度和短链脂肪酸
尚无 KD 患儿直接数据;其他模型显示阿司匹林可改变菌群丰度(升 高Bifidobacterium、Lactobacillus、降低Fusobacterium、Enterococcus),在临床前研究中,阿司匹林给药降低了厚壁菌门与拟杆菌门 (F/B) 的比率并增加了特异性 SCFA 。
但长期/高剂量可致轻微胃肠黏膜损伤,推测在 KD 中可能参与微调菌群—需进一步验证。
(3)糖皮质激素会降低菌群多样性
动物/其他病种研究显示长期糖皮质激素(GC)降低菌群多样性、改变短链脂肪酸产生菌;但川崎病中GC作为补救/辅助治疗与菌群交互尚不明确。
(4)抗生素暴露可能增加川崎病风险
回顾性研究显示生命早期(<6~12 月)抗生素使用与 KD 发病风险增加相关——抗生素破坏婴幼儿菌群建立,可能导致 SCFA 产生菌定植不足,构成 KD 易感背景。
本章小结
川崎病表现出典型的肠道菌群失调特征,即短链脂肪酸(SCFA)产生菌减少而条件致病菌增加,进而导致丁酸盐等抗炎代谢物不足,肠道屏障受损及通透性升高,促进微生物产物入血,并诱导Th17/Treg免疫失衡,最终放大全身炎症反应并加重冠状动脉损伤。
另一方面,标准治疗手段,尤其是静脉注射免疫球蛋白(IVIG),在一定程度上可促进肠道菌群结构的恢复与重建,而早期不合理或过度使用抗生素则可能进一步推动易感性菌群的异常偏移,加剧菌群失衡状态。
川崎病作为一种以全身性血管炎为特征的儿童疾病,其治疗策略始终围绕炎症控制与心血管保护展开。随着临床研究的不断深入,已逐步形成较为规范的传统治疗体系,并在降低严重并发症方面取得显著成效。
然而,在实际临床应用中,不同患儿的治疗反应及预后仍存在一定差异,提示该领域仍具有进一步优化与发展的空间。基于此,有必要对当前传统治疗方法及其特点进行系统梳理与分析。
1
静脉注射免疫球蛋白(IVIg)
适用对象:所有确诊或高度疑似川崎病患儿,争取在发热 ≤10 天内治疗。
川崎病最核心、最关键治疗,所有指南一致推荐。
✔优点:
•显著降低冠状动脉损伤:从15–25%下降至3–5%;
•起效快:多数患儿在24–48小时内退热;
•广谱免疫调节作用:抑制炎症因子(IL-1、TNF-α等)、调节T细胞、B细胞功能;
•安全性总体较好(临床经验丰富)。
✘局限性与缺点:
•约10%–20%患者无反应(IVIg-resistant),此类患者冠脉瘤风险显著升高;
•输注相关不良反应:发热、寒战、皮疹、过敏性休克(罕见);快速输注增加风险。
•作用机制尚未完全阐明(推测为 Fc 受体阻断、细胞因子中和、病原体特异性抗体)。
•费用高、资源依赖强:成本较高、依赖血制品供应。
2
阿司匹林(Aspirin)
阿司匹林是治疗川崎病儿童的关键药物。中剂量阿司匹林(30~50 mg/kg/天)在急性期发挥抗炎作用,而小剂量阿司匹林(3~5 mg/kg/天)在亚急性期发挥抗血小板作用,从而预防冠状动脉血栓形成。
✔优点:
•抗炎(高剂量)及抗血小板(低剂量)双重作用,符合 KD 急性期炎症 + 高凝状态病理生理;
•使用方便、成本低;
•在预防血栓方面作用明确。
✘局限性与缺点:
•高剂量时可能引起胃肠道刺激、Reye 综合征风险(尤其在病毒感染如流感/水痘时需暂停);
•出血风险(尤其联用其他抗凝药时);需根据肝功能、尿酸调整;
•不同国家对高剂量持续时间(至退热48h vs 至病程第14天)尚无统一标准。
3
糖皮质激素—联合辅助治疗
适用对象:经Kobayashi或Egami评分判定的IVIg 耐药高危患者,非高危者不常规推荐。
✔优点:
•强效抗炎作用;
•对IVIG抵抗患者有效;
•可缩短发热时间(部分研究支持)。
✘局限性与缺点:
•对冠状动脉保护作用不一致;
•可能存在副作用:包括免疫抑制、血糖升高、感染风险增加;
•使用时机存在争议:是早期联合用?还是仅用于难治?
4
IVIG抵抗病例的治疗
定义:首剂静脉注射免疫球蛋白(IVIg)(2g/kg)后≥36h 仍发热(≥38℃)且 CRP 未降。
(1)第2剂(或第3剂)IVIg
用法:再次给予2g/kg IVIg,品牌通常不变。
(2)静脉甲泼尼龙脉冲
用法:30mg/kg/日×1–3天(多在二次 IVIg 失败后),可续以口服激素逐渐减量。
(3)英夫利昔单抗(Infliximab,抗TNF-α)
用法:单次5mg/kg 静滴(通常在 1 剂 IVIg 无反应且考虑二次 IVIg 替代/联用时)。
(4)环孢素 A(Cyclosporine A)
用法:4–6 mg/kg/日分两次,根据血药浓度调整(谷值 60–200 ng/mL 或按中心方案),用至退热+CRP 正常,最长 2–3 周。
(5)低剂量甲氨蝶呤(极少用)
用法:10 mg/m² 每周口服,至 CRP 正常。
5
冠状动脉损伤后的抗栓治疗
本章小结
传统川崎病治疗以静脉注射免疫球蛋白(IVIG)联合阿司匹林为核心,该方案显著降低了冠状动脉并发症的发生率,是当前临床标准治疗。然而,该治疗体系仍存在一定局限性,包括约10%–20%的IVIG抵抗、对冠状动脉损伤预防不完全、治疗缺乏靶向性以及个体化管理不足等问题。
对于难治性病例,虽可采用重复IVIG、糖皮质激素及其他免疫调节治疗,但其疗效与长期获益仍存在争议。此外,抗血栓治疗及长期随访虽有助于降低严重心血管事件风险,但也增加了治疗复杂性与患者负担。总体而言,传统治疗虽显著改善预后,但仍有进一步优化和精准化发展的空间。
随着肠道微生物组在川崎病发生发展中的关键调控作用逐渐被揭示,其已从“相关因素”转变为具有潜在干预价值的治疗靶点。
当前研究表明,肠道菌群不仅参与炎症放大和免疫失衡过程,还可能影响静脉注射免疫球蛋白(IVIg)治疗反应及冠状动脉病变风险。因此,围绕微生态重塑的干预策略,正逐渐成为川崎病治疗领域的研究热点。这类策略旨在恢复菌群稳态、重建肠屏障功能并调节免疫反应,从而为传统治疗提供有益补充,并为改善预后开辟新的方向。
肠道微生物组的川崎病治疗干预措施
编辑
doi: 10.1007/s00431-026-07008-z.
益生菌帮助改善川崎病
益生菌对于调节肠道微生物群、提高整体免疫力、增加有益细菌丰度以及减轻与许多疾病相关的症状至关重要。
✅ 补充A.muciniphila减轻川崎病血管炎严重程度
在临床前模型中,研究已证实口服补充巴氏灭菌或活性的 A. muciniphila及 F. prausnitzii可减轻川崎病小鼠血管炎严重程度;类似地,口服巴氏灭菌的 A. muciniphila 或其外膜蛋白 Amuc_1100 亦具有保护作用。
其潜在机制可能与增强肠道紧密连接表达、降低全身免疫反应及增厚肠道黏液层有关。
✅ 补充丁酸梭菌降低炎症因子减轻冠状动脉病变
短链脂肪酸的产生源于膳食成分与肠腔内肠道微生物群之间复杂的相互作用。已证明在川崎病小鼠模型中给予丁酸梭菌可显著提高产生 SCFA 的细菌的流行率,并通过降低炎症标志物 IL-1β 和 IL-6 的水平来减轻冠状动脉病变 (CAL)的发展。
这为益生菌(丁酸梭菌)及其代谢产物补充剂(SCFA)调节川崎病患者肠道微生态提供了新的见解。
产生短链脂肪酸细菌对心血管疾病的影响
编辑
doi: 10.1161/ATVBAHA.124.321201.
多摄入益生元
益生元是不可消化的膳食纤维,可选择性刺激有益肠道微生物群的增殖并促进短链脂肪酸的合成。在成人临床研究中,一项临床试验表明,富含乙酰化和丁酰化淀粉的饮食可通过增加产生 SCFA 的细菌数量并提高循环乙酸盐和丁酸盐水平来显著降低高血压患者的血压。
✅ 低聚果糖可能成为免疫增强补充剂
低聚果糖 (FOS) 等益生元也观察到了类似的效果,它可以增强 SCFA 的产生、抑制病原菌并帮助维持肠道微生物稳态。通过益生元改变肠道微生物群可能是诱导保护性免疫反应的一种有前途的方法。在临床前研究中,在健康小鼠的饮食中添加果胶寡糖(POS)可以增强免疫球蛋白的产生,这与肠道细菌和醋酸盐的增加相关。这些发现表明,FOS 和 POS 可以作为川崎病患者潜在的免疫增强补充剂。
然而,益生元对川崎病的影响研究有限,有研究提出补充益生元可以改善川崎病患者的肠道免疫功能,从而提高治疗效果和疾病预后。
粪菌移植
✅ FMT可能在川崎病的治疗中发挥特定的作用
粪菌移植(FMT)有望直接重建紊乱的肠道微生态结构,将“有益菌减少、条件致病菌增加”的失衡状态恢复为相对健康的菌群组成,从而纠正川崎病急性期特征性的菌群紊乱。通过增强短链脂肪酸(SCFA)的合成,特别是丁酸盐的合成来降低肠道通透性,从而减轻疾病的严重程度,这有助于保持上皮屏障的完整性。
此外,由于肠道微生物群在调控系统免疫中具有核心作用,FMT还可能通过整体性免疫重塑,减轻血管炎症反应,从而在一定程度上降低冠状动脉损伤风险。
尽管如此,肠道微生物组在川崎病发病机制中的作用仍处于研究的初步阶段,FMT治疗急性期KD患者可能还不成熟,其治疗效果还不稳定。
饮食调节
饮食会影响肠道菌群的组成,进而影响全身疾病。
✅ 多酚和类胡萝卜素对川崎病有积极作用
β-胡萝卜素和虾青素等膳食类胡萝卜素已被证明可以促进肠道免疫系统的成熟并增加 IgA 的产生,这对肠道健康至关重要。此外,大豆异黄酮可以影响 Fcγ 受体功能,这对于 KD 的发病机制及其对 IVIG 治疗的反应具有重要意义。
饮食中的多酚和类胡萝卜素可能对川崎病具有积极作用,而高脂饮食则未显示出类似益处。
肠道微生物组作为川崎病的重要调控因素,正逐渐成为具有潜力的治疗靶点。以微生态重塑为核心的干预策略,包括益生菌、益生元、粪菌移植及饮食调节等,均可通过恢复菌群稳态、促进短链脂肪酸生成、增强肠道屏障功能及调节免疫平衡,从不同层面减轻炎症反应并可能降低冠状动脉损伤风险。
A. muciniphila、F. prausnitzii及丁酸梭菌等益生菌,以及低聚果糖、果胶寡糖等益生元均显示出一定的保护作用;粪菌移植则在重建整体菌群结构方面具有潜在优势;而富含多酚和类胡萝卜素的饮食亦可能带来益处。
然而,目前相关研究仍以临床前和探索性研究为主,证据尚不充分,未来仍需更多高质量临床研究以验证其安全性与有效性。
越来越多证据提示,川崎病并不只是血管和免疫系统“出了问题”,肠道菌群失衡、短链脂肪酸减少、肠屏障受损以及微生物代谢产物入血,可能共同参与了炎症放大和血管损伤过程。更重要的是,肠道微生态状态还可能影响IVIG治疗反应及冠状动脉病变风险,使其成为疾病进展的重要参与者。
当然,目前关于肠道微生物群与川崎病关系的研究仍处于探索阶段。无论是益生菌、益生元、饮食调节,还是粪菌移植等微生态干预策略,虽然展现出一定潜力,但距离真正进入标准化临床应用仍需更多高质量研究验证其有效性、安全性和适用人群。
不过可以确定的是,肠道微生物组正在为川崎病研究打开一条新的路径。未来,随着菌群检测、代谢组学和个体化医学的发展,我们或许能够更早识别高风险患儿,更精准预测治疗反应,并在传统治疗基础上,通过调节肠道微生态进一步改善疾病预后。
从“治炎症”到“调节微生态”,川崎病的治疗思路正在被重新拓展。肠道中的一个个微生物,也许正隐藏着改变儿童心血管健康结局的重要答案。
注:本账号发表的内容仅是用于信息的分享,在采取任何预防、治疗措施之前,请先咨询临床医生。
主要参考文献
Mohsenzadeh A, Mohammadi A, Mohsenzadeh H, Kamali K, Moradi M, Ebrahimi N, Sheikhy M, Zabet AH, Mirheidari H, Bavari S, Elahi R. The gut microbiota and kawasaki disease: exploring the role of microbial dysbiosis and metabolites in pathogenesis and therapeutics. Eur J Pediatr. 2026 May 1;185(5):332.
Yang Q, Kang Y, Tang W, Li M, Zhao C. Interplay of gut microbiota in Kawasaki disease: role of gut microbiota and potential treatment strategies. Future Microbiol. 2025 Mar;20(4):357-369.
Jena PK, Arditi M, Noval Rivas M. Gut Microbiota Alterations in Patients With Kawasaki Disease. Arterioscler Thromb Vasc Biol. 2025 Mar;45(3):345-358.
Chen H, Liu H, Qiao L, Liu Y, Yu D, Wang Z, Wang T, Li W. The characteristics of the gut microbiota in patients with Kawasaki disease: a systematic review. Front Microbiol. 2025 Dec 18;16:1715478.
Chen J, Yue Y, Wang L, Deng Z, Yuan Y, Zhao M, Yuan Z, Tan C, Cao Y. Altered gut microbiota correlated with systemic inflammation in children with Kawasaki disease. Sci Rep. 2020 Sep 3;10(1):14525.
Shulman ST, Rowley AH. Kawasaki disease: insights into pathogenesis and approaches to treatment. Nat Rev Rheumatol. 2015 Aug;11(8):475-82.
Zeng Q, Zeng R, Ye J. Alteration of the oral and gut microbiota in patients with Kawasaki disease. PeerJ. 2023 Jul 10;11:e15662.
Han L, Liu X, Lan Y, Hua Y, Fan Z, Li Y. Metagenomic analysis demonstrates distinct changes in the gut microbiome of Kawasaki diseases children. Front Immunol. 2024 Jul 22;15:1416185.
Rife E, Gedalia A. Kawasaki Disease: an Update. Curr Rheumatol Rep. 2020 Sep 13;22(10):75.
Yang Q, Tang W, Ren J, Li M, Zhao C. Unveiling the gut-heart potential connection: microbiota’s role in kawasaki disease and coronary artery lesions. Front Cell Infect Microbiol. 2025 May 29;15:1560083.
McCrindle BW, Rowley AH, Newburger JW, Burns JC, Bolger AF, Gewitz M, Baker AL, Jackson MA, Takahashi M, Shah PB, Kobayashi T, Wu MH, Saji TT, Pahl E; American Heart Association Rheumatic Fever, Endocarditis, and Kawasaki Disease Committee of the Council on Cardiovascular Disease in the Young; Council on Cardiovascular and Stroke Nursing; Council on Cardiovascular Surgery and Anesthesia; and Council on Epidemiology and Prevention. Diagnosis, Treatment, and Long-Term Management of Kawasaki Disease: A Scientific Statement for Health Professionals From the American Heart Association. Circulation. 2017 Apr 25;135(17):e927-e999. doi: 10.1161/CIR.0000000000000484. Epub 2017 Mar 29. Erratum in: Circulation. 2019 Jul 30;140(5):e181-e184.
Dietz SM, van Stijn D, Burgner D, Levin M, Kuipers IM, Hutten BA, Kuijpers TW. Dissecting Kawasaki disease: a state-of-the-art review. Eur J Pediatr. 2017 Aug;176(8):995-1009.
Rowley AH, Shulman ST. The Epidemiology and Pathogenesis of Kawasaki Disease. Front Pediatr. 2018 Dec 11;6:374.
Yim D, Curtis N, Cheung M, Burgner D. Update on Kawasaki disease: epidemiology, aetiology and pathogenesis. J Paediatr Child Health. 2013 Sep;49(9):704-8.